ARTICLE · 1282091
CV峰电位变大或变小说明什么?
说明:本文主要介绍CV峰电位增减的数值含义、峰对平移与峰间距变化,以及酸碱条件、配位环境、欧姆降和循环状态对峰位的影响。
CV峰电位的增减怎样定义?
循环伏安法让工作电极电位在设定范围内往返变化,并记录相应电流。曲线的横坐标是相对参比电极的电位,纵坐标是电流;氧化峰的峰顶横坐标记作Epa,还原峰的电流极小值横坐标记作Epc。峰高采用电流单位,峰位采用伏特。
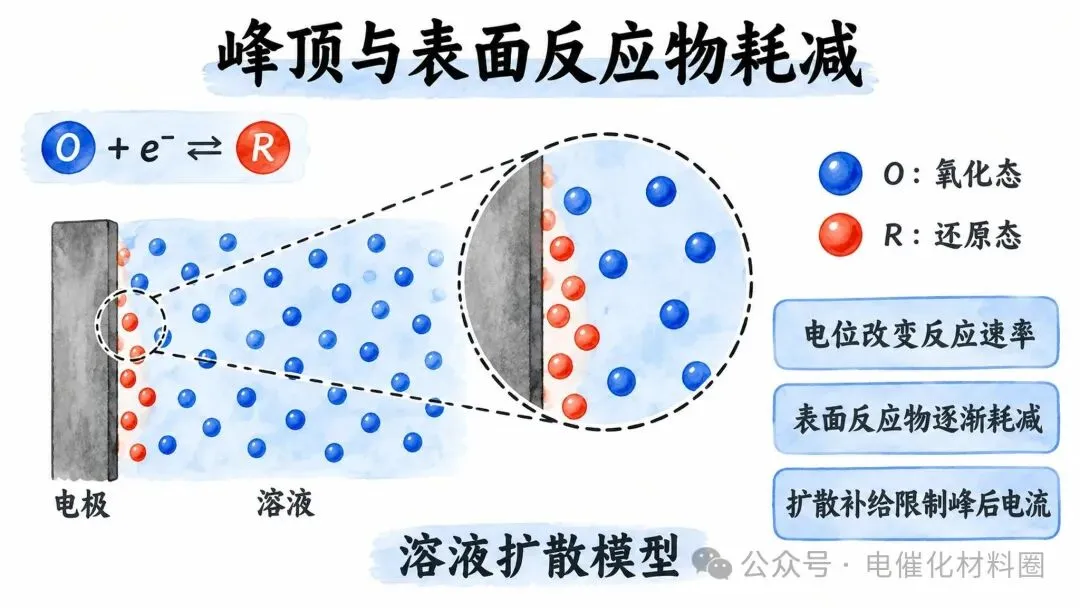
溶液中O得到电子生成R时,界面反应随驱动力增强而加快。表面O逐渐耗减,扩散补给逐渐限制电流,二者竞争形成还原电流的极值。在平面扩散模型中,越过峰顶后扩散层继续加厚,还原电流的绝对值下降。
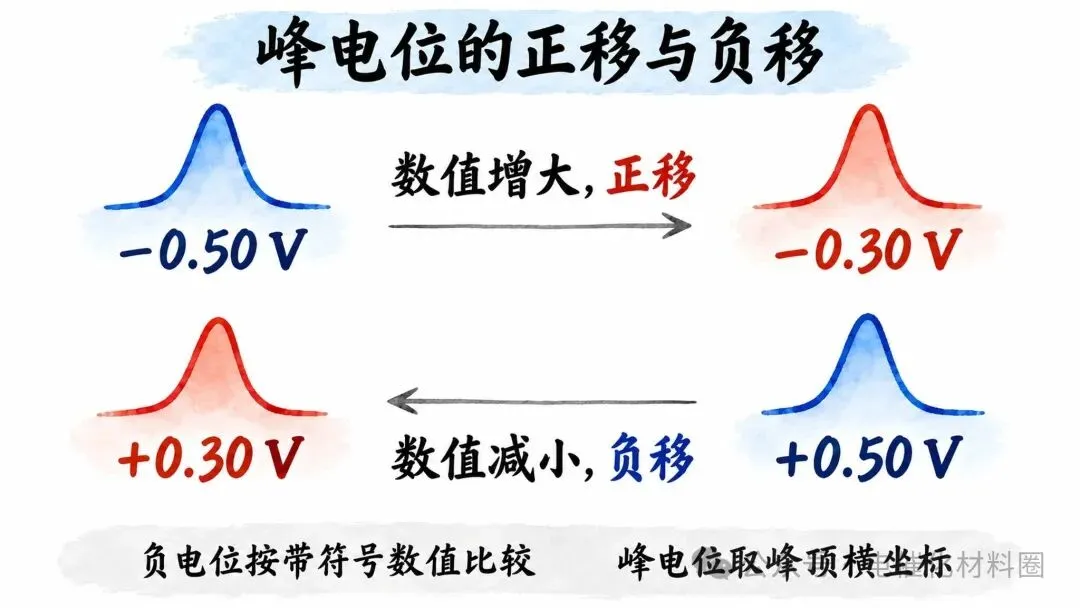
电位数值由−0.50 V变成−0.30 V属于正移,数值增大了0.20 V;由+0.50 V变成+0.30 V属于负移,数值减小了0.20 V。负数取绝对值后会倒转大小顺序,峰位比较保留原来的正负号。
对同一化学物种,更正的电极电位有利于氧化,更负的电位有利于还原。氧化过程是物种失电子,还原过程是物种得电子。还原峰画在零电流线上方还是下方,取决于仪器的电流符号设置,峰位仍取该峰的横坐标。
峰电位与平衡电位描述不同状态:平衡电位约束氧化态与还原态的活度比,峰电位还包含扫描历程、扩散场和界面反应速率。可逆溶液反应也存在氧化峰与还原峰的间隔,表面固定的物种则有另一种峰距特征。
样品之间的峰位比较采用相等扫速、温度、电解液和参比标尺。若一组数据相对Ag/AgCl,另一组相对可逆氢电极RHE,横坐标存在参比换算差值;Ag/AgCl的填充液浓度还会改变该参比自身的电位。
峰对整体平移与峰间距增减有何差别?
一对峰属于同一氧化还原反应、且峰归属保持不变时,峰对中点Em=(Epa+Epc)/2描述两峰中心位置,峰间距ΔEp=Epa−Epc描述两峰的电位间隔。中点与峰距提供两组独立数值;任一单峰移动都含有二者的组合。
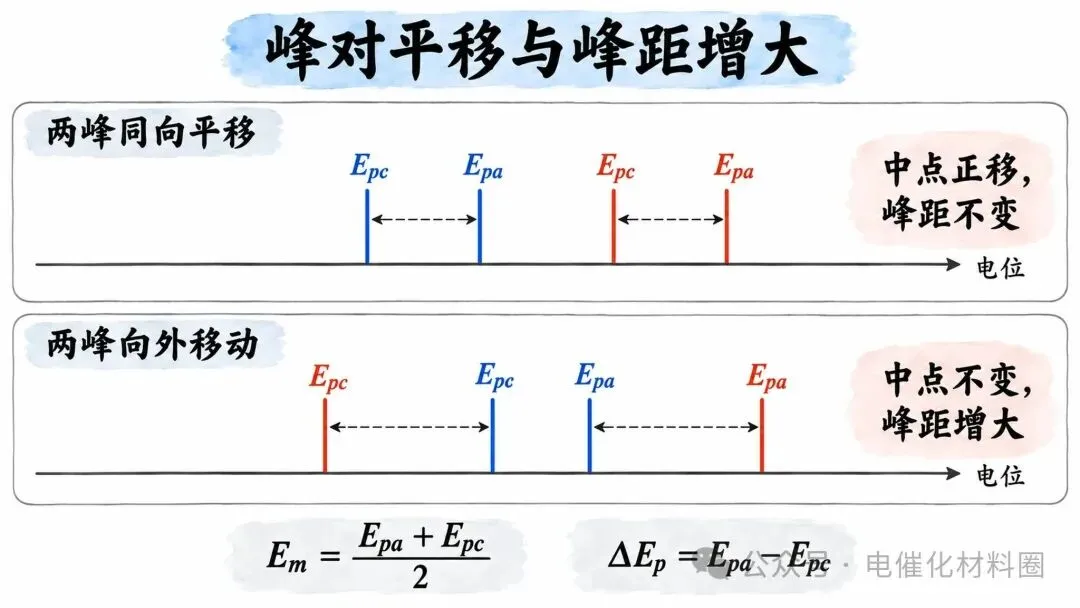
以假设数值为例,Epa从0.40 V变成0.50 V,Epc从0.20 V变成0.30 V,两峰各正移0.10 V。中点由0.30 V增至0.40 V,峰距仍为0.20 V。若Epa变成0.50 V、Epc变成0.10 V,中点保留0.30 V,峰距增至0.40 V。
峰对中点何时接近形式电位?
对化学稳定、电子交换快速的溶液氧化还原对,两峰中点能近似估计形式电位。该近似还要求扩散行为已知、欧姆降较小,氧化态与还原态扩散系数相近。两者扩散系数差异较大时,中点中含有扩散系数比值造成的偏差。
理想单步可逆反应在25 ℃、半无限平面扩散条件下,ΔEp约为(57—59)/n mV,n是该模型中的转移电子数。固定在表面的理想可逆物种若位点等价、相互作用较弱,其峰间距能接近零。溶液扩散的数值不套用于插层、成核和多步重叠峰。
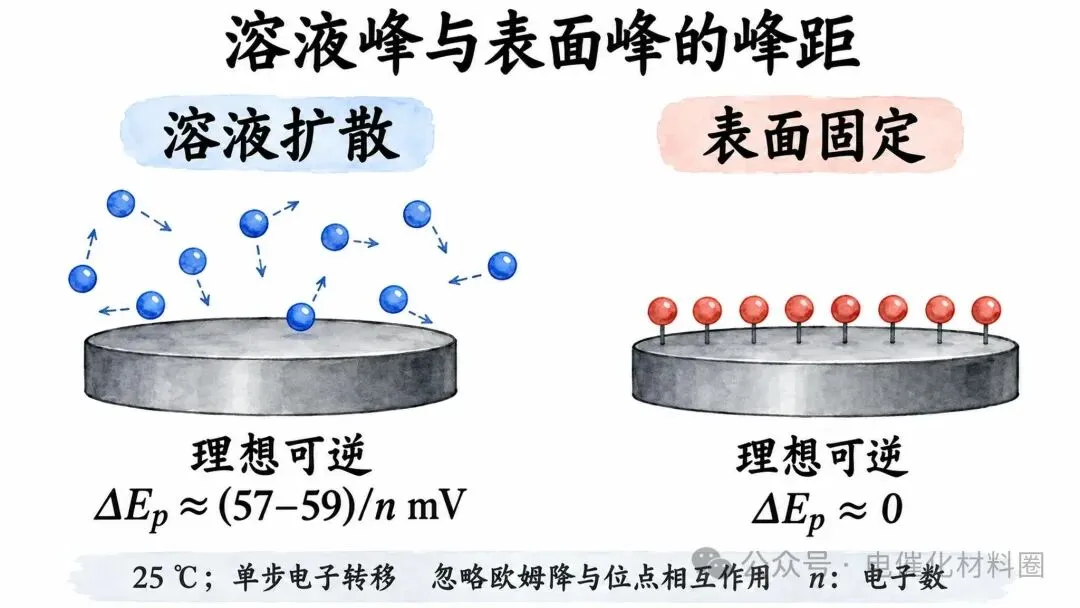
更换参比标尺只增加或减少一个常数时,两个峰整体平移,峰距保持原值。参比漂移也具有相似外观。若稳定内标峰与待测峰移动近似相等的幅度,测量基准发生偏移;若只有待测反应移动,化学环境与界面状态另有变化。
峰距为何会随电子转移滞后扩大?
界面电子转移来不及跟随电位变化时,氧化需要更大的正向过电位,还原需要更大的负向过电位,两峰向外移动。固定材料和电解液,仅提高扫速就能增强这种滞后;电子转移速率常数无需在两次测量之间改变。
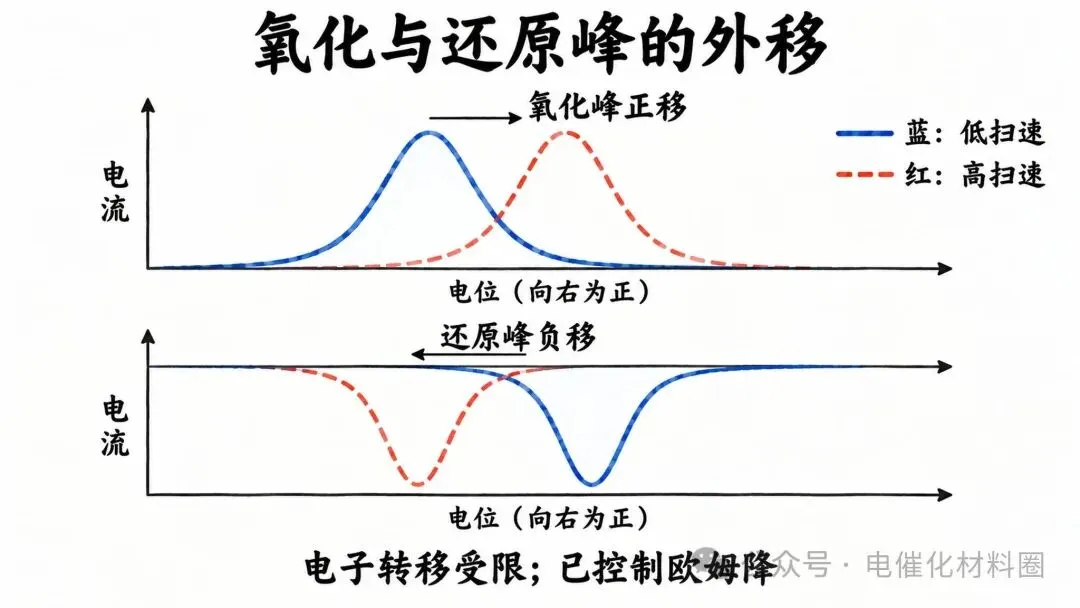
同一扫速、相近形式电位和已控制欧姆降的条件下,氧化峰负移、还原峰正移且峰距缩小,与较小的界面动力学极化相符。若两峰一起负移,氧化峰降低还伴随还原峰降低,峰对中心也向负方向移动。中心位移还受氧化态与还原态的相对稳定程度控制。
以平衡电位固定为前提,氧化峰正移对应氧化方向所需极化增加,还原峰负移对应还原方向所需极化增加。氧化峰负移或还原峰正移则使相应峰靠近平衡电位。若形式电位本身随组成改变,峰与平衡电位之间的差值还需扣除中心位移。
电极表面的金属价态转变峰与目标催化反应也有区别。镍基表面氧化峰负移,描述表面氧化转变所处电位降低;氧气生成还涉及含氧中间体转化和产物脱附。目标反应速率由指定电位下的产物生成量及相应法拉第效率限定。
酸碱条件/配位环境为何改变峰对中心?
对反应O+mH⁺+ne⁻⇌R,质子活度参与氧化还原平衡。固定O与R的活度比,在25 ℃、固定SHE标尺下,pH每升高1,平衡电位约降低59m/n mV。这个斜率限定于反应计量与物种形态均未改变的区间。
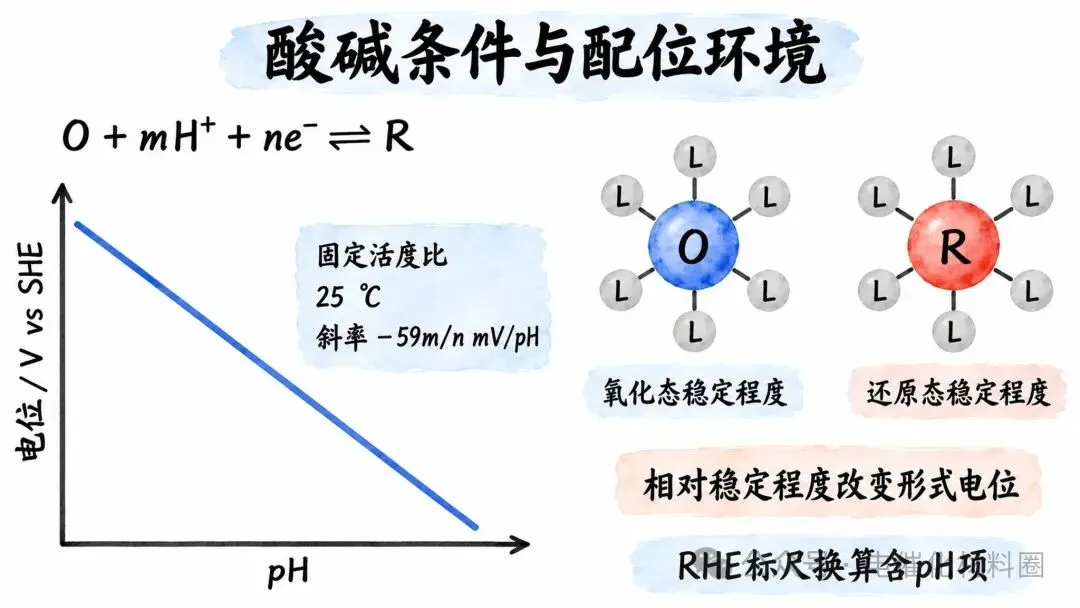
相对RHE的电位含有随pH变化的标尺换算项。当m/n=1时,固定SHE标尺上的负斜率在理想RHE换算后抵消。以不同标尺绘制同一组数据,曲线斜率会有差别;参比换算所用温度与填充液组成也影响常数项。
醌类分子在质子化形态固定的区间内,电子转移与质子摄取耦合,峰对中心能随pH降低而正移。跨过酸碱解离区间后,有效质子计量改变,峰位—pH关系出现斜率转折。缓冲容量不足时,电极邻近区域的pH还会偏离体相。
配体怎改氧化/还原态相对稳定性?
金属离子的不同价态对同一配体具有不同结合强度。若配体对氧化态的稳定强于还原态,该配合物的形式还原电位向负方向移动;若还原态受到更强稳定,形式还原电位向正方向移动。移动幅度由两种价态的配位平衡、配体浓度和电子数约束。
在物种形态固定、活度系数近似不变的区间,氧化态与还原态的活度比增大,会使还原平衡电位正移。溶液总浓度增加若保留这一比值,理想平衡电位保持原值,扩散峰电流却会增大。浓度引起的电流增长仍能扩大未补偿电阻上的电位降。
溶剂改变介电环境与溶剂化自由能,特异吸附离子改变表面覆盖及局部电场,氧化态与还原态的自由能差随环境调整。只增加惰性支持电解质浓度时,溶液电阻与活度系数也会改变,峰位变化能含有热力学项和欧姆项。
反应产物若继续络合、质子化或分解,反扫可供转化的物种数量下降,单向峰位与峰对中点的平衡含义减弱。带有不可逆后续化学步骤的体系中,延长扫描历时会增加产物消耗,反向峰减弱或消失,原峰对中点随之失去定义。
电阻/循环状态/重叠峰怎改变峰位?
未补偿电阻怎样造成两峰外移?
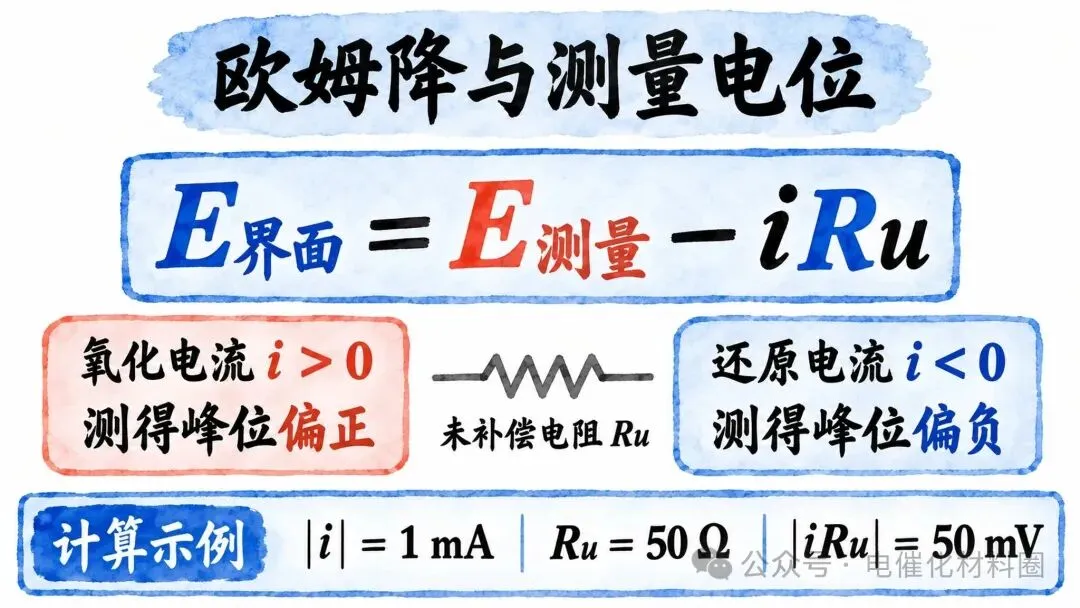
工作电极与参比感测位置之间的未补偿电阻Ru产生电位降。按阳极电流取正的约定,E界面=E测量−iRu。达到相等界面电位时,正电流要求更正的测量电位,负电流要求更负的测量电位,氧化峰和还原峰因而向外偏移。
用假设数值计算,峰电流绝对值1 mA、Ru为50 Ω,对应50 mV欧姆降。电流密度代入该式前需乘相应面积,mA·cm⁻²与Ω直接相乘仍带面积分母。峰电流变化时,电位误差也随带符号的总电流增减。
提高支持电解质电导、缩短参比感测距离能减小Ru,电流中断或高频阻抗能估计电阻项。补偿比例与剩余Ru限定残余峰移。过强正反馈会引起振荡;多孔电极的分布电阻和局部浓度变化也使单个Ru校正难以覆盖全部内部电位差。
多圈扫描中,表面膜增厚会提高电荷转移阻力,浸润增强则增加电解液接触范围。峰位随圈数持续漂移,反映界面状态仍在演化。活性物种溶出、表面重构和气泡覆盖还能改变峰面积;恢复原扫速后仍保留的位移包含循环历程的影响。
只有单个可辨认峰的体系,单峰电位仍能随扫速、浓度和表面状态移动,却缺少成对峰计算中点的条件。若返程峰因产物分解而消失,延长等待会进一步减少返程电荷;若峰被窗口截断,扩大扫描范围会改变所覆盖的反应区间。
总峰顶为何会在分量峰不动时移动?
两个相邻反应的电流相加形成宽峰时,最高点受各分量峰的强度权重影响。左侧分量衰减、右侧分量增强,即使两者中心电位均固定,总峰顶也会向右偏移。不同表面位点比例变化时,峰肩、峰宽和整体积分电荷也会改变。
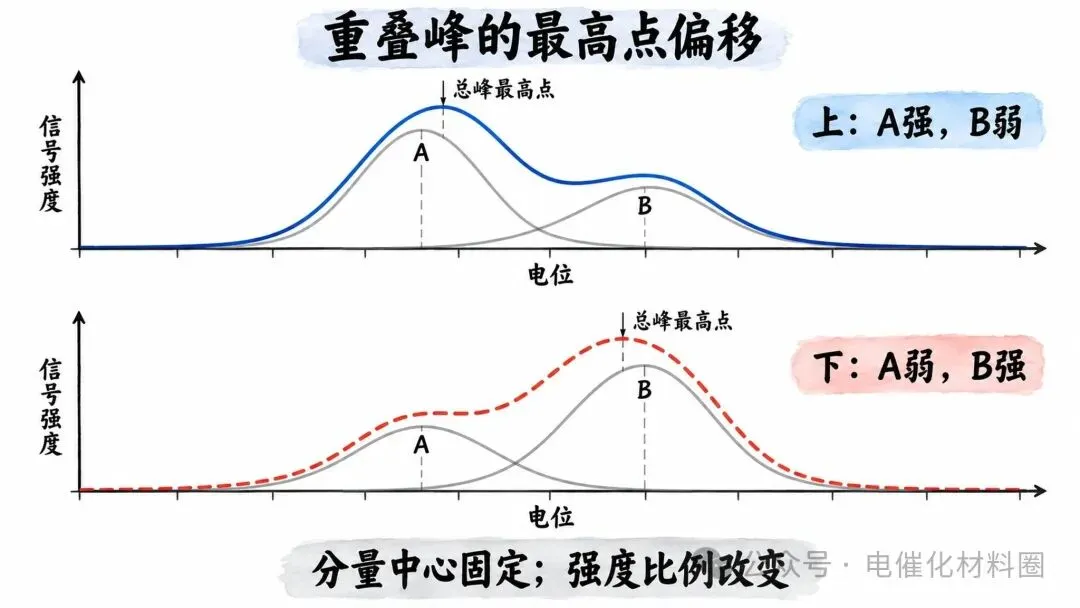
倾斜电容背景叠加在较宽的反应峰上,背景斜率能改变总电流极值的位置。对固定高度的窄峰,这种影响较小;对弱峰或宽峰,背景扣除方式会改变提取出的峰顶。过度平滑还会合并相邻肩峰,降低局部极值的分辨程度。
同一反应在厚膜与薄膜上测得不同峰位时,厚膜内部的离子扩散距离与电子传导距离更长。固相扩散、成核与相变滞后能改变峰位及其扫速响应;插层材料的两相区转化还包含相界移动,不遵循简单可溶物种的峰距模型。
连续采样以离散电位点覆盖峰区,电位步长过大时,极值位置受相邻采样点限制。固定采样频率而提高扫速,会增大相邻点的电位间隔。若窄峰区只有少数采样点,软件标出的峰电位会随步长、滤波与插值方式改变。