ARTICLE · 1133364
一区IF‑9.7复刻模板|PTPRZ1富集于胶质母细胞瘤瘤周侵袭灶,通过OPA1‑ROS‑CDH2轴驱动肿瘤侵袭完整临床‑生信‑干湿功能范式
胶质母细胞瘤(GBM)具备极强弥漫浸润特性,手术难以完整切除,是治疗失败的核心原因。受体酪氨酸磷酸酶PTPRZ1在胶质瘤中高表达,但PTPRZ1在瘤周侵袭微环境的空间分布、调控线粒体动力学促进侵袭的完整分子轴尚不明确。本研究整合TCGA胶质瘤大队列、Ivy‑GBM空间转录组、临床胶质瘤TMA+多区域配对临床样本、shRNA敲低过表达功能回补、线粒体功能检测、斑马鱼颅内移植侵袭模型、多重免疫荧光共定位验证七层完整分析体系;证实PTPRZ1高表达主要富集在瘤周/侵袭边缘,在星形细胞瘤、proneural、mesenchymal亚型中提示不良预后;机制上PTPRZ1维持线粒体融合蛋白OPA1表达,抑制线粒体ROS蓄积,进而稳定N‑cadherin(CDH2)表达,维持GBM细胞迁移侵袭能力;敲低PTPRZ1会造成OPA1下调、线粒体碎片化、ROS爆发,抑制CDH2表达,在斑马鱼模型显著降低肿瘤播散;OPA1回补、抗氧化NAC拯救实验完成因果验证;公共队列+临床组织样本+细胞功能+斑马鱼体内模型,神经肿瘤方向一区干湿均衡可直接复用发文范式!
肿瘤周围微环境中PTPRZ1的空间富集通过OPA1/ROS/CDH2轴驱动胶质母细胞瘤的迁移
研究思路解构
临床公共队列解析PTPRZ1临床意义:GEPIA/TCGA泛癌、LGG/GBM队列;按分子亚型分层KM生存分析,明确PTPRZ1高表达在星形细胞瘤、proneural、mesenchymal GBM提示不良预后; 空间生信解析瘤周表达特征:Ivy‑GBM数据集,区分肿瘤核心、浸润前沿区域,解析PTPRZ1在侵袭区域高表达,共表达基因富集黏附分子; 临床样本空间验证:内部胶质瘤队列,多区域配对样本(瘤内、瘤周、侵袭边缘)TMA与IHC,定量PTPRZ1在不同空间区域蛋白表达; 细胞表型与体内斑马鱼模型:U2987、U2997胶质瘤细胞sh‑PTPRZ1敲低;Transwell、划痕迁移;斑马鱼心周注射模型,评估肿瘤局部侵袭与远处播散;WB检测EMT标志物N‑cadherin/E‑cadherin; 线粒体功能表型挖掘机制:MitoTracker线粒体形态、MitoSOX/CM‑H2DCFDA检测线粒体/总ROS;SCENITH检测糖酵解‑氧化磷酸化代谢重编程;NAC抗氧化药物拯救实验,验证ROS介导表型; 核心轴确定与分子回补:敲低PTPRZ1检测OPA1/DRP1等线粒体动力学蛋白;sh‑OPA1细胞验证下游表型;TCGA共表达分析PTPRZ1‑OPA1‑CDH2相关性; 双重拯救+临床mIF验证:sh‑PTPRZ1背景下OPA1过表达回补线粒体形态、ROS、迁移表型;临床样本多重免疫荧光验证PTPRZ1‑OPA1‑CDH2蛋白在瘤周区域共定位;汇总机制模型与研究局限。
主要结果
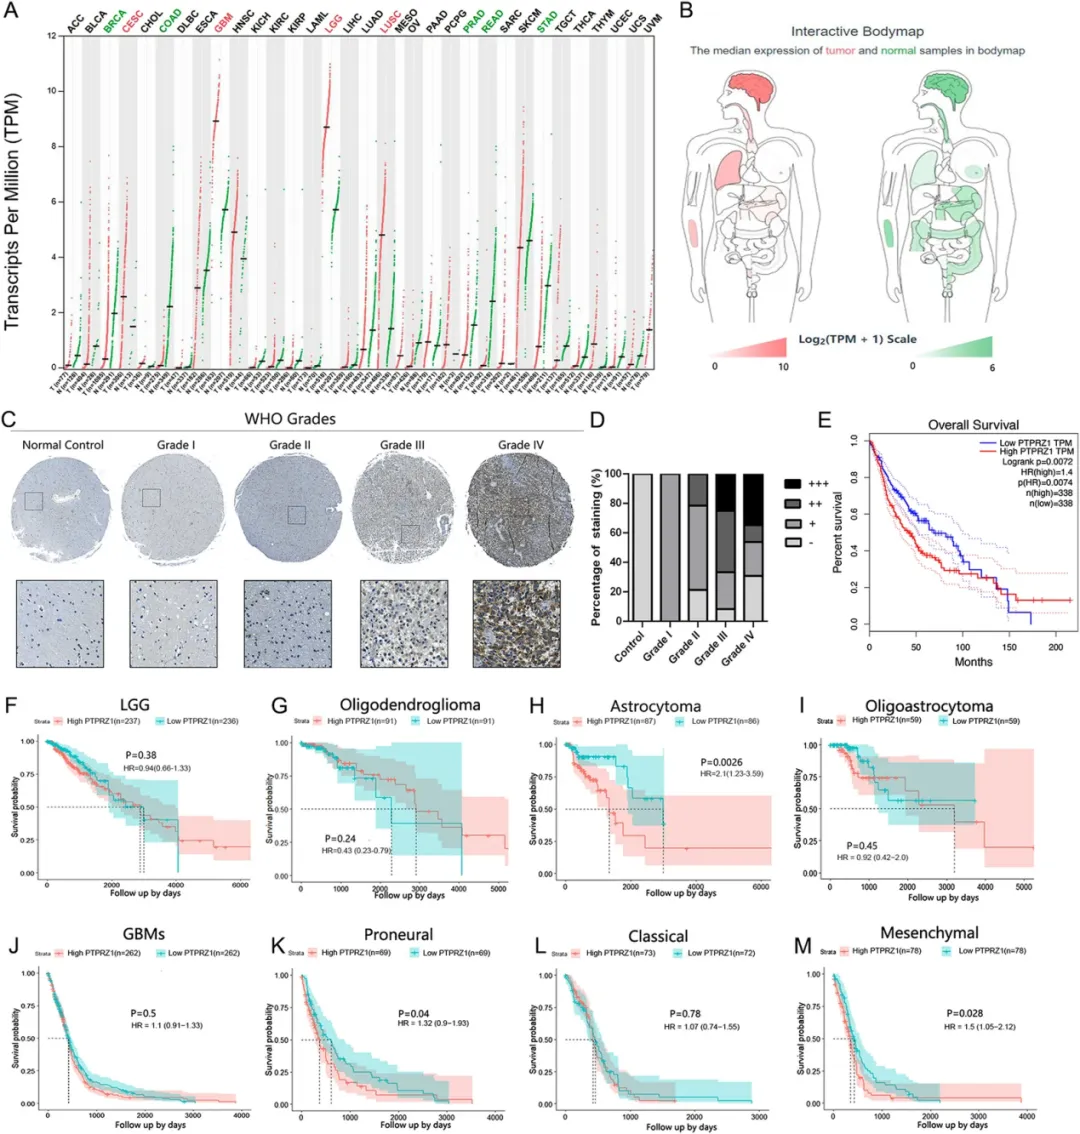
GEPIA泛癌mRNA表达热图显示胶质瘤中PTPRZ1显著高于多数实体肿瘤。胶质瘤TMA的IHC染色展示WHO Ⅰ‑Ⅳ级胶质瘤PTPRZ1蛋白染色强度,高级别胶质瘤染色显著升高。TCGA队列KM生存,PTPRZ1高表达总生存更差;分层分析,在LGG星形细胞瘤、proneural、mesenchymal GBM亚组中高表达均为预后危险因素,oligodendroglioma、classical亚型无统计学差异。确立PTPRZ1是特定亚型胶质瘤不良预后标志物,为后续空间与机制研究提供临床基础。
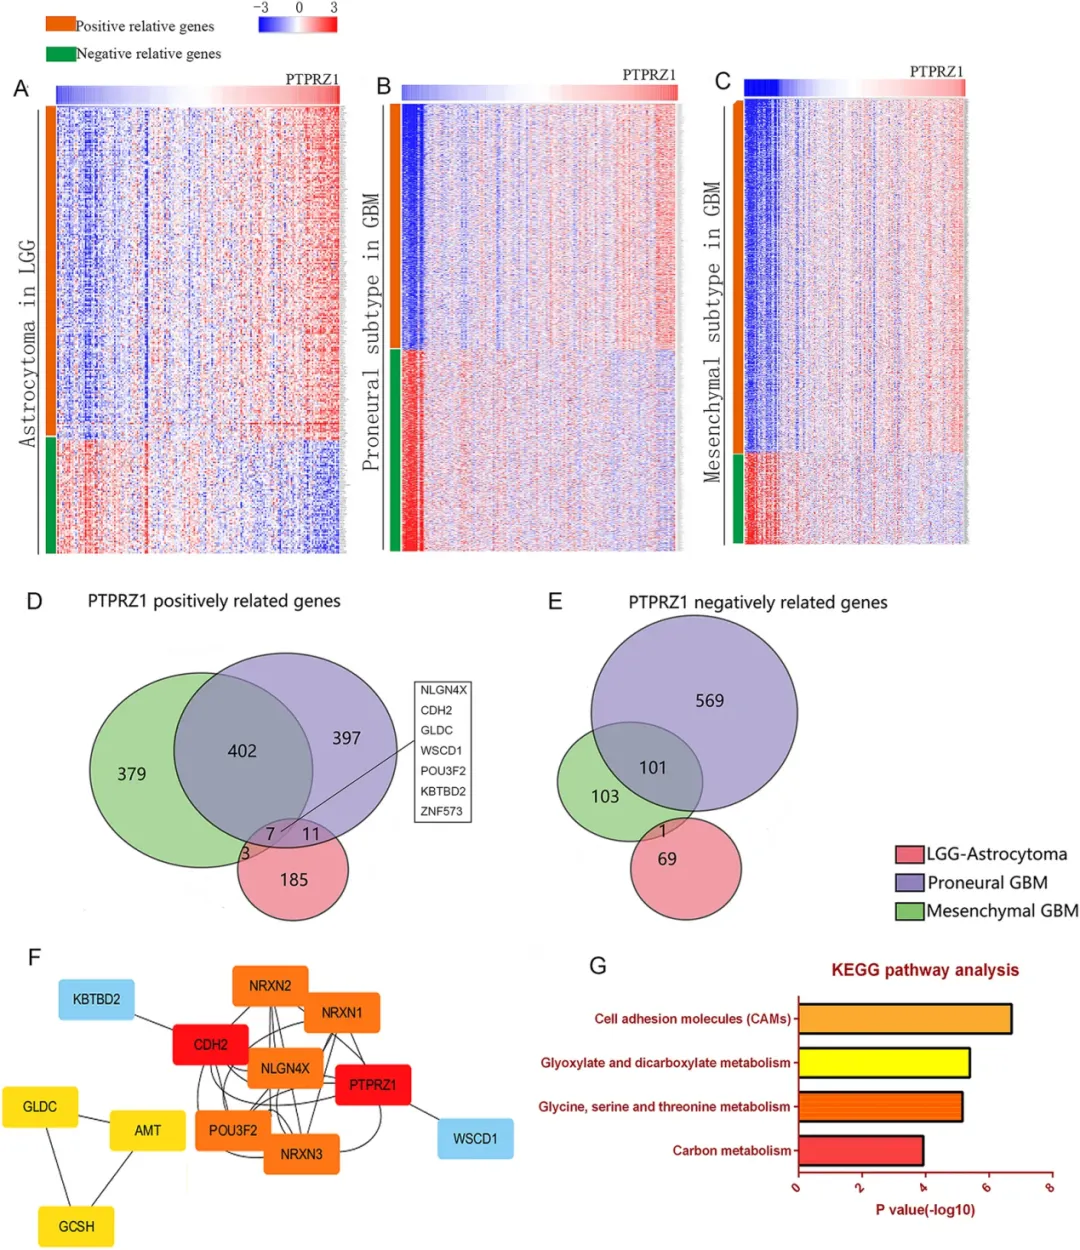
分别对星形细胞瘤、proneural GBM、mesenchymal GBM做Pearson相关性分析,筛选|R|>0.5基因;韦恩图取三个亚型共同正相关7个基因,包含CDH2(N‑cadherin)等细胞黏附分子。PPI蛋白互作网络展示7个核心基因互作关系;KEGG富集提示显著富集细胞黏附CAM通路。提示PTPRZ1功能与细胞黏附、肿瘤侵袭表型高度关联,锁定CDH2为重点下游候选分子。
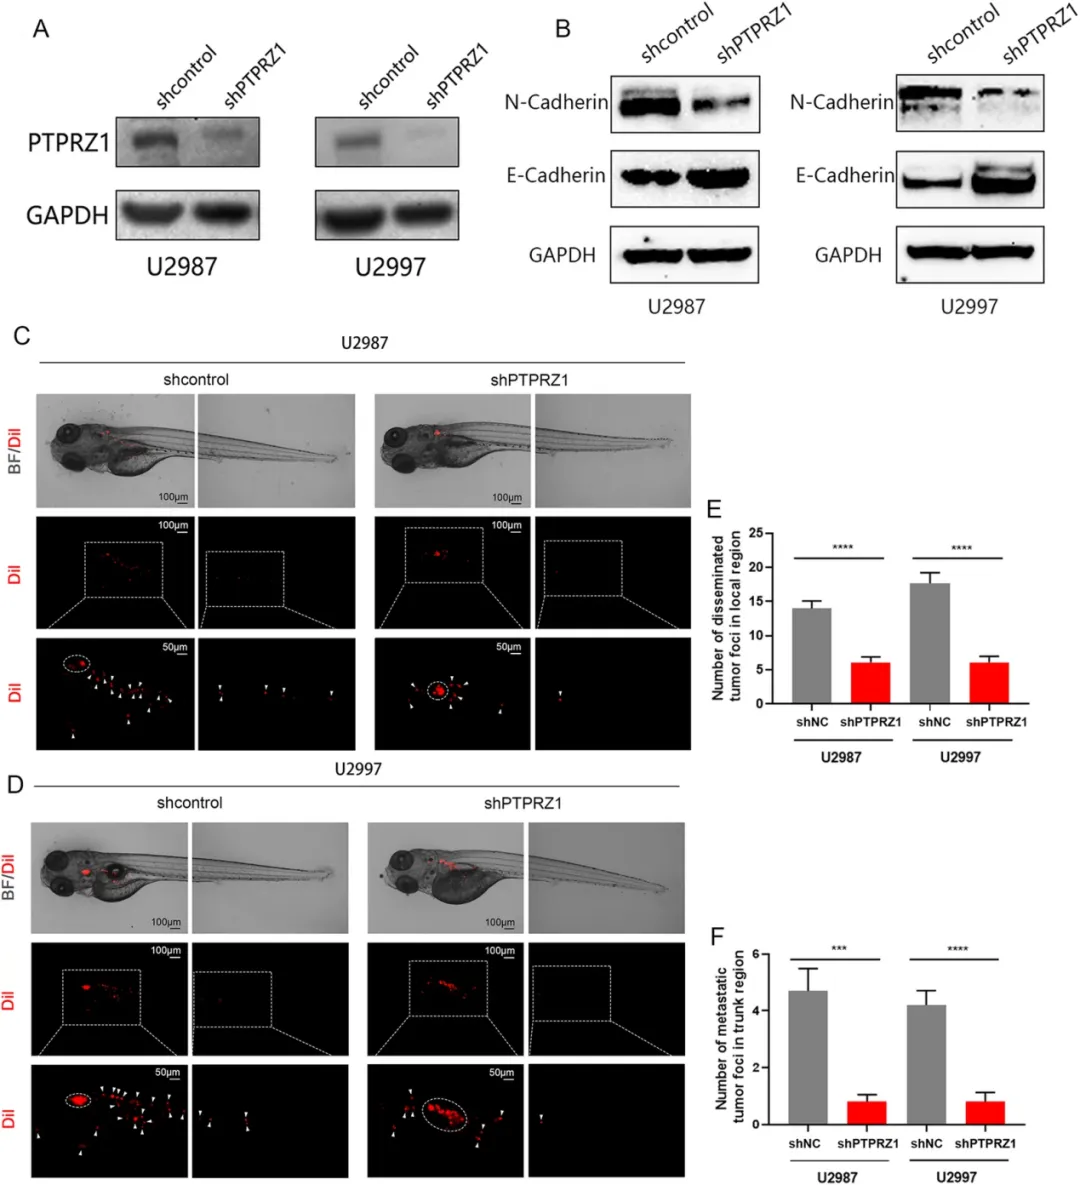
sh‑PTPRZ1在U2987、U2997两株GBM细胞敲低效率WB验证。敲低PTPRZ1后N‑cadherin下调、E‑cadherin上调,EMT表型被抑制。Transwell划痕实验证实敲低组细胞迁移能力显著下降。DiI标记胶质瘤细胞斑马鱼胚胎心周注射模型;荧光成像定量颅内局部播散灶、躯干远处转移灶;sh‑PTPRZ1组播散病灶数量显著降低,在体内证实PTPRZ1驱动胶质瘤侵袭。
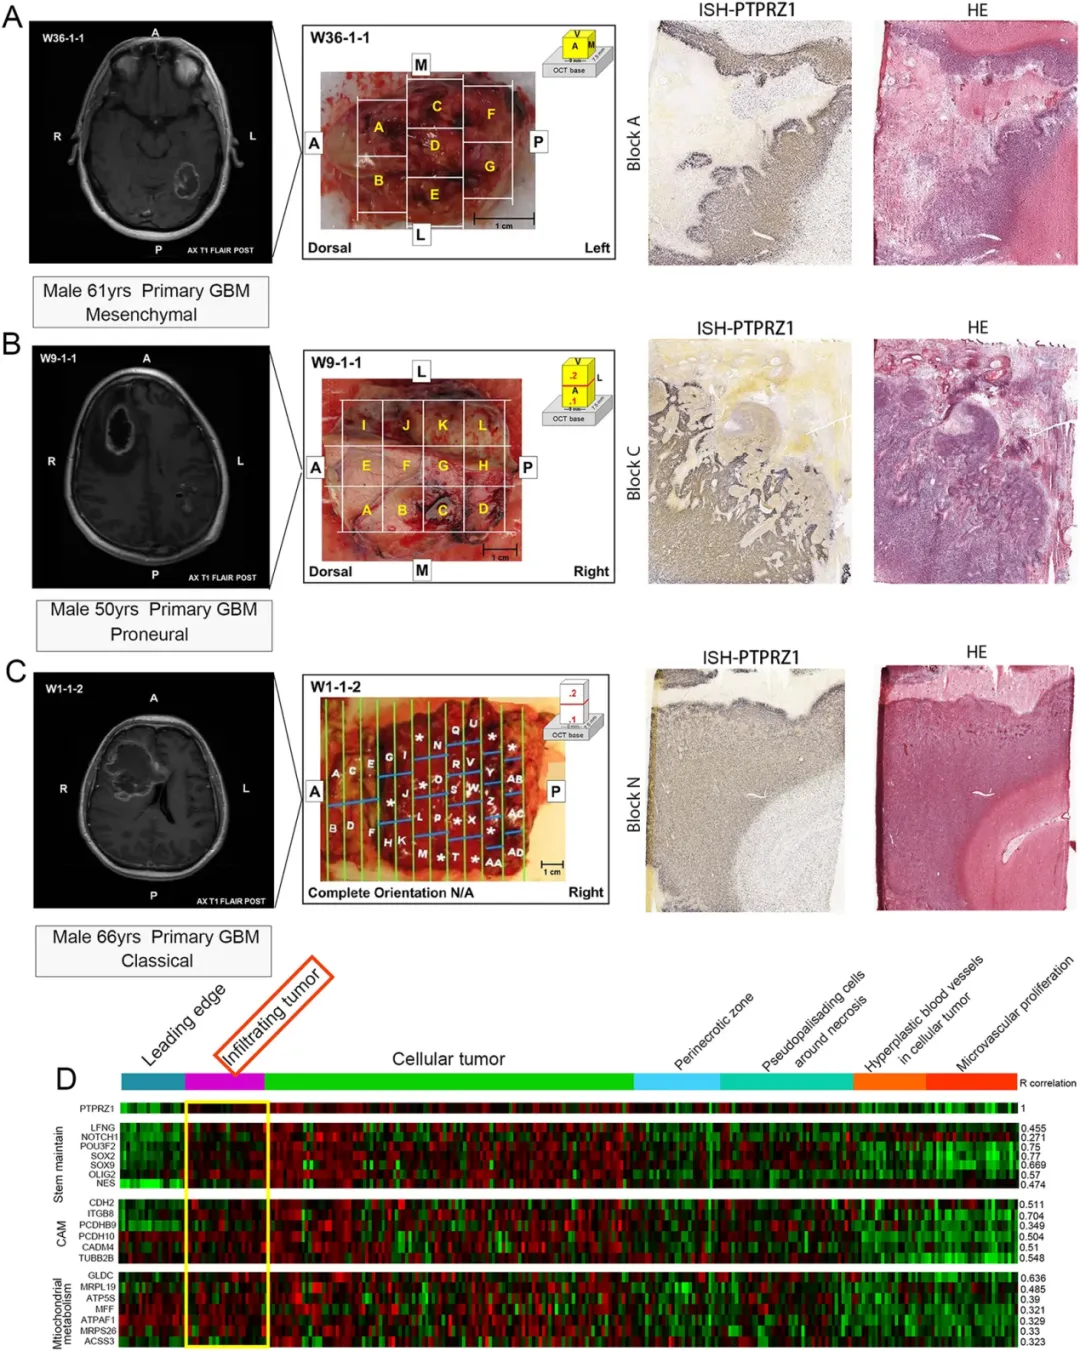
Ivy‑GBM多模态MRI、组织切片ISH原位杂交;对比肿瘤核心、浸润前沿等分区PTPRZ1的RNA表达。空间热图显示PTPRZ1在leading edge浸润边缘显著高表达;并且该区域同时富集细胞黏附、干性、线粒体相关基因特征,提示PTPRZ1在瘤周侵袭微环境发挥功能。
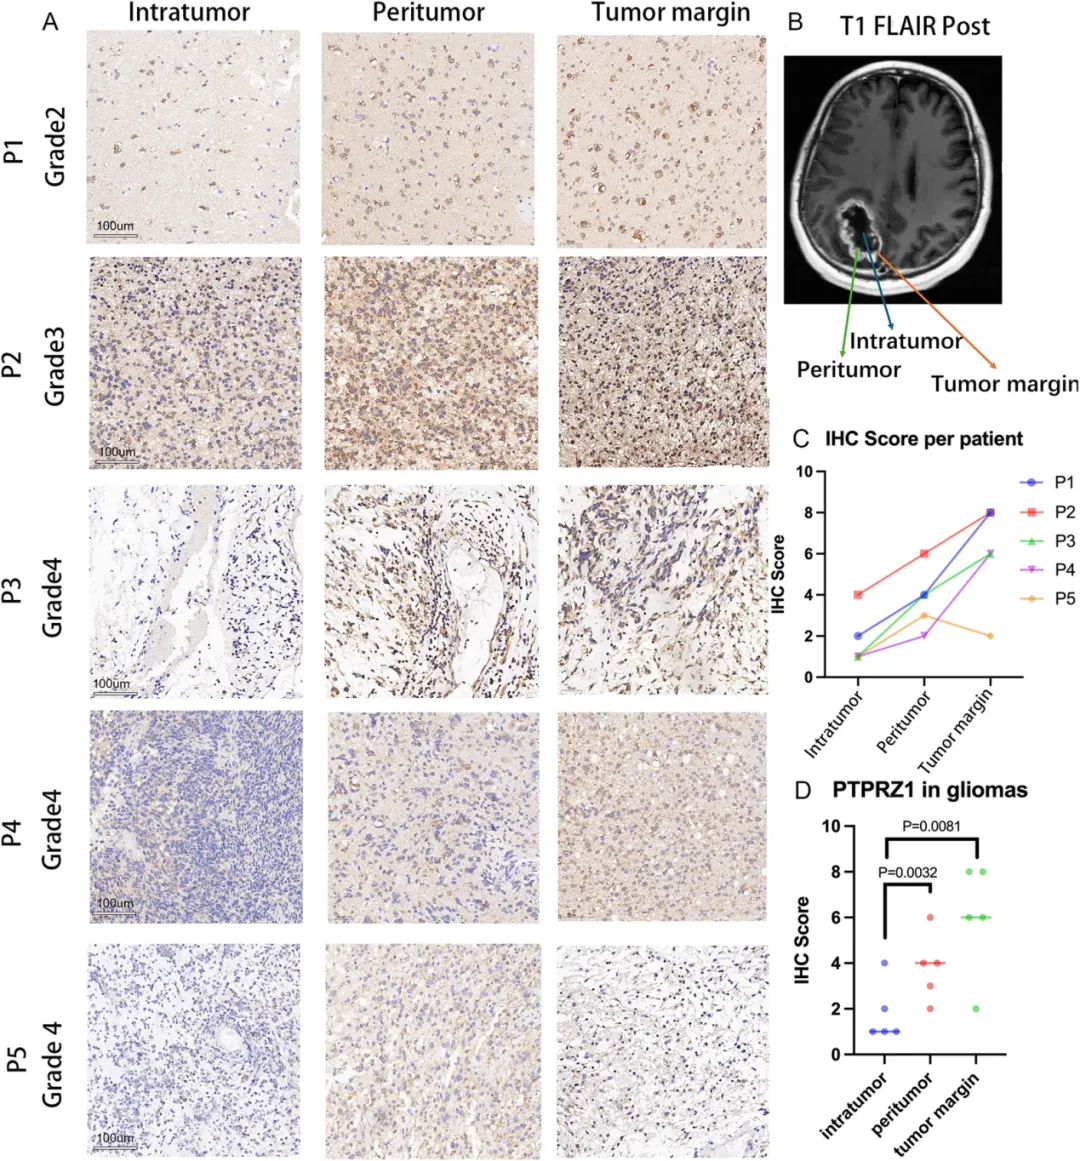
5例胶质瘤患者匹配样本,分别取瘤内、瘤周、肿瘤侵袭边缘组织。代表性IHC染色图片,半定量IRS评分;个体趋势图+汇总散点统计,证实相比肿瘤核心,瘤周及侵袭边缘PTPRZ1蛋白表达显著上调,从临床组织蛋白层面印证空间转录组的发现。
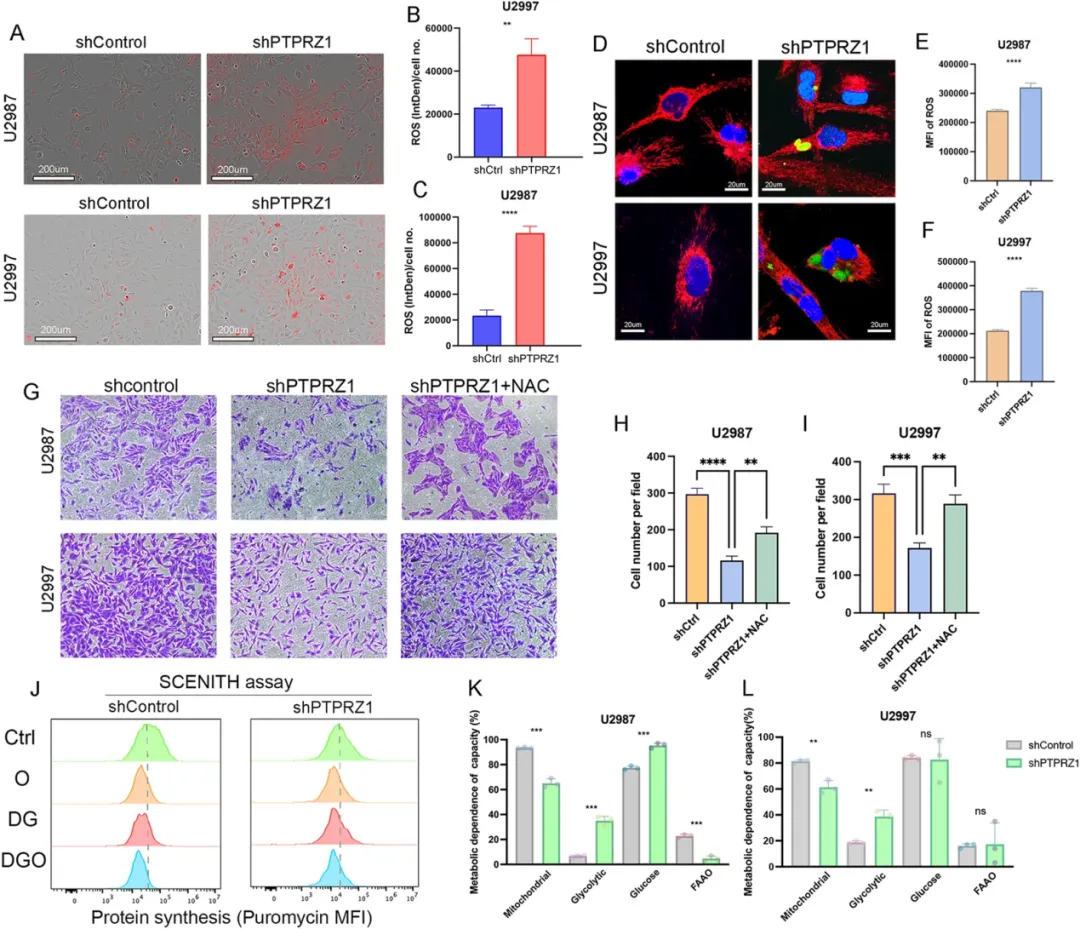
MitoTracker、MitoSOX、CM‑H2DCFDA荧光染色;confocal与流式定量证明sh‑PTPRZ1组线粒体ROS与总ROS水平明显升高。SCENITH代谢分析,敲低PTPRZ1后线粒体氧化磷酸化依赖下降,糖酵解依赖性上升。加入抗氧化剂NAC处理,可部分逆转敲低造成的迁移抑制表型。证明ROS蓄积是PTPRZ1缺失后迁移受损的关键中间环节。
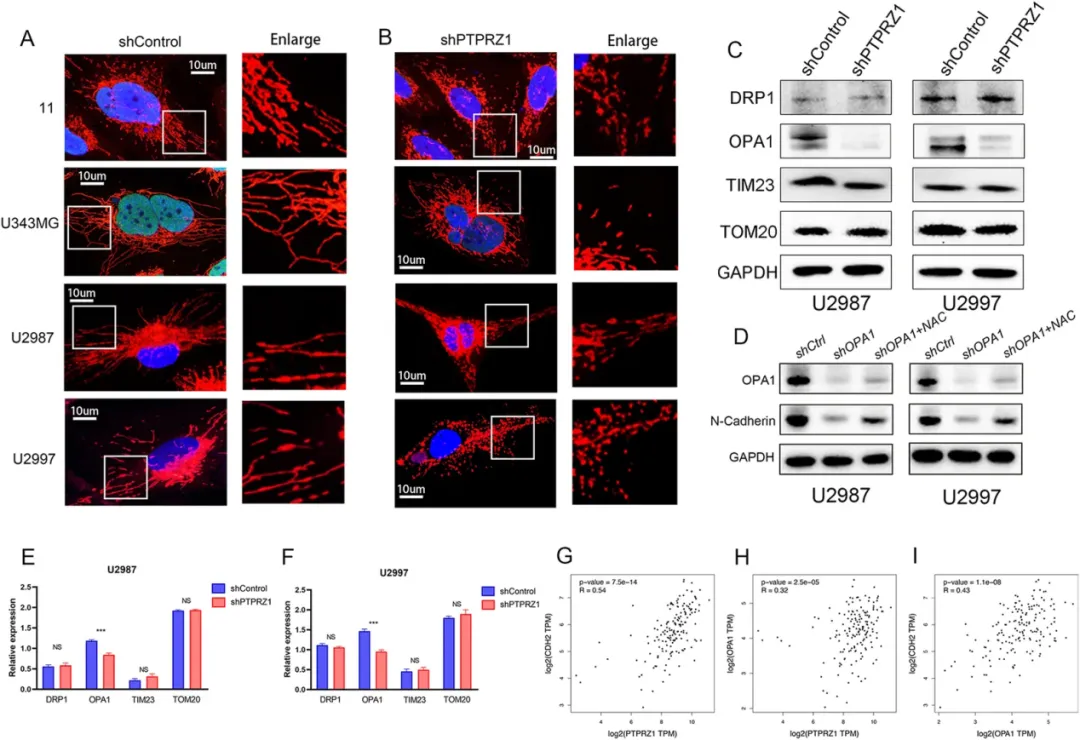
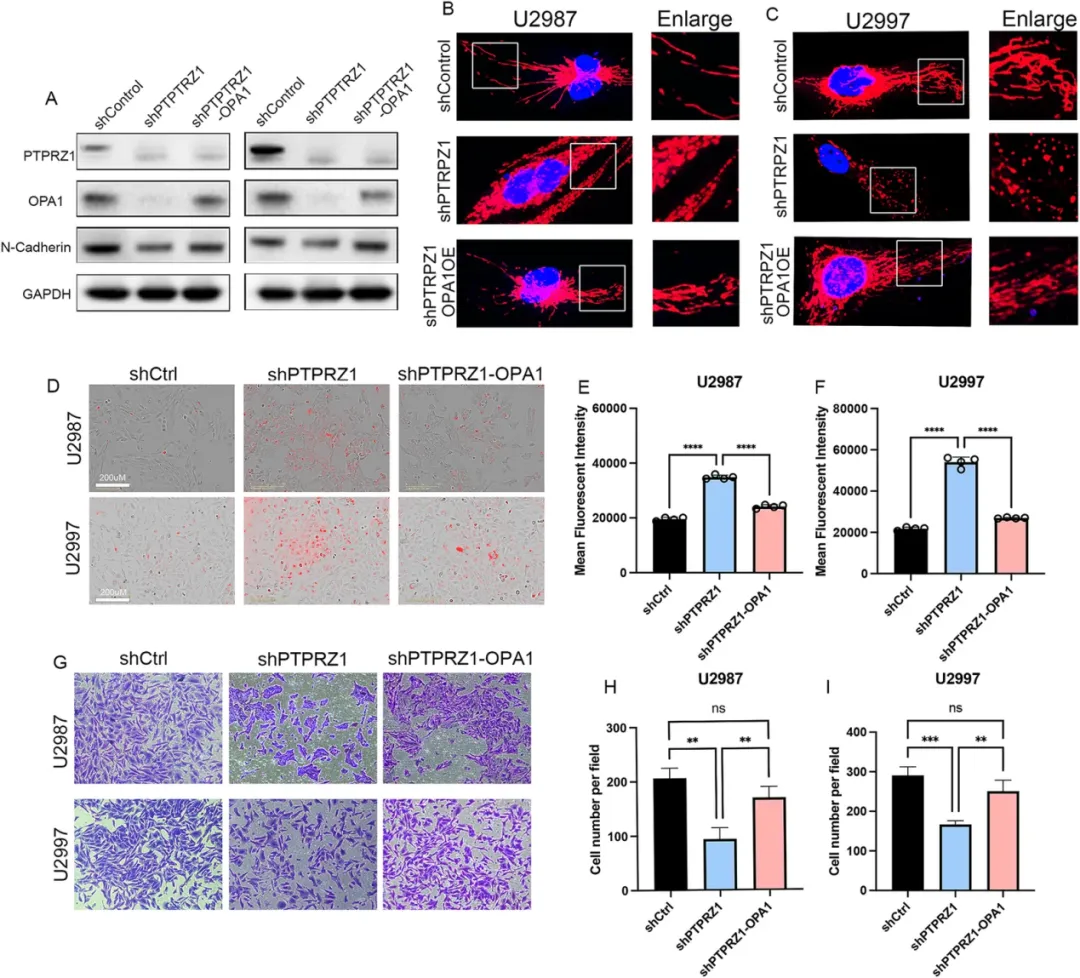
MitoTracker荧光染色:sh‑PTPRZ1细胞线粒体由长管状转变为高度碎片化。WB检测线粒体动力学蛋白:OPA1显著下调,而分裂蛋白DRP1、外膜标记TOM20、内膜TIM23无明显改变。敲低OPA1可重现N‑cadherin下调;NAC处理可部分挽救OPA1敲低带来的CDH2降低。TCGA‑GBM队列mRNA相关性分析,PTPRZ1‑OPA1‑CDH2三者mRNA显著正相关。
在sh‑PTPRZ1细胞背景下过表达OPA1。WB验证蛋白水平恢复;MitoTracker成像,线粒体碎片化表型得到修复。MitoSOX检测线粒体ROS水平,过表达OPA1显著降低ROS积累。Transwell迁移实验:OPA1回补可以恢复被sh‑PTPRZ1抑制的细胞迁移能力。完成细胞层面的核心轴因果回补,确立PTPRZ1‑OPA1‑ROS‑CDH2调控链条。
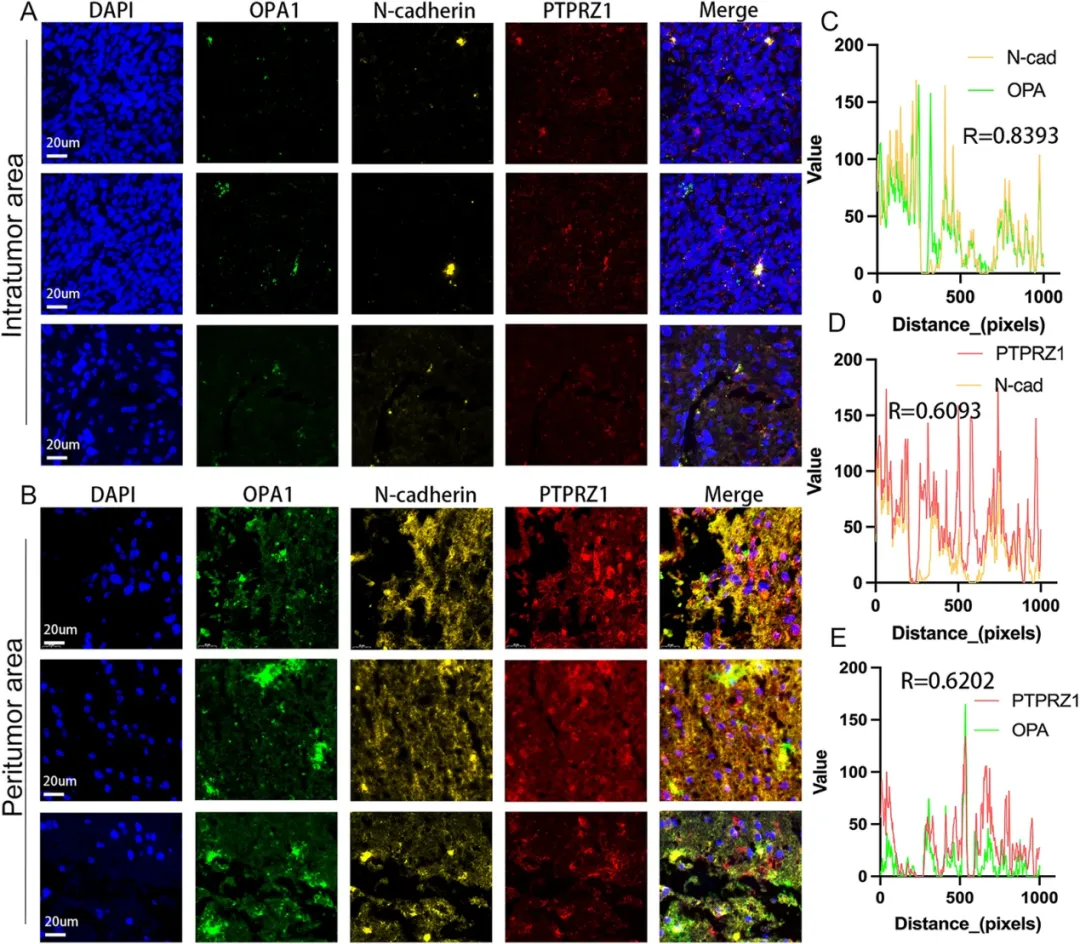
GBM临床样本多重免疫荧光,分别对瘤内、瘤周区域染色PTPRZ1(红)、OPA1(绿)、N‑cadherin(黄);瘤周侵袭区域三者蛋白信号显著共定位,瘤内共定位信号弱;像素强度相关分析证明三者空间表达高度相关。文末汇总机制示意图:PTPRZ1在GBM瘤周侵袭灶高表达,维持OPA1蛋白水平,保障线粒体融合稳态,抑制线粒体ROS爆发,稳定N‑cadherin表达,最终驱动胶质瘤细胞侵袭播散;敲低/抑制PTPRZ1则OPA1下降,线粒体碎片化,ROS升高,N‑cadherin降低,侵袭能力受损。写明研究局限:斑马鱼模型不能完全模拟人脑免疫微环境;仅回顾性临床样本,需要更大队列评估PTPRZ1作为靶向靶点的转化潜力。
易选团队总结
一区完整临床‑生信‑体内外功能闭环:TCGA临床预后分析→Ivy‑GBM空间转录组解析瘤周特征→临床配对组织空间IHC验证→细胞+斑马鱼体内侵袭表型→线粒体‑ROS代谢表型挖掘→OPA1分子轴鉴定→NAC/OPA1双重拯救回补→临床mIF共定位+机制总结九层递进,完全匹配Journal of Translational Medicine一区收稿高标准; 双重核心创新:揭示PTPRZ1蛋白空间特异性富集在胶质母细胞瘤瘤周侵袭边缘,而不只是泛肿瘤高表达;完整阐明PTPRZ1通过OPA1介导线粒体融合稳态、ROS调控、稳定N‑cadherin促进侵袭的分子轴;NAC药物拯救+OPA1过表达回补两套实验完成因果证据,不只是相关性描述; 复刻门槛适中:TCGA/Ivy‑GBM全部公共数据集;临床FFPE样本做TMA、IHC、多重免疫荧光;胶质瘤细胞分子操作,线粒体功能试剂盒;斑马鱼异种移植侵袭模型;不需要昂贵小鼠颅内原位模型,适合神经外科临床医生开展转化课题; 癌种通用性:低级别星形细胞瘤等弥漫浸润胶质瘤,可直接复用「公共空间转录组‑多区域临床样本验证‑线粒体动力学‑多重拯救回补‑低等动物侵袭模型」整套管线; 临床转化提示:GBM瘤周侵袭灶是复发根源,PTPRZ1主要在该区域发挥促侵袭作用;靶向PTPRZ1‑OPA1线粒体轴,有希望特异性抑制瘤周残余肿瘤细胞侵袭,减少胶质母细胞瘤术后复发风险。
Seurat、PPI、GSVA生存分析均为开源R工具;湿实验包含胶质瘤细胞分子操作、线粒体功能检测、斑马鱼移植模型,不需要小鼠颅内原位模型。不会生信分析的科研人员可一站式承接;整套生信统计、细胞斑马鱼实验方案可快速落地,快来找小编聊聊吧!