ARTICLE · 1352018
超声诊断系统 510(k) 软件文档:级别判定、产品危险与测试证据
FDA注册咨询
Registration Consultation
ZHIHE CONSULTING
彩色多普勒超声诊断系统的软件承担成像、测量计算、声输出控制、图像存储与传输等功能,是 510(k) 资料中篇幅最大、审评追问最集中的部分之一。
FDA 2023 年《器械软件功能上市前申报资料内容》指南(Content of Premarket Submissions for Device Software Functions, 2023)以 Basic 与 Enhanced 两个文档级别取代了 2005 年指南(Guidance for the Content of Premarket Submissions for Software Contained in Medical Devices, 2005)的「关注级别」,级别决定资料中至少要提交哪些软件文档。
下面以按 21 CFR 892.1550(产品代码 IYN)申报、配套 892.1570 探头的超声系统为例,说明级别如何判定、每份文档写什么、测试证据如何组织。
P1
Classification: Based on Worst-Case Failure, Not Protective Measures
级别判定:看最坏失效,而不是看防护措施
指南的判定标准是:任何一项器械软件功能的失效或缺陷,可能导致对患者、使用者或环境中其他人员有死亡或严重伤害的可能风险的危险情况时,提交 Enhanced 文档;其他情况提交 Basic 文档。
判定中有三点容易被误读:
风险在实施风险控制措施之前评估,硬件限幅或报警不能用来降低级别
结合预期用途评估对诊断与治疗决策的影响,同样的计算错误在急诊心脏评估与常规浅表检查中的后果不同
级别针对整机,任何一项功能达到 Enhanced 条件,整机按 Enhanced 准备
超声系统中哪些软件失效会走到“严重伤害”,可以从故障树中逐条追溯,这一层的路径决定文档级别。
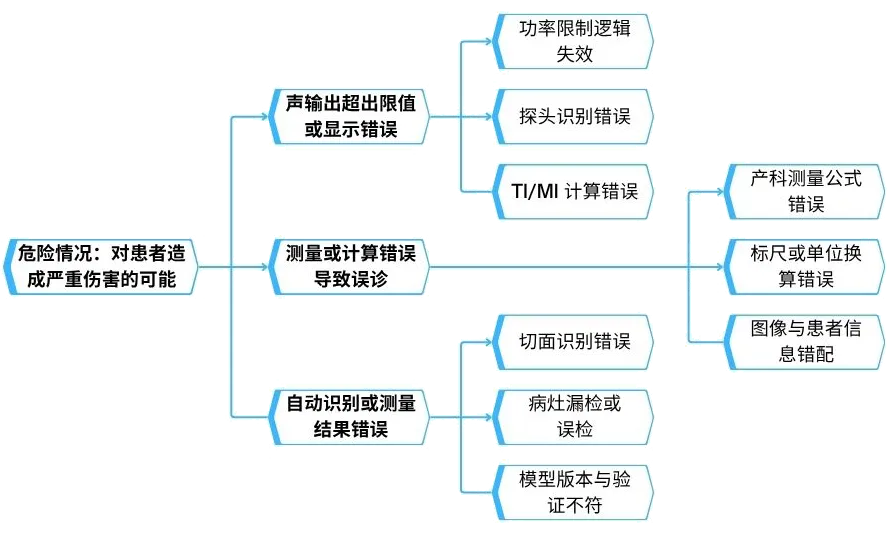
▲图注:哪些路径影响文档级别
P2
Ultrasound System-Specific Software Hazards
超声系统特有的软件危险
超声软件的危险集中在四类功能,每一类都需要在风险管理文件中写明失效模式、危险情况与严重程度。
1 )
声输出与热安全限值
声输出与探头温度的限值由软件参与控制,数值来自 FDA 2023 年诊断超声指南(Marketing Clearance of Diagnostic Ultrasound Systems and Transducers, 2023)与 IEC 60601-2-37:
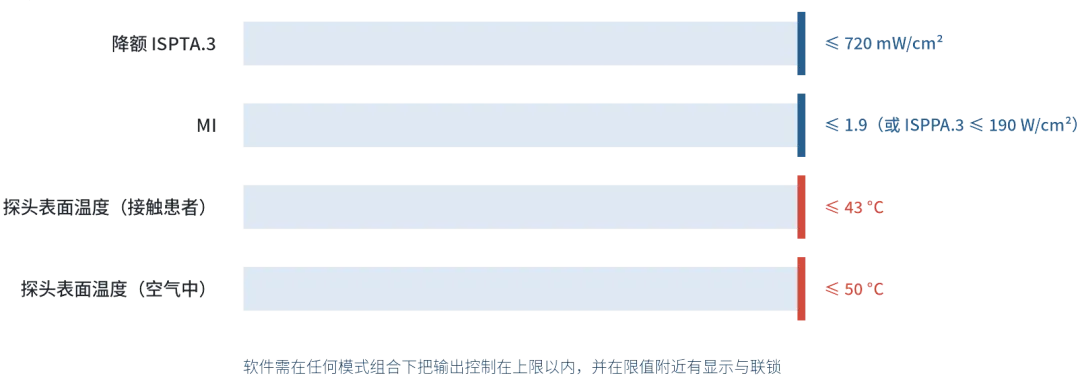
软件需要守住的声输出与温度上限
2 )
四类软件危险
1
声输出控制与显示
功率限制、探头识别、模式切换后的输出重算与 MI/TI 实时显示多由软件实现。探头识别错误可能套用错误的输出表,显示值偏低会让操作者在胎儿或眼部检查中失去ALARA判断依据。
2
测量与计算
产科生物测量与孕周估算、多普勒流速与压差、射血分数等结果直接进入诊断报告。标尺校准、单位换算、公式或参考表引用错误,以及多普勒角度校正错误,都会给出看似合理但错误的数值。
3
图像显示与数据完整性
帧冻结后未提示、图像与患者信息错配、方向标记或左右翻转错误、DICOM 导出时测量值或标注丢失,都可能导致误诊或错误的随访决策。
4
热安全与冻结控制
探头温度监测、超时自动冻结与功率回退由软件触发,失效会造成探头过热。
测量计算错误不会像设备停机一样被立即察觉,审评中常把这类「静默错误」作为判定 Enhanced 的依据。
仅有常规成像与手动测量时,有条件论证为 Basic;加入自动测量、切面识别或辅助诊断功能后,需要重新评估级别并在资料中写明理由。
P3
What to Include in Each Document
每份文档写什么
两个级别共有的资料包括文档级别说明、软件描述、风险管理文件、软件需求规格(SRS)、架构图、版本历史与未解决异常;差别集中在设计细节、开发过程与测试深度。
各项文档的内容可以这样落到产品上:
1 )
软件描述
列出成像模式(B、M、彩色、脉冲与连续多普勒等)、测量包、探头清单与各探头支持的应用,以及运行平台与现成软件。
2 )
SRS
每条需求可测试,例如:
MI 显示值与按IEC 62359测得值的偏差不超过规定范围
每项测量的范围与精度
3 )
架构图
标出前端波束形成、后端图像处理、声输出控制、测量模块、存储与网络接口之间的数据流,以及与外部系统(PACS、工作站)的接口。
4 )
风险管理文件
把第二节的危险逐条对应到需求与验证用例,说明剩余风险。
5 )
未解决异常
逐项写明问题描述、根本原因、对安全与有效性(包括操作者使用与人因)的影响、不修复的理由、临时控制措施与计划修复时间。
例如:彩色多普勒模式下切换探头偶发 0.5 秒黑屏,需要说明是否影响声输出显示。
6 )
Enhanced 增加的软件设计规格(SDS)
明测量公式、参考表来源、输出限值算法如何实现,以及单元与集成测试的方案与报告。
P4
Off-the-Shelf Software, Connectivity & AI Features
现成软件、联网与 AI 功能
整机的软件与硬件如何分工,可以从系统结构图上看出:声输出、测量与数据接口三处是软件危险最集中的位置。
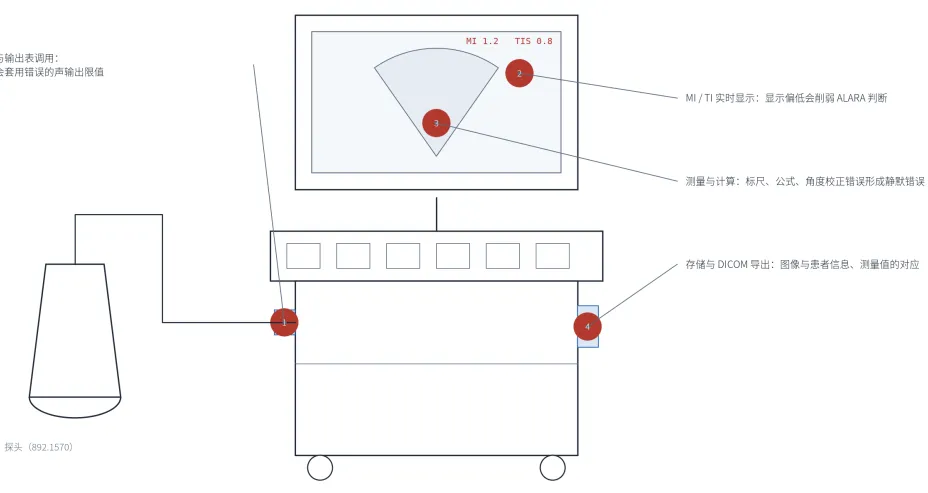
超声诊断系统结构与软件危险位置:
1 )
现成软件
超声系统普遍使用商用操作系统、图像处理库与 DICOM 组件。按 FDA 2023 年《现成软件在医疗器械中的使用》指南(Off-The-Shelf Software Use in Medical Devices, 2023),需要说明每个现成软件的名称、版本、用途、已知异常的评估与维护方式。
操作系统停止支持后的安全补丁来源与替换计划,也需要在维护计划中写明。
2 )
网络安全
系统支持 DICOM 联网、远程服务或 USB 导出时,可能属于 FD&C Act 第 524B 条的网络设备,需要另行提交网络安全资料,包括软件物料清单(SBOM)。
3 )
AI 功能
自动测量与 AI 辅助功能需要额外的证据:训练与测试数据的来源和独立性、代表的人群与设备型号、性能指标及其置信区间。
4 )
手持式超声
把探头与智能手机或平板组合使用时,移动操作系统与硬件平台都属于现成部分。资料中要列出经验证的设备型号与系统版本、最低硬件要求,说明系统升级后如何确认兼容性,以及在不兼容平台上应用程序如何阻止运行。
P5
How to Organize Testing Evidence
测试证据如何组织
软件测试需要覆盖以下方面,并保持需求、风险控制与测试用例的可追溯:
判定中有三点容易被误读:
声输出相关:
每个探头在各模式下的 MI/TI 显示精度验证,与 IEC 62359 测量数据比对;输出限值在模式切换、探头热插拔与异常输入下的保持情况。
测量精度:
用已知尺寸与流速的仿体,逐项验证距离、面积、体积、流速等测量的精度,结果与说明书标示的范围和精度一致。
系统级与回归测试:
全部需求的系统测试,以及每次版本变更后的回归测试记录。
声输出报告:
按诊断超声指南附录的格式,逐个探头、逐个模式报告全局最大降额 ISPTA.3、MI 或 ISPPA.3,以及对应的工作条件,这些数值与软件中的输出限值表保持对应。
说明书中的测量精度需要有测试数据支持:例如距离测量在规定范围内的误差百分比、多普勒流速在规定角度范围内的误差,审评会核对说明书数值与测试报告是否一致。
探头与软件版本的对应关系也需要在资料中单独说明。多探头系统要列出每个探头在各应用与模式下由哪一版软件支持,声输出数据与软件版本对应。
P6
Software Section in eSTAR
eSTAR 中的软件部分
自2023年10月1日起,510(k) 需要通过 eSTAR 电子模板提交。软件部分以问题形式逐项要求填写文档级别、软件描述并上传各项文档,未填写或附件缺失时,提交在技术筛查阶段就会被退回。
版本号:
软件版本号需要在用户界面或关于页面中可查看,并与申报资料、测试报告和标签中的版本保持对应。版本号规则(主版本、次版本、构建号)在配置管理文件中写明,便于说明哪些变更属于需要评估的范围。
P7
Software Changes and New 510(k) Submissions
软件变更与新 510(k)
诊断超声指南第5.1节(Marketing Clearance of Diagnostic Ultrasound Systems and Transducers, 2023, Section 5.1)列出了一类无需提交新 510(k) 的修改情形,前提是修改后仍在已获许可的范围内,例如声输出仍满足 Track 3 限值、新增探头与已许可探头属于同一类型。
超出这一范围的软件变更,需要按 FDA《软件变更何时提交新 510(k)》指南(Deciding When to Submit a 510(k) for a Software Change to an Existing Device, 2017)逐项评估。
新增自动测量或 AI 功能改变了诊断方式,需要重新评估是否提交新的 510(k)。
P8
Development Documentation and Testing Levels:
Basic vs. Enhanced
开发过程资料与测试层级:
Basic 与 Enhanced 的差别
文档级别的差别不只体现在是否提交 SDS,软件开发、配置管理与维护实践这一项也分两档准备。
指南第 VI 节表 1 对这一项给出两种提交方式:
1 )
Basic
提交软件生命周期开发计划摘要,以及配置管理与维护活动摘要;也可以改为提交对 FDA 认可版本 IEC 62304 的符合性声明,覆盖第 5.1.1–5.1.3、5.1.6–5.1.9 条与第 6、8 章,以及其他适用条款(指南注明条款号以 ANSI/AAMI/IEC 62304:2006 & A1:2016 为准)。
2 )
Enhanced
在 Basic 内容之外,提交完整的配置管理与维护计划文件;或者提交覆盖 IEC 62304 第 5.1 条全部、第 6 章与第 8 章及其他适用条款的符合性声明。指南同时说明,不需要声明符合 62304 全文。
测试资料同样分层:
1 )
Basic
单元、集成与系统级测试活动的概述,加上系统级测试方案与报告,写明预期结果、实际结果与通过判定。
2 )
Enhanced
在此基础上提交单元与集成测试的完整方案与报告,以及测试覆盖的说明。
FDA 文档级别与 IEC 62304 的软件安全分级(A、B、C 级)是两套体系:前者决定向 FDA 提交什么,后者决定开发过程本身要做到什么程度。
超声系统中承担声输出控制与测量计算的软件项,如果失效可能导致死亡或严重伤害,按 62304 第 4.3 条应划为 C 级(分级时软件失效概率按 100% 考虑,硬件风险控制措施可作为降级依据),即使整机按 Basic 申报,开发记录仍要满足 C 级要求,只是不必全部提交。
Conclusion
总结
针对超声诊断系统等医疗器械的 FDA 510(k) 申报,质合可提供软件文档级别判定、产品风险分析、软件资料准备及测试验证等专业支持,协助企业梳理申报要求、完善技术文档,建立完整的合规证据链。
质合专注于医疗器械全生命周期合规与全球市场准入,业务覆盖全球注册咨询、质量管理体系辅导、法规培训、授权代表及实验室测试验证等领域。
依托专业法规团队与协同实验室生态,为医疗器械企业提供专业、高效的全球合规支持。
资料来源:FDA, Content of Premarket Submissions for Device Software Functions (2023);FDA, Marketing Clearance of Diagnostic Ultrasound Systems and Transducers (2023);FDA, Off-The-Shelf Software Use in Medical Devices (2023);FDA, Deciding When to Submit a 510(k) for a Software Change to an Existing Device (2017);FD&C Act 第 524B、515C 条;21 CFR 892.1550、892.1570;IEC 62304;IEC 62359;IEC 60601-2-37。
质合
ZHIHE
← 向左滑动查看更多
Sustainable Compliance
for Global MedTech
专业成就长期价值
医疗器械全球市场准入服务商
致力于为全球医疗器械企业创造可持续的合规能力
授权代表
注册&体系咨询
网络安全
实验室生态:电气安全、EMC、生物学