夜雨聆风
全球药品监管机构药品AI应用
Regulatory Frameworks for Pharmaceutical AI Applications from Global Drug Regulatory Agencies
01
AI发展历程
02
药品监管领域AI应用
的监管现状
2.1 全球主要药品监管机构AI监管相关文件
表1 药品生命周期AI监管官方文件发布清单
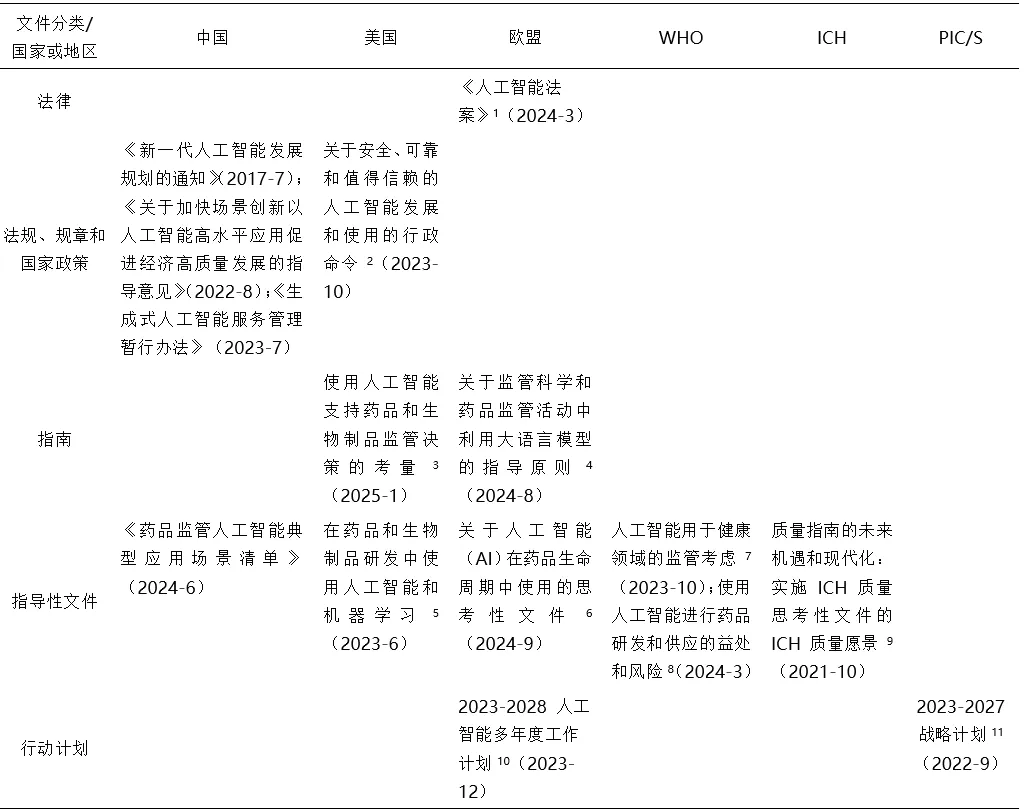
注:1. EU, 《Artificial Intelligence Act》; 2. US WHO, Executive Order on the Safe, Secure and Trustworthy Development and Use of Artificial Intelligence; 3. FDA, Considerations for the Use of Artificial Intelligence To Support Regulatory Decision-Making for Drug and Biological Products Guidance for Industry and Other Interested Parties; 4. EMA, Guiding Principles on the Use of Large Language Models in Regulatory Science and for Medicines Regulatory Activities; 5. FDA, Using Artificial Intelligence and Machine Learning in the Development of Drug and Biological Products; 6.EMA, Reflection Paper on the Use of Artificial Intelligence (AI) in the Medicinal Product Lifecycle; 7. WHO, Regulatory Considerations on Artificial Intelligence for Health; 8. Benefits and Risks of Using Artificial Intelligence for Pharmaceutical Development and Delivery; 9. ICH, Future Opportunities & Modernization of ICH Quality Guidelines: Implementation of the ICH Quality Vision from the ICH Quality Reflection Paper; 10. EMA, Multi-annual AI Workplan 2023—2028; 11. PIC/S, 2023—2027 Strategic Plan
2.2 全球主要药品监管机构对AI的定义
AI涵盖多个学科和应用场景,术语被广泛使用,因此,AI定义需要予以特别强调。AI合理和普适的定义,不仅是确保监管确定性、促进国际融合协调和广泛接受的关键,同时也是适应AI领域技术快速发展的必要条件。AI的定义应与全球主要监管机构AI有关工作紧密对齐,基于区分AI系统与传统软件系统或编程方法的关键特征,并排除那些仅基于人类定义规则、自动执行操作的系统[2]。欧盟EMA、美国FDA和WHO都提供了各自对AI的定义,虽有共通之处,但也有差异(见表2)。目前,我国药品监管体系的官方文件中尚未见对AI的定义。
表2 主要药品监管机构对AI的定义
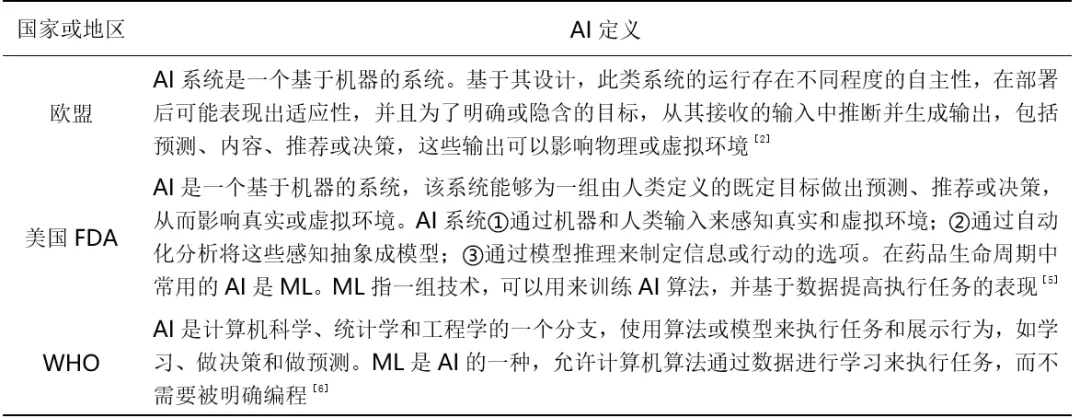
欧盟EMA定义AI:欧盟《人工智能法案》是目前全球范围内关于AI的最高阶立法文件,对“AI系统”的定义强调AI系统的自主性和适应性,强调从输入中推断如何生成影响环境的输出能力,涵盖AI的广泛应用。
美国FDA定义AI:美国FDA更侧重AI系统的目标导向性,以及其在感知、模型抽象和推理方面的能力。FDA将ML作为AI的一个重要子集,强调数据在AI性能提升中的作用。ML侧重于从数据中自动提取特征并进行学习,目的是提高模型的预测和分类能力。ML通过算法对数据的统计特性进行分析,从而识别出模式和趋势,进而做出决策或预测。因此,ML多用于处理定量问题,尤其是在需要优化效率和精确度的场景中。与之相对,近年来广受关注的LLM则更侧重于非特征的泛化学习,通过DL算法理解和生成自然语言,不依赖于预定义的特征,而是通过自我学习迭代,捕捉语言的复杂性和多样性,从而在更广泛的应用场景中实现更深层次的交互和理解,在处理定性问题时展现出独特的潜力。
WHO定义AI:WHO将AI定位为计算机科学、统计学和工程学的交叉领域,强调算法或模型在执行任务和展示行为方面的能力。WHO对AI的定义突出了AI的学习能力,尤其是在没有明确编程的情况下通过数据学习的能力。此外,与FDA对AI的定义类似,WHO也明确强调ML。
综上,尽管上述AI定义中都强调AI的自主性和学习能力,但每个定义又各有侧重点:欧盟EMA的AI定义较为抽象,但更加全面;美国FDA的AI定义更为具体,且侧重应用;WHO的AI定义更强调AI的跨学科特性。各种定义反映了不同监管机构对AI应用的不同关注点和监管重点。监管部门制定AI监管政策时,应尽量考量各种AI定义的共性和差异。
2.3 药品生命周期的AI应用
药品全生命周期中,在药物研发、非临床研究、临床研究、上市生产、药品流通、合理用药、上市后药品安全监管等各环节的AI应用日渐成熟和多样化,也正在改变全生命周期的传统范式。有研究报道,美国FDA自1995年以来,已收到300多份含有AI元素的药品和生物制品申请,700多份支持AI的器械申请[7]。
美国FDA在《在药品和生物制品研发中使用人工智能和机器学习》(《Using Artificial Intelligence and Machine Learning in the Development of Drug and Biological Products》),欧盟EMA在《关于AI在药品生命周期中使用的思考性文件》[《Reflection Paper on the Use of Artificial Intelligence (AI) in the Medicinal Product Lifecycle》]均对药品生命周期的AI应用进行了较为全面的阐述。
2.3.1 药物研发的AI应用
药物研发阶段,AI技术应用主要集中在药物靶标识别、选择和优先级排序、化合物筛选、药物设计等。AI通过分析大量的科学文献、基因组学、转录组学、蛋白质组学等复杂数据集,揭示生物靶标与疾病之间的关系,预测其在疾病路径中的作用。AI在化合物筛选中所展现出的预测化合物化学属性、生物活性、疗效和潜在不良反应等方面的潜力,有助于优化药物再定位和新药设计策略,一定程度上可提高药物发现效率,还可能通过预测分子的特定特征来指导药物的毒性预测,从而加速药物开发进程。
药物分子的设计和发现仅是药品生命周期中的一环。任何潜在的药物分子都必须经历非临床研究,包括体外实验和动物模型的体内研究,以及后续的临床研究,才能最终获得批准并上市。现阶段,AI在药物发现中的应用主要集中在提高分子设计和筛选的效率,其对整体药物开发效率的提升仍然受限于经典流程中的非临床和临床研究。
2.3.2 非临床研究的AI应用
非临床研究阶段,AI技术被应用于评估药物的药代动力学(PK)、药效学(PD)以及毒性。AI通过计算建模和模拟技术,可助力开发体内预测模型,探索机制模型。此外,AI在PK/PD建模中的应用,尤其是在处理复杂PK/PD数据分析方面,显示出提高非临床和临床应用准确性的潜力。
2.3.3 临床研究的AI应用
在临床研究领域,从优化临床试验设计、提高试验参与者的招募和保留,到改善数据收集、管理和分析,AI技术应用范围广泛。AI技术通过分析大量数据,为药物的安全性和有效性提供评价依据,同时在去中心化临床试验和利用真实世界数据(RWD)的试验设计中发挥作用。此外,AI技术在提高药物依从性、预测患者流失和不良反应、优化试验站点选择以及临床试验数据收集、管理和分析方面展现出其独特价值。
2.3.4 上市后安全监管的AI应用
药品上市后安全监管中,AI技术被探索用于处理和评估个体案例安全性报告(ICSRs),以提高对药品安全性问题的检测和理解。从自动化ICSR处理、案例评估到案例提交,AI技术的应用有助于提高报告的完整性和准确性,从而更好地理解药品的安全性档案。美国FDA于2024年5月推出新兴药品安全技术计划(emerging drug safety technology program,EDSTP),旨在促进AI在药物警戒(PV)中的使用[8]。
2.3.5 药品先进制造的AI应用
在制药制造领域,AI技术应用不仅提高了过程控制、设备可靠性和吞吐量,还有助于监测制造过程中的早期预警信号,预防批次损失,并优化供应链管理。AI技术与先进的制造技术(如过程分析技术和连续制造)相结合,有望实现制药价值链的数字化和超链接,提高制造过程的控制和效率[9,10]。
2.3.6 药品质量管理的AI应用
欧盟EMA和PIC/S的相关文件也关注了AI在质量管理活动中的潜能[11,12]。在药品生产质量管理中,知识管理是确保药品安全性、有效性和一致性的关键环节。AI技术,尤其是LLM,通过整合和分析生产过程中的大量数据,能够从历史生产数据、质量控制记录、监管指南和实时生产监控系统中提取信息,以识别生产过程中的关键变量和潜在的质量问题。AI通过NLP技术,能够解析技术文件、操作手册和培训材料,从而确保生产团队能够快速访问到最新的操作程序和最佳实践。此外,AI技术还能够预测和识别可能影响产品质量的非预期因素,如设备故障、原材料变化或环境条件的波动。AI通过模式识别和ML算法,能够分析这些因素如何影响生产过程,并提供调整生产参数的建议,以维持产品质量。在质量审计和合规性检查方面,AI可以帮助识别潜在的合规风险,并提供整改措施的建议,提高监管效率[13]。
目前,AI应用已从“解决问题”逐步扩展至“发现问题”的场景。传统AI技术,尤其是ML,主要聚焦于通过算法优化和特征工程来解决具体问题,如图像识别、语音处理和预测分析。随着LLM的兴起,AI应用范畴得到了进一步拓展,展现出发现问题的潜力。LLM通过DL和预训练技术,能够捕捉语言的细微差别和复杂性,识别出文本中潜在的问题和趋势,揭示出之前未被注意到的风险和机遇。
03
制药行业的AI监管
3.1 运用AI开展药品监管
2024年6月18日,我国NMPA发布《药品监管人工智能典型应用场景清单》,列出15个具有引领示范性、有发展潜力、针对工作痛点、需求较为迫切的AI应用场景,覆盖了从药品准入审批到日常监管,再到服务公众和辅助决策的全方位监管流程,旨在推动AI技术在药品监管领域的研究探索,以促进AI与药品监管深度融合为主线,规范和指导各级药品监管部门开展AI技术研究应用,引导资源聚焦,推动AI赋能药品监管;同时也为其他科研机构、技术公司和药品企业相关研究应用提供参考和指导[14]。
在准入审批类应用中,AI可被用于形式审查和辅助审评,通过构建LLM,实现对药品和医疗器械注册申报资料的自动化智能审查,提高了审查效率。
在日常监管类应用中,AI可构建生产检验数据靶向分析模型和远程监管风险预警模型,为监管部门提供强有力的数据支持。现场监管应用中,AI技术辅助现场检查的准备工作,并在检查后辅助撰写检查报告,提高报告的撰写效率。
服务公众类应用场景中,AI可通过嵌入业务数据和政策法规的LLM,提升业务办理、信息查询、政策咨询服务质量。此外,AI技术还可用于药品说明书的适老化改造,通过多轮人机语音对话、语音播报等形式,辅助老年人获取药品信息。
在辅助决策类应用中,AI可进行业务数据查询、数据分析与预测,以及工作方案研究,为监管决策提供支持。特别是在风险管理领域,AI技术通过对药品品种档案、药品安全信用档案等业务数据进行信息检索和智能分析,有望实现对药品监管全生命周期中潜在风险的精准识别和预警,提高风险分析的精确性,有助于监管机构高效分配资源,采取针对性的监管措施[15]。
3.2 针对药品AI应用的监管
目前,全球只有欧盟EMA发布了专门针对AI应用的法律文件——《人工智能法案》,标志着全球首个全面性AI法律文件的诞生,旨在规范AI在欧盟区域内的使用,并确保其发展和应用在安全、透明、可追溯、非歧视性和环保等方面达到高标准,对制药行业有积极的参考意义。可以预期,欧盟药品监管将遵循欧盟《人工智能法案》的理念和各项规定开展工作。
欧盟《人工智能法案》明确禁止一系列AI应用,包括使用潜意识或操纵性技术扭曲个人行为、利用个人脆弱性进行不当影响、基于社会行为或个人特征进行评估或分类导致不公平对待、仅基于个人特征预测犯罪风险、无差别收集面部识别数据、在非医疗或安全情况下推断情绪、基于生物特征数据进行敏感个人信息分类,以及在公共空间进行非必要的实时远程生物识别。原因在于AI应用可能会侵犯个人的基本权利和自由,包括隐私权、自主决策权和非歧视原则。具体而言,AI应用可能对个人或群体造成重大伤害,损害其做出知情决策的能力,或在没有充分法律依据的情况下侵犯个人隐私和自由。目前,在研的一些临床研究入组筛查、临床诊断等AI应用可能属于该范畴,但欧盟《人工智能法案》中Article 5也有说明,如果用于医疗或安全用途可豁免。
欧盟《人工智能法案》另一核心理念在于,对AI系统的风险评估和分类,根据其对用户构成的风险程度实施相应的监管,并对高风险AI应用的分类标准和监管方法进行了明确规定。根据欧盟《人工智能法案》,高风险AI系统主要指那些作为产品安全组件或本身是产品,且需要第三方合格评定的AI系统,这些产品被欧盟协调立法所涵盖;附件Ⅲ中提到的AI系统也被视为高风险,除非AI系统不会对个人健康、安全或基本权利造成显著风险。高风险AI系统的判断标准不仅基于AI系统对个人的影响,还包括是否对决策结果产生重大影响。如果AI系统仅执行狭窄程序任务、改善已完成的人类活动结果、检测决策模式而不替代或影响人类评估,或为附件Ⅲ中列出的用例进行预备性任务,且不进行个人画像分析,则不被视为高风险。企业组织将AI系统投放市场或投入服务前,需记录其评估并可能需要注册。欧盟EMA将提供实施指南和实际案例列表,以进一步明确哪些AI用例属于高风险或非高风险。
欧盟《人工智能法案》更多关注AI应用的伦理和法律影响,而非其技术效果,但其详细阐述了对于高风险AI系统的监管方法和策略,为制药行业AI应用的监管提供了重要的参考框架。
欧盟《人工智能法案》强调,高风险AI系统必须遵守一系列具体要求,包括①高风险AI系统应考量系统的预期用途以及AI与相关技术的状态;②高风险AI系统应建立、实施、记录并维护一个风险管理系统(Article 9),需要持续迭代,覆盖整个生命周期,定期进行系统性审查和更新,包括识别和分析风险、评估风险、基于数据分析评估其他可能的风险,并采取适当的风险管理措施来解决这些风险。③Article 8强调高风险AI系统应在产品设计中整合必要的测试和报告流程,以确保一致性,避免重复,并最小化额外负担。
欧盟《人工智能法案》监管理念与一篇美国FDA局长署名的文章中提到的“反复的”(recurrent)监管理念[16]有相通之处。该文章提出AI性能和效能需要在其实际使用场景中进行持续监控,而不仅仅针对AI本身,提示监管范式的转变,从传统的代表性的、基于验证的监管模式,转向了反复的乃至连续的监管模式,以适应AI技术的动态性和对环境变化的敏感性。该文章还强调对AI产品上市后评估的严格程度应该不亚于其上市前评价。这与传统的药品监管有根本性不同,因为传统的药品监管通常是基于代表性的上市前临床试验和工艺验证等活动[16]。
在数据和数据治理方面(Article 10),高风险AI系统应当基于满足特定质量标准的培训、验证和测试数据集进行开发。对这些数据集应当采取适当的数据治理和管理实践,包括设计选择、数据收集过程、数据处理操作、假设制定、数据集的可用性、数量和适用性评估,以及可能影响健康、安全或基本权利的偏倚检测和缓解措施。技术文档(Article 11)应在高风险AI系统上市或投入使用前编制并保持更新,以证明系统符合相关要求,并为国家监管部门提供必要的信息。
为确保高风险AI系统的透明度和适当的信息提供(Article 13),系统的设计和开发应确保其操作足够透明,以便部署者能够解释系统的输出并适当使用。高风险AI系统应附带使用说明,包括提供者的身份和联系方式、系统的特性、能力和性能限制、预期用途、准确性水平、稳健性和网络安全性等关键信息。透明度要求还包括AI系统必须披露其内容是由AI生成的,设计模型以防止生成非法内容,并公布用于训练的版权数据摘要。此外,对于可能产生系统性风险的高影响AI模型,如GPT-4,需要进行深入评估,并将任何严重事件报告给监管当局。
“人类监督”(Article 14)是高风险AI系统的另一个关键监管策略,要求系统设计和开发能够确保在投入使用期间由自然人有效监督。包括通过适当的人机界面工具,确保系统可以在使用过程中被有效监督,以预防或最小化风险。此外,Article 15强调了高风险AI系统在准确性、稳健性和网络安全方面的设计和开发要求,确保系统在其生命周期内一致性地表现这些特性[3]。
(1)《生成式人工智能服务管理暂行办法》
2017年,我国国务院发布《新一代人工智能发展规划》,提出2025年部分AI技术达到世界领先水平,2030年成为世界主要AI创新中心。2022年,我国科学技术部等六部门发布《关于加快场景创新以人工智能高水平应用促进经济高质量发展的指导意见》,主要聚焦AI技术的发展和应用,强调AI应用的政策引导和战略部署,但关于监管,以上两份文件涉及不多,仅提及某些关键词,如“伦理规范”“安全监管”“评估体系”等。
2023年,我国国家互联网信息办公室联合多个部委发布《生成式人工智能服务管理暂行办法》[3],旨在规范和管理生成式AI服务,以促进其健康发展,维护国家安全和社会公共利益,同时保护公民、法人和其他组织的合法权益。该文件强调生成式AI服务提供者和使用者应遵守的法律、行政法规,并提出了一系列原则和要求,包括坚持社会主义核心价值观、防止歧视、尊重知识产权、保护个人合法权益以及提升服务透明度等。这些要求旨在确保AI技术的应用不违反法律法规,不损害社会道德和伦理,同时保护个人隐私和数据安全。服务规范方面,文件要求提供者承担网络信息内容生产者责任,与使用者签订服务协议,并采取措施防范未成年人用户过度依赖或沉迷。同时,AI服务提供者需对使用者的输入信息和使用记录履行保护义务,不得非法收集和留存个人信息。此外,AI服务提供者还需标识AI生成内容,并建立健全投诉、举报机制。
尽管该文件提出了一系列要求,但并未提供详尽指导。如对于如何具体评估和监管AI技术的潜在风险、如何平衡创新发展与风险控制、以及如何针对不同类型的AI应用制定差异化的监管措施等问题,文件并未给出明确的解决方案。提示药品监管部门在针对AI应用的监管过程中,需要进一步探索和制定更具体的监管措施,以适应AI技术的快速发展和多样化应用场景[3]。
(2)《关于安全、可靠和值得信赖的人工智能发展和使用的行政命令》
美国白宫发布的《关于安全、可靠和值得信赖的人工智能发展和使用的行政命令》,标志着美国政府对AI领域的全面介入,强调AI技术的双刃剑特性,既具有巨大潜力解决紧迫挑战,也可能带来风险,如加剧社会不公、歧视和国家安全威胁等。因此,美国政府将采取包括政府、私营部门、学术界、民间社会等全社会范围内共同推动AI应用安全性和责任性的方式。
该行政命令提出8项指导原则和优先事项,以确保AI的发展和使用符合安全、创新、竞争和合作的政策,涵盖AI的安全性、对美国工人的支持、促进公平和民权、保护消费者和隐私、管理联邦政府自身使用AI的风险,以及在全球范围内引领AI的技术、经济和社会进步,旨在确保AI技术的发展不会损害美国的价值观和社会基础,同时确保技术进步能够惠及所有公民[5]。
除了上述框架性内容和宽泛的指导原则,该文件并未进一步探讨AI监管的具体思路与做法。
04
总结
本研究系统梳理了全球主要药品市场的政府及其监管机构针对制药行业AI应用发布的官方文件,解读分析认为,AI技术在药物研发、非临床研究、临床试验、上市后监管以及药品制造等环节展现出巨大的潜力,同时也带来了前所未有的监管挑战。各国药品监管机构在AI监管方面采取了不同策略,欧盟在立法和监管规划方面表现突出,发布了《人工智能法案》,为AI技术应用提供了全面的法律框架。美国和中国则在国家层面的政策文件和规范性文件方面表现出较强的战略布局和具体行动。
在药品生命周期的AI应用方面,各国药品监管机构均强调AI技术在提高研发效率、优化临床试验设计、提升药品安全监管能力以及改进药品制造和质量管理中的重要作用。美国FDA和欧盟EMA分别发布了关于AI在药品研发和监管中的应用指南,强调了AI技术在药品全生命周期中的应用潜力。在监管实践中,全球主要药品监管机构探索了“运用AI开展药品监管”和“针对药品AI应用的监管”两个方向。在运用AI开展药品监管方面,我国NMPA和欧盟EMA均发布了相关指导文件,强调了AI技术在提升监管效率和质量方面的应用。在针对药品AI应用的监管方面,欧盟的《人工智能法案》提供了重要的参考框架,强调了高风险AI系统的风险管理、数据治理、透明度和人类监督等关键监管策略。
总体而言,全球主要药品市场正在AI技术的监管框架和方法上进行积极探索,为制药行业的AI应用提供了重要的理论和实践参考。未来,随着AI技术的不断发展和应用场景的日益复杂,各国药品监管机构需要进一步指定更为具体细化的指南类文件,探索适应AI技术发展的新型监管模式,以确保公众健康和药品质量。
中国化工企业管理协会医药化工委员会
各有关单位
在当前全球新药研发进入“深水区”的攻坚阶段,面对传统“不可成药”靶点与日益复杂的疾病挑战,靶向蛋白降解技术,特别是PROTAC与分子胶,以其革命性的“事件驱动”作用模式,为创新药研发开辟了前所未有的新航道。然而,从“机制可行”到“成药成功”,这条航道充满挑战。E3连接酶选择性、口服生物利用度、脱靶毒性、IND申报复杂性等一道道壁垒,对研发者的认知深度、策略智慧与跨界整合能力提出了极高要求。
与此同时,以人工智能为代表的数字化浪潮正以前所未有的广度和深度渗透到药物研发的每一个环节。从精准预测三元复合物结构,到智能化优化分子成药性;从高通量虚拟筛选先导化合物,到前瞻性预警临床风险,AI技术正成为破解TPD研发核心痛点、加速从靶点到临床候选分子转化的关键引擎。这标志着TPD药物的开发已迈入“AI智能化驱动”的全新时代。
会议安排
会议地点:线上直播
会议时间:2026年5月29日-5月30日
会议时间安排
上午9:00-12:00 下午13:30-16:30
会议内容
第一天 核心主题:PROTAC 与分子胶底层机制、研发全流程与成药关键技术
上午 9:00-12:00
单元一:PROTAC 与分子胶底层机制、全球研发现状与成药核心壁垒
1.靶向蛋白降解技术核心底层逻辑:泛素 - 蛋白酶体系统(UPS)核心通路,与传统小分子抑制剂的差异化成药优势与作用边界
2.PROTAC 作用机制与结构核心:E3 连接酶配体、POI 配体、Linker 三要素的设计底层逻辑与功能协同机制
3.分子胶作用机制与差异化特征:Neo-substrate 诱导降解核心机制,与 PROTAC 的成药场景差异、开发优势与技术难点
4.全球研发格局与产业进展:已上市药物、临床阶段核心品种、热门靶点布局全景,国内企业研发现状与差异化突围方向
5.成药核心壁垒与行业共性痛点:靶点选择、E3 连接酶拓展、口服生物利用度、组织分布、脱靶毒性、耐药性等核心问题的行业共识与解决路径
单元二:PROTAC 与分子胶的分子设计、药化优化与合成工艺开发
1.PROTAC 分子理性设计核心策略:POI 配体筛选与优化、主流 E3 配体(CRBN/VHL 等)适配场景、Linker 设计与构效关系(SAR)深度挖掘
2.分子胶理性设计与优化路径:基于结构的虚拟筛选、变构诱导的 Neo-substrate 结合模式设计、骨架跃迁与成药性优化核心方法
3.规模化合成工艺开发难点与解决方案:PROTAC / 分子胶合成路线设计、手性控制、杂质控制、Linker 合成的工艺优化与放大生产核心考量
4.先导化合物快速筛选与优化流程:三元复合物形成验证、降解活性评价、选择性筛选的核心方法与高通量筛选体系构建
5.临床阶段标杆品种案例复盘:PROTAC / 分子胶的药化优化全路径、研发失败教训与成功经验总结
下午 13:30-16:30
单元三:PROTAC / 分子胶体外活性评价体系与 DMPK 成药性优化
1.靶向蛋白降解剂体外评价体系全流程构建规范
○三元复合物核心验证方法:SPR、ITC、FRET、Co-IP 等技术的应用场景与优劣对比
○降解活性核心评价:DC50、Dmax、降解半衰期的测定方法与数据解读规范
○选择性评价体系:全蛋白质组水平脱靶降解检测技术、靶点选择性优化核心策略
2.PROTAC / 分子胶 DMPK 核心痛点与优化策略
○口服生物利用度低的核心成因与结构优化方向(脂溶性、透膜性、代谢稳定性调控)
○血浆蛋白结合、肝清除率、血脑屏障穿透等关键属性的调控方法
○组织分布与靶点富集优化策略,肿瘤 / 特定组织靶向的设计思路
3.早期成药性风险评估体系:基于理化性质、体外活性、DMPK 数据的快速成药性打分模型,研发项目 Go/No-Go 决策节点设置规范
4.临床阶段品种案例分享:DMPK 优化失败教训与 IND 申报前的成药性优化核心经验
单元四:E3 连接酶拓展与新型靶向蛋白降解技术前沿进展
1.主流 E3 连接酶成药性现状:CRBN、VHL、IAP、MDM2 等的应用场景、成药优势与局限性
2.新型 E3 连接酶筛选与开发路径:组织特异性 E3、肿瘤特异性 E3 的挖掘方法,拓展降解剂治疗窗口的实践方案
3.超越 UPS 的新型降解技术前沿:溶酶体靶向降解(LYTAC)、自噬靶向降解(AUTAC/ATTEC)、RNA 靶向降解等技术的进展与成药潜力
4.双机制降解剂、双靶点降解剂的设计思路与研发进展
5.靶向蛋白降解剂知识产权全链条保护策略与专利布局核心要点
第二天 核心主题:AI 智能化赋能 TPD 药物全流程开发、非临床评价与 IND 申报合规要点
上午 9:00-12:00
单元五:AI 技术在 PROTAC / 分子胶分子设计与优化中的落地应用
1.AI 赋能靶向蛋白降解剂开发的全流程框架:从靶点验证、分子设计、活性预测到成药性优化的全链条 AI 应用场景
2.PROTAC 分子设计的 AI 核心模型与工具落地
○三元复合物结构预测:基于 AlphaFold、RoseTTAFold 的 PROTAC 三元复合物建模,Linker 设计的 AI 优化方案
○降解活性预测:DC50/Dmax 预测的机器学习模型,构效关系(SAR)的 AI 深度挖掘方法
○选择性预测:基于蛋白质组学数据的 AI 脱靶风险预测模型,研发后期毒性风险前置控制方案
3.分子胶的 AI 理性设计技术突破:基于结构的分子胶虚拟筛选、Neo-substrate 结合模式的 AI 预测、降解活性与选择性的 AI 优化、全新分子生成核心方法
4.AI 高通量虚拟筛选平台搭建与应用:TPD 分子专属虚拟筛选流程设计,降低实验成本、提升先导化合物发现效率的实战方案
5.标杆案例复盘:国内外企业利用 AI 技术快速发现 PROTAC / 分子胶先导化合物、优化临床候选分子的全流程实践
单元六:AI 赋能 TPD 药物研发全流程进阶与企业落地路径
1.AI 在 TPD 药物 DMPK 属性预测中的落地应用:口服生物利用度、代谢稳定性、肝清除率、透膜性的 AI 预测模型,早期成药性风险的 AI 预警体系构建
2.AI 赋能体内药效与毒理预判:基于多组学数据的体内降解效率预测、动物模型药效的 AI 模拟、脱靶毒性的早期 AI 筛选方法
3.AI 驱动的专利挖掘与布局:PROTAC / 分子胶专利文本挖掘、靶点 / E3/Linker 专利空白区识别、专利风险规避的 AI 策略
4.AI 在 TPD 药物临床试验设计中的应用:生物标志物的 AI 挖掘、患者分层策略优化、临床终点预测、降低临床开发风险的实践方法
5.企业 AI 制药平台搭建路径:中小 Biotech 与大型药企的 AI 赋能方案、AI 工具与内部研发流程的融合策略、研发数据闭环的构建方法
6.行业痛点破解:AI 赋能 TPD 药物开发的数据壁垒、模型可解释性、实验验证匹配度的行业解决方案
下午 13:30-16:00
单元七:PROTAC / 分子胶非临床评价核心要点与合规要求
1.靶向蛋白降解剂非临床评价全球监管框架:FDA、EMA、NMPA(CDE)针对 PROTAC / 分子胶的指导原则与核心审评考量
2.非临床药效学评价核心要点与规范
○体内降解活性与药效的相关性评价:动物模型中靶点降解率与药效的量效 / 时效关系研究规范
○体内作用机制验证:靶点降解特异性验证、药效与降解机制的相关性确证方法
○耐药性非临床评价方法与风险控制策略
3.非临床药代动力学(PK)评价特殊考量
○PROTAC / 分子胶 PK 特征与传统小分子的差异,PK/PD 模型的构建与 IND 申报应用规范
○生物分析方法建立与验证:LC-MS/MS 对原型药物 / 代谢产物的检测、体内靶点降解水平的生物标志物检测规范
○组织分布研究特殊要求:靶点组织与脱靶组织的药物分布、降解水平的相关性研究要点
4.非临床安全性评价核心难点与解决方案
○脱靶降解相关毒性评价:全蛋白质组水平脱靶风险评估、组织特异性毒性研究策略
○免疫原性风险、蓄积毒性、遗传毒性、生殖毒性的评价要点与 IND 申报要求
○支持 IND 申报的非临床安全性研究套餐设计、剂量设计与给药周期规范
5.CDE 针对 PROTAC / 分子胶 IND 申报非临床研究常见发补问题分析与应对方案
单元八:PROTAC / 分子胶 IND 申报全流程管控与研发风险规避
1.PROTAC / 分子胶 IND 申报资料撰写核心规范与注册分类要求
2.IND 申报前研发全流程节点管控与关键决策逻辑
3.药品注册沟通交流策略:与 CDE 事前沟通、会议申请与资料准备核心要点
4.国内 TPD 药物同质化研发现状与差异化突围路径
5.靶向蛋白降解剂从 IND 到临床开发的转化风险控制策略
6.国内外 PROTAC / 分子胶成功 IND 申报标杆案例全流程深度复盘
培训对象
本次培训面向开发PROTAC/分子胶等蛋白降解药物的核心团队,覆盖研发、非临床研究、注册与临床开发、战略与项目管理四大板块。内容聚焦从靶点到IND申报的全流程,旨在帮助相关科学家与管理者系统掌握AI驱动的设计、评价与申报策略。
主讲老师
徐博,化学物理博士,现任某Biotech董事、AIDD/CADD部门负责人,省自然科学高级技术职称,市区两级海外高层次人才。主要研究生物计算及药物设计,特别是机器学习及AI驱动药物设计领域。曾赴欧美多所顶尖院校及科研机构从事博士后研究,主持开发AI小分子及大分子药物设计平台,为多领域研发管线进入临床提供计算支持,深耕PROTAC、ADC等药物设计方向。研究成果发表于Chem. Rev.、J. Chem. Phys.等知名期刊,多篇获评亮点及封面文章,兼任多个国际期刊同行评审人。协会特聘专家。
会议费用
会务费:xxxx元/单位-支持多个端口同时在线学习
(会务费包括:培训、研讨、 电子版资料、电子版培训证书、一年内不限次数高清视频回放等)课堂中设有问题解答环节,参会企业可选择投屏观看,将需要解答的问题发送至公屏,讲师会统一解答。参会老师可进入专属微信群,进行学术交流。
培训结束后,学员可登录协会系统官网查看或下载培训证书。
注:所有报名单位款项须在会前办理,以便提前开具发票。
会议联系人
❖识别下方二维码,预约报名。
欢迎加入1493+人的中国临床试验千人通讯录
精品课程推荐
《AI赋能Protocol撰写Workshop》训练AI按要求帮你完成专业的protocol撰写,附课程试听!
统计师必看:从实际案例系统学习临床试验前沿设计方法 生翼计划:临床SAS程序员实战项目训练营开营啦!真实临床试验项目数据练手,模拟工作环境,体验工作日常!
药物警戒体系全套SOPs:符合国家局核查标准!符合B证现场检查!
精品资料包推荐
真实世界研究全套资料包! 临床试验贝叶斯设计资料包:17本书籍+14篇文献干货满满! FDA药物警戒资料包 领取|临床研究统计方法必看的15本知名书籍! 领取| 临床SAS编程和数据管理全套干货资料包! 药物警戒全套精华资料包 收藏|知名书籍:临床试验的贝叶斯自适应方法 法规|ICH-GCP中英文对照(最完整版) 收藏|E9:临床试验统计原则(另附中英文对照词汇表) 免费公开课|21节SAS Base初级编程系列课程 限时领取|杜克临床研究所的临床试验手册 汇总|临床试验十七个相关知识点 免费领取|临床研究几本经典书籍 ! 最全汇总:Define-XML 2.1指导原则讲解视频 分享|专属生物统计师的几本经典书籍 汇总|电子版CDISC-SDTM基本理论及实践系列文章 限时领取|8.72G临床试验精华资料包(共180个文件)送给临研人的福利! 限时领取|符合国际标准的全套临床SOP资料包,651个文件供你参考学习! 汇总帖:CDISC标准干货文章和资料精选 汇总帖:生物统计系列干货文章和资料精选 汇总帖:SDTM干货文章和资料精选 免费领取|ADC(抗体药物偶联物)知名书籍:研发,临床,注册及市场发展 领取|生物等效性试验(BE试验)比较全面的知名书籍! 汇总|CDE ICH指导原则全系列培训视频 必看|学习生物制药CMC必看的23本书籍! 限时免费|书籍: 临床数据管理实用指南第三版 收藏|抗肿瘤药物创新研发必看16本书籍! 福利|专属CRC的全套资料包免费领取 收藏|547页CDASHIG v2.3 FINAL 领取知名书籍:新临床试验人员的基本概念&药物开发中的定量决策 汇总|生物统计系列十五篇干货文章! 收藏|临床研究设计与方案撰写资料包!! 汇总|生物统计系列十五篇干货文章! 汇总|生物统计学常用统计分析方法系列文章 汇总|SAS编程应用及相关知识分享系列文章 收藏|药物临床试验必备文件及相关管理要求 限时领取|CRA应看的5本知名书籍! >>>> 公众号推荐
欢迎关注法迈新媒体
更多,更及时的干货内容,请加我们的微信公众号:法迈医讯,诚邀业内人士及机构向我们投稿。投稿邮箱:bellama@pharmanews.cn 【免责声明】文章为网络整理,不代表“法迈医讯”立场。如因作品内容、版权等存在问题,请于本文刊发30日内联系法迈医讯进行删除或洽谈版权使用事宜。
法迈医讯作为法迈新媒体微信公众号矩阵之一, 法迈新媒体是国内一家面向制药行业供应链综合服务平台,致力于服务全球制药行业从业人员。以创新的互网+模式服务于行业用户,形成以“资源整合,知识共享”为核心,微信公众号矩阵、社群矩阵为分支的新媒体模式,力争打造国内活跃和具影响力的专业化平台 !