ARTICLE · 1184603
产品做出来了,设计开发文档却写不下去?聊聊一个研发工程师的体会
大家好呀,我是Mars,今天聊聊设计开发文档。
这些年做研发,我越来越重视一件事:把产品做出来,和把研发过程说清楚,是两项需要同时建立的能力。
在辅导企业整理设计开发文档时,我发现,大家遇到的困难,往往不只是“少几份文件”。
有的团队人员有限,没有专人负责;有的已经有图纸、测试数据和开发记录,却不知道怎样把这些资料整理起来。
还有的卡在验证、确认和工艺工作上:该开展哪些活动,留下哪些记录,怎样证明结果符合要求?这些还没想清楚,文件自然也就写不下去。
所以,今天想结合这些问题,和大家聊聊设计开发文档该怎样一步步建立。尤其在人手和资源有限时,可以先从哪些地方着手。
先聊三个起点
01
先看控制程序
02
再理清输入
03
把验证做实
01 · PROCEDURE
先看设计开发控制程序,再核对项目资料
我通常建议先翻开公司现行的《设计开发控制程序》,把要求看明白,再着手整理资料。
先确认:项目怎样分阶段,谁编写、谁审核、谁批准,各阶段需要留下哪些文件和记录。程序引用的表单,也要确认是现行有效版本。
比如,计划怎么编制,输入和输出如何评审,验证确认怎么策划,设计转换和变更要留什么记录。先弄清程序里的要求,后面才知道该核对什么。相关依据:新版GMP第四十七、四十九条
程序与实际流程不一致时,要结合产品和适用要求完善,并按文件控制要求评审、批准。表单是记录工作的工具,不能代替工作本身。
有了依据,再核对已有的需求、图纸、软件资料、测试记录、工艺文件,以及评审和变更记录。
核对时,我会分清三类情况:
① 工作已经做了,只是资料还没整理。
② 工作做过,但证据还不充分。
③ 必要的工作,实际上还没有开展。
这三种情况,处理方式不同,不能一律当成“补资料”。
做过的,要把依据和过程梳理出来;没有做过的,不能靠补一份报告,把它变成“做过”。
先分清是资料没整理,还是工作没完成,再安排整理已有记录或开展必要的活动。否则,文件越补越多,项目的问题却还留在那里。
设计资料核对的工作场景
02 · REQUIREMENTS
写不下去,先回头看看设计输入
很多文件写不下去,原因就在设计输入还不够清楚。
“操作方便”“性能稳定”“满足临床需要”,这些方向没有错。但如果文件只写到这里,后面负责验证的人就很难判断:究竟做到什么程度,才算满足要求?
我的建议是,再往下问一层:谁来使用?在什么环境下使用?希望解决什么问题?哪些指标需要评价?这些要求的依据是什么?
输入越具体,后面的设计与测试才越容易对应。
比起把文件写得漂亮,我更在意它能不能让参与项目的人明白:我们准备做什么,为什么这样做,最后怎样判断做得对不对。
谁提供资料、谁编写、谁审核,也要在开发计划中明确。别把文档一直留给“有空再说”。
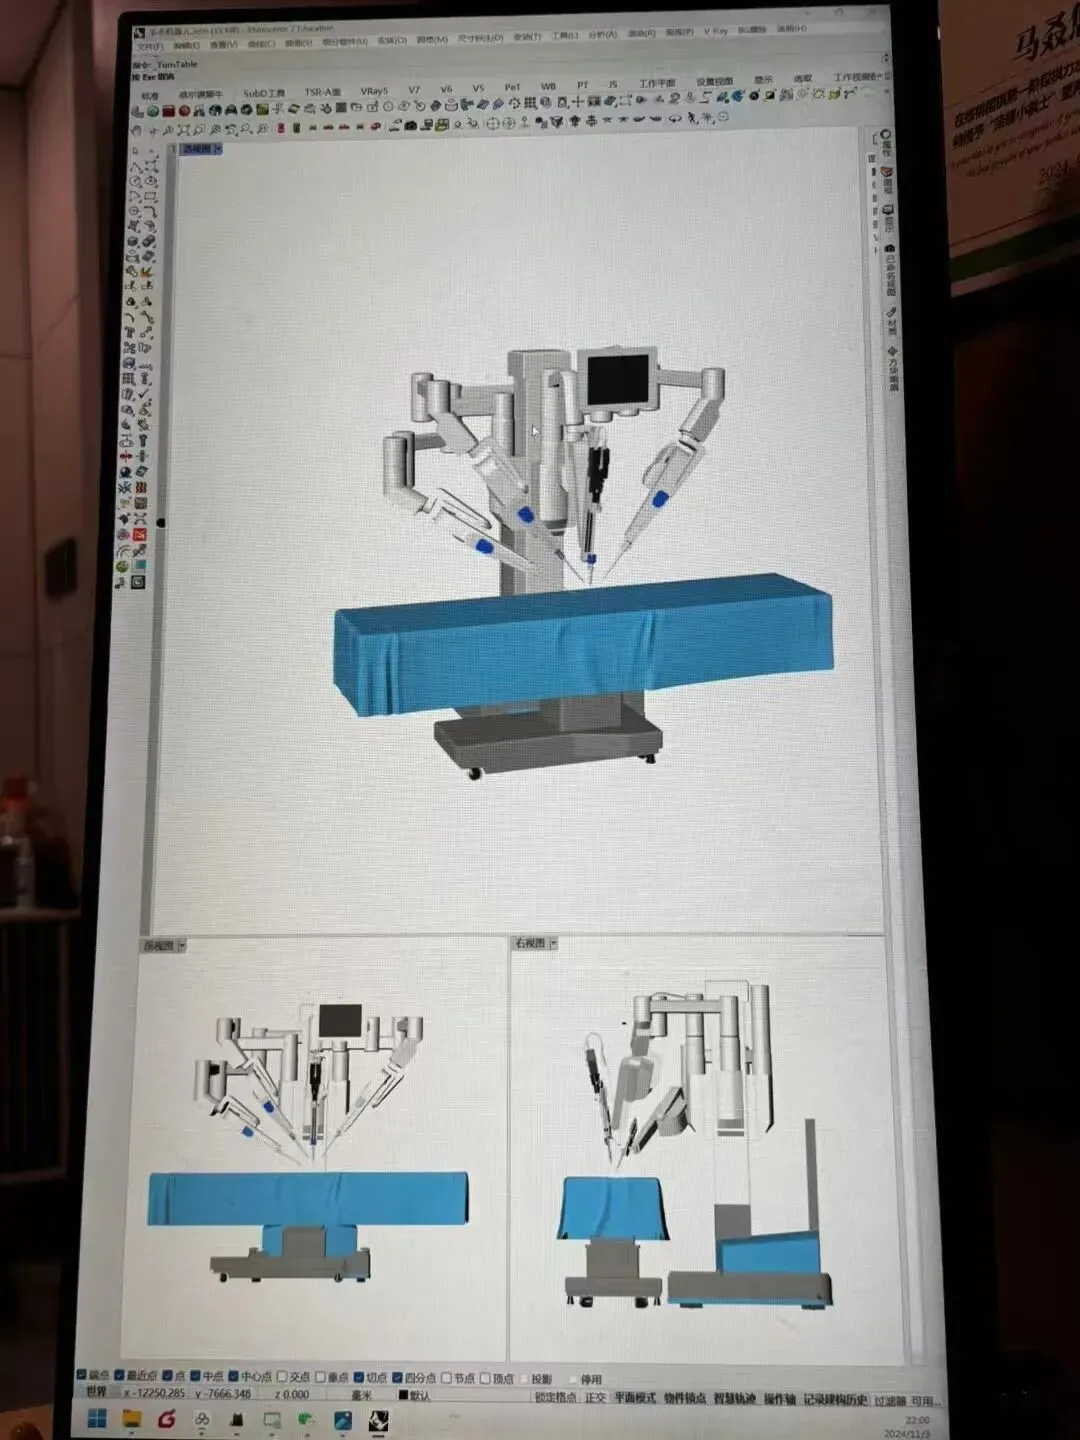
三维建模工作记录
03 · VERIFICATION
验证和确认,先把方案想明白
比起报告怎么写,我更关心前面的方案:测什么、怎么测、取多少样本、依据什么判断结果?这些问题没想清楚,报告自然难写。
先分清三个问题:
设计验证:设计输出是否满足输入要求?
设计确认:产品是否满足规定使用要求或预期用途?
工艺验证或确认:在规定的工艺参数下,生产过程能否持续产出符合要求的产品?依据:新版GMP第五十四、五十五、七十二条
它们相互关联,但不能拿其中一份报告替代所有工作。
以工艺为例,做出一件合格样品,只是起点。参数为什么这样定,允许多大波动,哪些条件会影响结果,都要有依据,并通过适当的验证或确认来评价。
如果这些问题还没有理清,直接开始写“验证结论”,就容易变成先有结论,再去找依据。
先明确并批准方案,再实施、留存原始记录,最后据实形成报告。发现偏差或不符合,要分析、处理并评价影响,不能只在结论栏写“合格”。
04 · TRANSFER
样机做出来以后,还有一段路要走
从研发的角度,我们容易把注意力放在“功能实现了没有”。但到了生产环节,问题会变得更具体。
图纸上的要求,采购能不能准确执行?工艺文件能不能指导操作?检验人员依据什么判断合格?换一名操作人员,相关要求是否仍然说得清楚?
这些就是设计转换要逐步落实的事:把研发阶段的要求,变成采购、生产和检验能够执行的文件与控制措施。
将于2026年11月1日施行的新版《医疗器械生产质量管理规范》,明确要求设计转产重点关注关键工序、特殊过程及相关验证确认。验证确认方案还要明确方法、取样要求和接收准则等内容。依据:国家药监局2025年第107号公告及规范第五十二、七十二、七十六条
因此,我不建议只把新规理解成“又要多写几份文件”。更值得做的是,沿着自己的产品看一遍:哪些要求已经落实,哪些仍停留在工程师的经验里,哪些还缺少必要的评价和记录。
05 · TEAMWORK
文档这件事,不能只交给一个人
设计开发文档不是一个人坐在电脑前,就能独立完成的工作。
研发要说明设计依据,生产要参与工艺和转产,质量人员要参与文件审核和过程控制,注册相关人员也需要核对申报要求及资料的一致性。
分工可以根据团队情况安排,但必要职责不能遗漏,岗位设置和独立性要求也不能省略。
最后,把文件放在一起核对:产品要求变了,图纸和测试有没有同步更新?风险分析提出的控制措施,能不能找到对应的实施和评价记录?
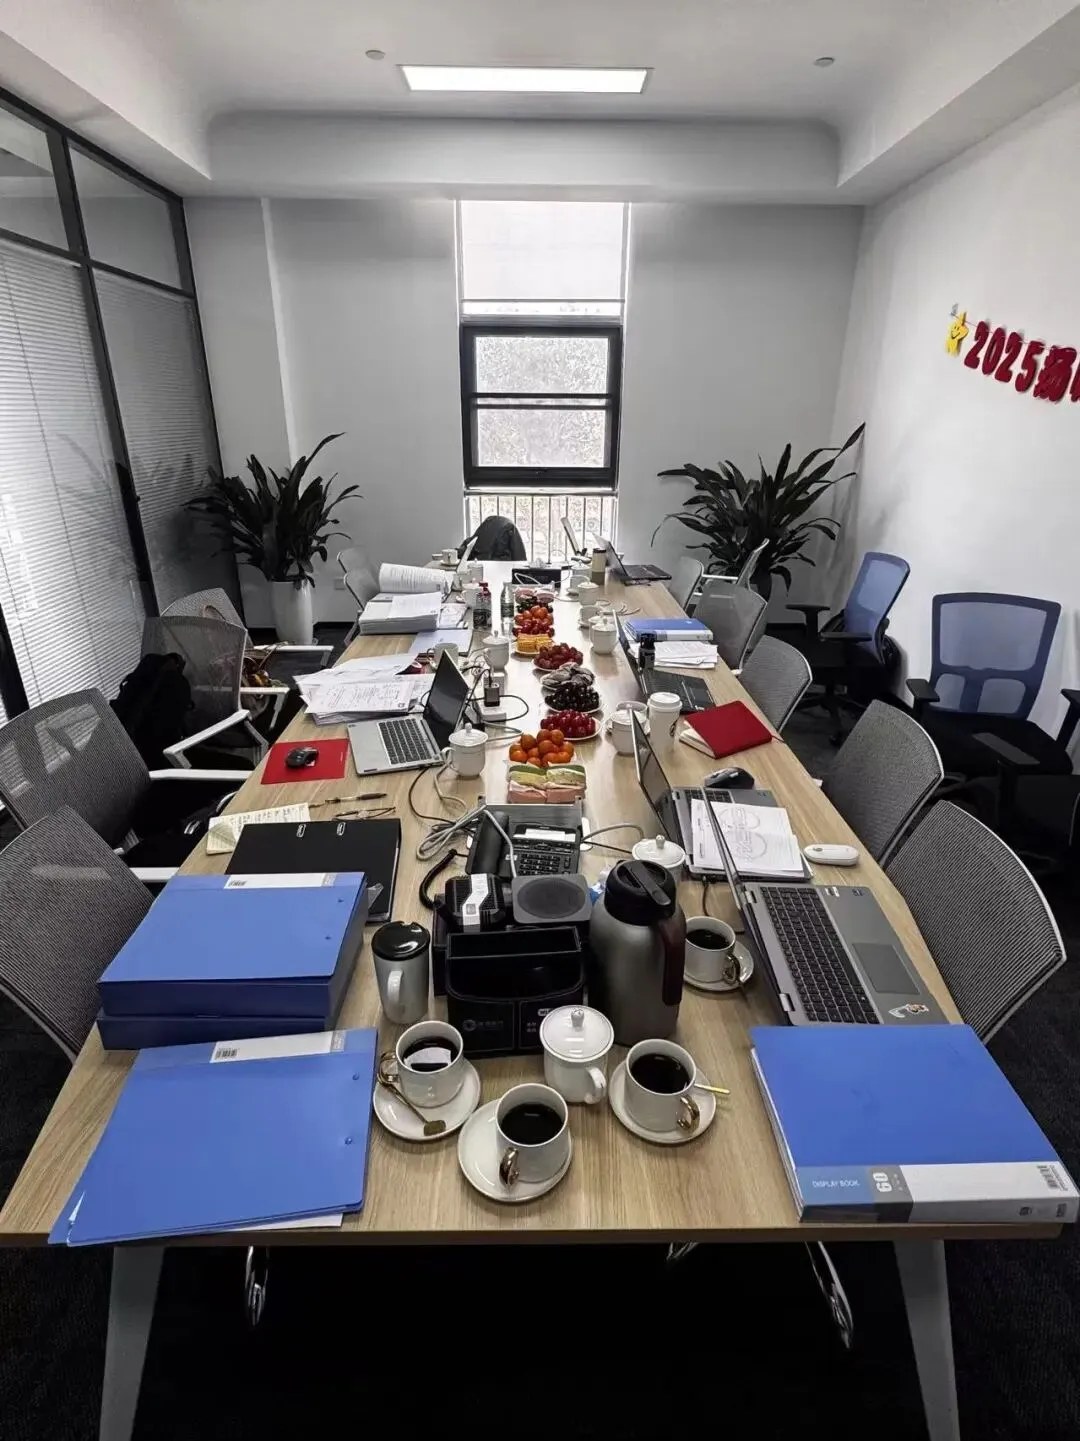
审核资料准备现场
文档的价值,不在于写了多少页,而在于说清楚:产品是怎样开发的,要求又是怎样得到满足的。
∞ · POSTSCRIPT
最后,说说我现在的工作
这些年,从画图、打样,到跟进工艺、和质量及生产同事一起解决问题,我越来越体会到,研发的难处不只在技术,还在于把各个环节衔接好。慢慢地,我也有了一个想法:把自己积累的经验,用来帮更多团队把这些工作理顺。
带着这个想法,2023年,我成立了百思得科技。现在做的,还是自己熟悉的医疗器械设计开发和验证确认,也协助企业梳理、编写和审核研发文档。
遇到资料零散,或验证确认、设计转产不知从何着手时,我们就从具体问题入手,一起理清思路、推进工作。该做的研发活动、该留下的真实记录,以及必要的审核批准,都要一步步落实。
我是mars,你身边的研发顾问。以后也会在医械加油站,继续聊研发、验证和注册中的实际问题。今天先聊到这里,欢迎在评论区留言,我们一起交流。
关注医械加油站,获取更多医疗器械产品研发与合规上市内容。