ARTICLE · 1300259
别再只问AI“帮我写段摘要”了,金属材料科研人已经用WorkBuddy把LAMMPS、Thermo-Calc、ABAQUS串成一条自动工作流了!(附代码)
从“只会聊天”到搭建专属智能体,金属材料科研人的效率革命
凌晨两点,你盯着刚跑完的LAMMPS轨迹,心里清楚这组数据离写进论文还差十万八千里。旁边窗口是昨天用Thermo-Calc算的相图,导师下午催的综述还差三十篇文献没精读。你泡了今晚第三杯咖啡。
这不是你一个人的困境。金属材料研究天然是多尺度、多工具、多数据源的:DFT算电子结构,分子动力学看原子尺度,有限元分析宏观构件,最后还要落到实验表征和工程服役。每个环节都有自己的软件、数据格式和“祖传脚本”。师兄毕业带走的,不只是知识,还有那台电脑里没人看得懂的批处理文件。
而WorkBuddy智能体平台要解决的核心问题,恰恰不是“AI会不会算”,而是“算完的东西怎么不丢、怎么复用、怎么让下一个人不用从头再来”。它依托私有知识库、自定义技能、链式任务编排等能力,让AI从简单对话工具,变成能持续理解学科知识、承接重复任务、沉淀团队知识资产的专属数字化助手。这篇文章,我先把金属材料计算工具链的硬核干货讲透——每个工具能干什么、从哪下载、代码怎么写;最后再把一场能把这一切串成工作流的研修班信息完整交代给你。
一、分子动力学与机器学习势函数:从EAM到MLIP
1.1 为什么经典势不够用
做过LAMMPS的人多半用过EAM势。EAM在纯金属和简单合金的力学行为模拟中尚可,但进入多元复杂合金、缺陷演化或需要与DFT对标时,局限性就暴露了。以CrCoNi中熵合金熔点预测为例,实验值约1690 K,MTP(矩张量势)给出1661 K,而EAM势只给出1410 K——近300 K偏差,在相变和高温力学模拟中足以改变结论。这就是机器学习原子间势(MLIP)出场的背景:用DFT生成“结构—能量—力”数据对,训练模型拟合高维势能面,训练完成后计算成本接近经典势,精度逼近DFT。
1.2 主流MLIP框架怎么选
对多数金属材料课题组,建议从DeePMD或MTP入手。DeePMD生态完整、中文资料多;MTP内建主动学习机制,软件会告诉你“这个构型我不确定,拿去算DFT再给我”,省去手动猜训练集的麻烦。
1.3 LAMMPS最小算例:铝的晶格常数与结合能
LAMMPS由Sandia国家实验室开发,开源免费,下载地址 https://www.lammps.sandia.gov/download.html。Windows可直接下预编译exe,Linux建议源码编译(解压后 make yes-meam 再 make)。下面代码来自Mississippi State大学ICME教程并加注释,存为 calc_fcc.in,去NIST势函数数据库(https://www.ctcms.nist.gov/potentials/)下载 Al99.eam.alloy 放同目录,命令行 lmp_win_no-mpi < calc_fcc.in 即可运行:
clearunits metaldimension 3boundary p p patom_style atomicatom_modify map arraylattice fcc 4region box block 0 1 0 1 0 1 units latticecreate_box 1 boxlattice fcc 4 orient x 1 0 0 orient y 0 1 0 orient z 0 0 1create_atoms 1 boxpair_style eam/alloypair_coeff * * Al99.eam.alloy Alneighbor 2.0 binneigh_modify delay 10 check yescompute eng all pe/atomcompute eatoms all reduce sum c_engreset_timestep 0fix 1 all box/relax iso 0.0 vmax 0.001thermo 10thermo_style custom step pe lx ly lz press pxx pyy pzz c_eatomsmin_style cgminimize 1e-25 1e-25 5000 10000variable natoms equal "count(all)"variable teng equal "c_eatoms"variable length equal "lx"variable ecoh equal "v_teng/v_natoms"print "Total energy (eV) = ${teng};"print "Number of atoms = ${natoms};"print "Lattice constant (Angstroms) = ${length};"print "Cohesive energy (eV) = ${ecoh};"这个脚本包含LAMMPS工作流全部核心要素:建模→选势→弛豫→输出。WorkBuddy能做的,是把脚本、势函数文件和“铝的平衡晶格常数实验值”这个知识点打包成可反复调用的技能模块——新生来了不必再花半小时解释 pair_style 和 pair_coeff,直接调用智能体即可。
1.4 从EAM到MLIP的完整迭代链
真正体现MLIP价值的是缺陷性质和多元合金。以CrCoNi中熵合金为例,层错能和短程有序对力学性能有决定性影响,EAM势往往描述不可靠。一个代表性流程是:用VASP做DFT生成FCC、BCC、HCP及过渡路径构型的能量和力→用MTP或DeePMD训练初始势→用LAMMPS跑高温MD采样新构型→找出势函数“不确定”的构型→对这些构型做DFT→新数据加入训练集重新训练→循环至精度满意。WorkBuddy的价值在于把第1到第5步写成链式任务:MD跑完后自动扫描轨迹、提取能量方差最大的50个构型、生成VASP的INCAR和POSCAR、甚至自动提交超算队列。你第二天只需检查训练集大小和验证集RMSE,决定是否继续迭代。这就是“工作流”和“工具”的区别:工具是你手动操作的软件,工作流是你定义一次、之后自动运行的系统。
二、热力学计算:Thermo-Calc与CALPHAD
相图是金属材料的“地图”。分子动力学告诉你原子怎么动,热力学告诉你系统“应该”处于什么状态。对高熵合金、多主元合金设计,CALPHAD方法绕不开。Thermo-Calc是商业标准,学生可申请教育版;注意GUI许可证和TC-Python/MATLAB接口许可证是分开激活的,界面能用不代表Python接口能用。
下面用TC-Python算Al-Sc二元系600 K等温截面(假设许可证已配置):
import tc_toolbox as tcsession = tc.TCToolbox()session.select_database_and_elements("TCAL7", ["Al", "Sc"])system_builder = session.get_system_builder()system = system_builder.select_phase("FCC_A1").get_system()calc = system.create_calculation("equilibrium")calc.set_condition("T", 600)calc.set_condition("P", 101325)calc.set_condition("X(SC)", 0.05)result = calc.calculate()print(f"FCC相摩尔分数: {result.get_value('NP(FCC_A1)')}")print(f"液相摩尔分数: {result.get_value('NP(LIQUID)')}")精髓不在语法,而在可自动化:遍历Sc含量0.01到0.15逐点计算并存CSV,一下午生成整条相边界数据,而不是在GUI里反复改成分配置再点计算。WorkBuddy可把“Al-Sc相图计算”定义为技能,输入温度范围和成分范围,输出结构化表格;下次算Al-Zr或Al-Mg-Sc三元系,只改元素列表,其余复用。
三、有限元与宏观性能:从微观机制到工程构件
分子动力学和热力学回答“材料为什么这样”,有限元回答“这个零件会不会坏”。金属疲劳、断裂、成形工艺仿真最终落到有限元。常用ABAQUS、ANSYS和开源CalculiX;金属塑性成形中ABAQUS的umat用户材料子程序接口使用最广。你可以用Fortran写晶体塑性本构,把分子动力学算出的层错能、位错迁移率作为输入,在宏观尺度模拟轧制、锻造或疲劳裂纹扩展。核心结构如下:
SUBROUTINE UMAT(STRESS, STATEV, DDSDDE, SSE, SPD, SCD, & RPL, DDSDDT, DRPLDE, DRPLDT, STRAN, DSTRAN, & TIME, DTIME, TEMP, DTEMP, PREDEF, DPRED, & CMNAME, NDI, NSHR, NTENS, NSTATV, PROPS, & NPROPS, COORDS, DROT, PNEWDT, CELENT, & DFGRD0, DFGRD1, NOEL, NPT, LAYER, KSPT, KSTEP, KINC)INCLUDE'ABA_PARAM.INC'CHARACTER*80 CMNAMEDIMENSION STRESS(NTENS), STATEV(NSTATV), DDSDDE(NTENS,NTENS), & STRAN(NTENS), DSTRAN(NTENS), PROPS(NPROPS) C11 = PROPS(1) C12 = PROPS(2) C44 = PROPS(3) TAU0 = PROPS(4) Q = PROPS(5) DDSDDE(1,1) = C11 DDSDDE(1,2) = C12RETURNENDSUBROUTINE UMAT这段代码揭示一个事实:有限元层面的材料建模,本质是把微观机制参数化后喂给宏观方程。WorkBuddy可建“参数传递管道”:分子动力学层错能→晶体塑性CRSS→自动写入umat输入文件→提交ABAQUS→后处理提应力应变曲线。每个环节单独看不复杂,手工串联易出错,链式工作流的意义正在于此。
四、机器学习:从数据到预测,以及最容易踩的坑
金属材料机器学习应用,多数场景不需要从零设计网络。XGBoost和随机森林在表格数据上往往不输深度学习,训练快、可解释性好。真正花时间的是特征工程和数据清洗。
import pandas as pdimport xgboost as xgbfrom sklearn.model_selection import train_test_splitfrom sklearn.metrics import mean_absolute_error, r2_scoreimport shapdf = pd.read_csv("alloy_data.csv")features = ["Cr", "Co", "Ni", "Al", "Ti", "temperature", "aging_time"]target = "yield_strength"X = df[features]y = df[target]X_train, X_test, y_train, y_test = train_test_split( X, y, test_size=0.2, random_state=42)model = xgb.XGBRegressor( n_estimators=500, max_depth=5, learning_rate=0.05, subsample=0.8, colsample_bytree=0.8, random_state=42)model.fit(X_train, y_train)y_pred = model.predict(X_test)print(f"MAE: {mean_absolute_error(y_test, y_pred):.2f} MPa")print(f"R²: {r2_score(y_test, y_pred):.4f}")explainer = shap.TreeExplainer(model)shap_values = explainer.shap_values(X_test)shap.summary_plot(shap_values, X_test, feature_names=features)金属材料领域特有坑:成分数据是成分约束的(所有元素加起来等于100%),特征间严格线性相关,直接丢五列成分进去会有多重共线性。解决办法是去掉一个元素作基准,或用成分比、专门成分描述符。另一个坑是数据泄漏:同一批次实验数据若随机划分,R²会虚高;交叉验证应按“批次”或“文献来源”分组。WorkBuddy在机器学习流程中的角色是流程管理和可复现性:自动记录数据集版本、超参数、随机种子和结果指标,半年后审稿人问“为什么Fig.5的R²是0.87”,不必翻聊天记录。
五、WorkBuddy在整条链的哪个位置
上面每个工具——LAMMPS、Thermo-Calc、ABAQUS、XGBoost——都是成熟且各自领域做得足够好的独立软件。WorkBuddy不替代其中任何一个,它做的是把这些软件的输入输出用可配置的链子串起来,并在链子上挂“记忆”。
一个具体场景:博三学生被导师要求整理组里五年高熵合金力学数据,找成分与强度关系。难点不在训练模型,而在数据散落十几个毕业生文件夹、格式五花八门(LAMMPS结果、拉伸曲线、文献抠图)、某些数据不可靠却说不清原因。WorkBuddy可这样用:第一步定义“数据摄入”技能扫描文件夹、识别类型、统一成标准表格;第二步挂“数据质检”技能,按预设规则(屈服强度100—3000 MPa、成分总和偏离100%超2%标记可疑)自动标异常;第三步把清洗后数据喂给XGBoost输出SHAP图;第四步把整个流程保存为可复用智能体,下次只改文件夹路径。这正是“从会用AI对话到搭建专属智能体、沉淀可复用自动化工作流的能力跃迁”。
六、想把这条链真正跑通?这场研修班值得看
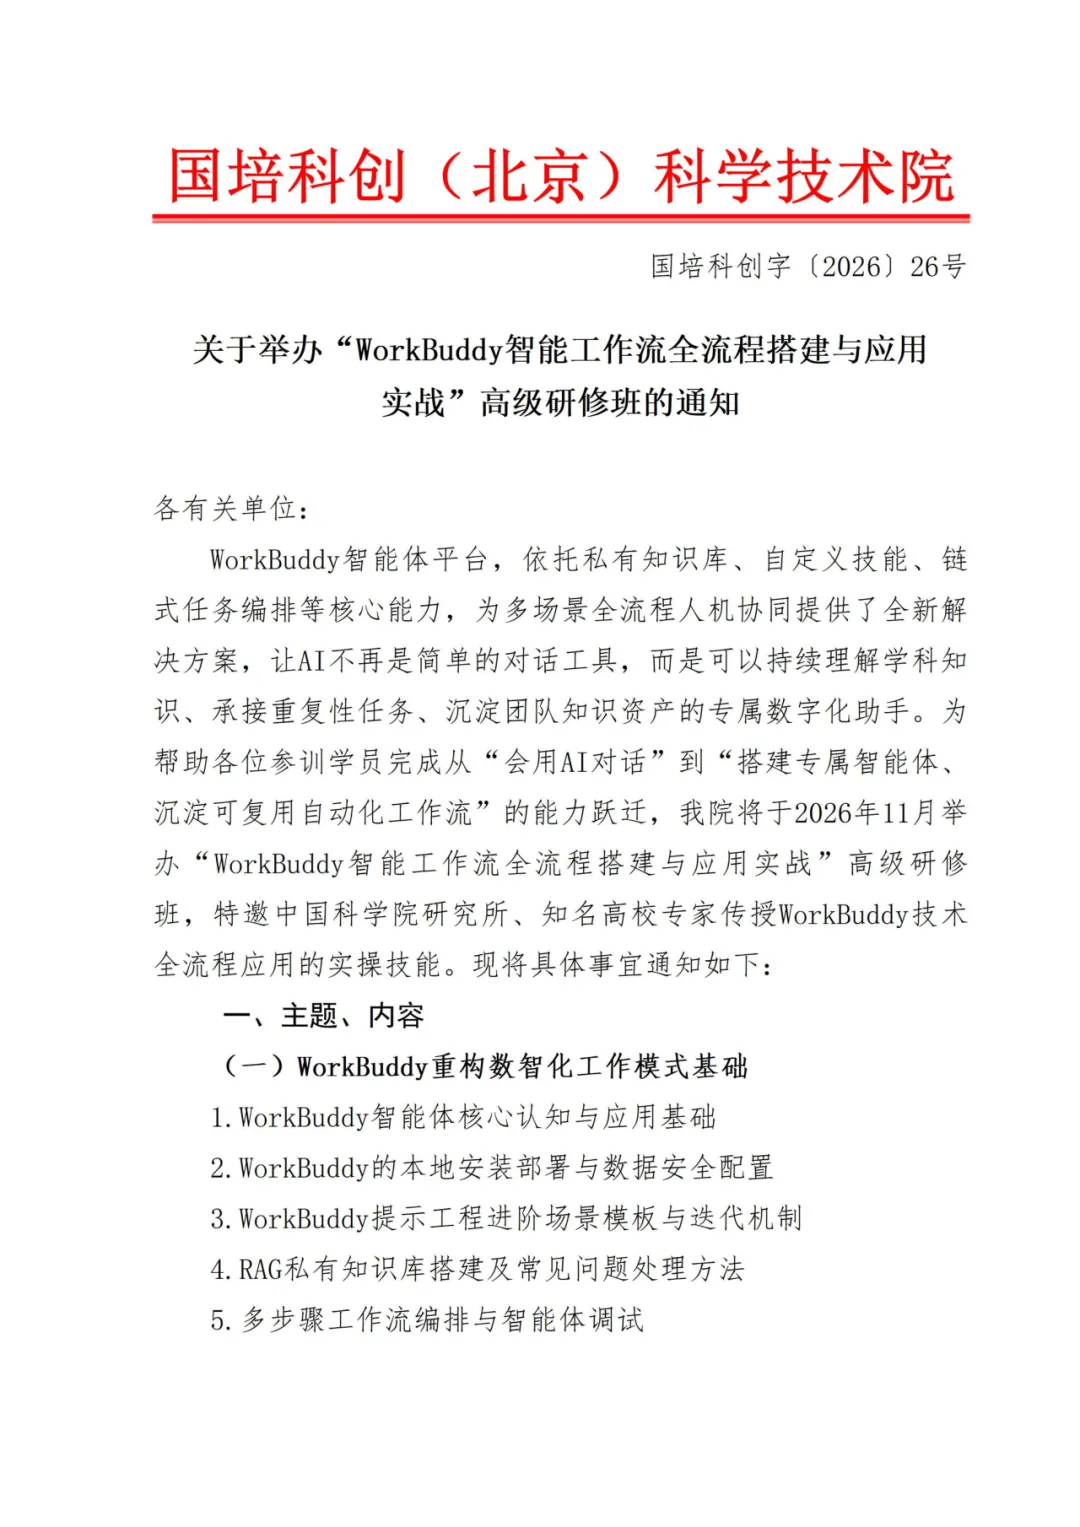
写到这里,技术路线你已经有了轮廓。但如果你试过自己从零搭环境,就知道真正的坑往往在“装不上、连不通、调不动”这些地方。2026年11月,国培科创(北京)科学技术院将举办“WorkBuddy智能工作流全流程搭建与应用实战”高级研修班,特邀中国科学院研究所、知名高校专家传授全流程实操技能。课程分四大模块:
(一)WorkBuddy重构数智化工作模式基础。 智能体核心认知与应用基础、本地安装部署与数据安全配置、提示工程进阶场景模板与迭代机制、RAG私有知识库搭建及常见问题处理、多步骤工作流编排与智能体调试。解决“从零到一”:在自己电脑上把环境装好,把私有知识库搭起来,让智能体调用你的文献和实验记录。
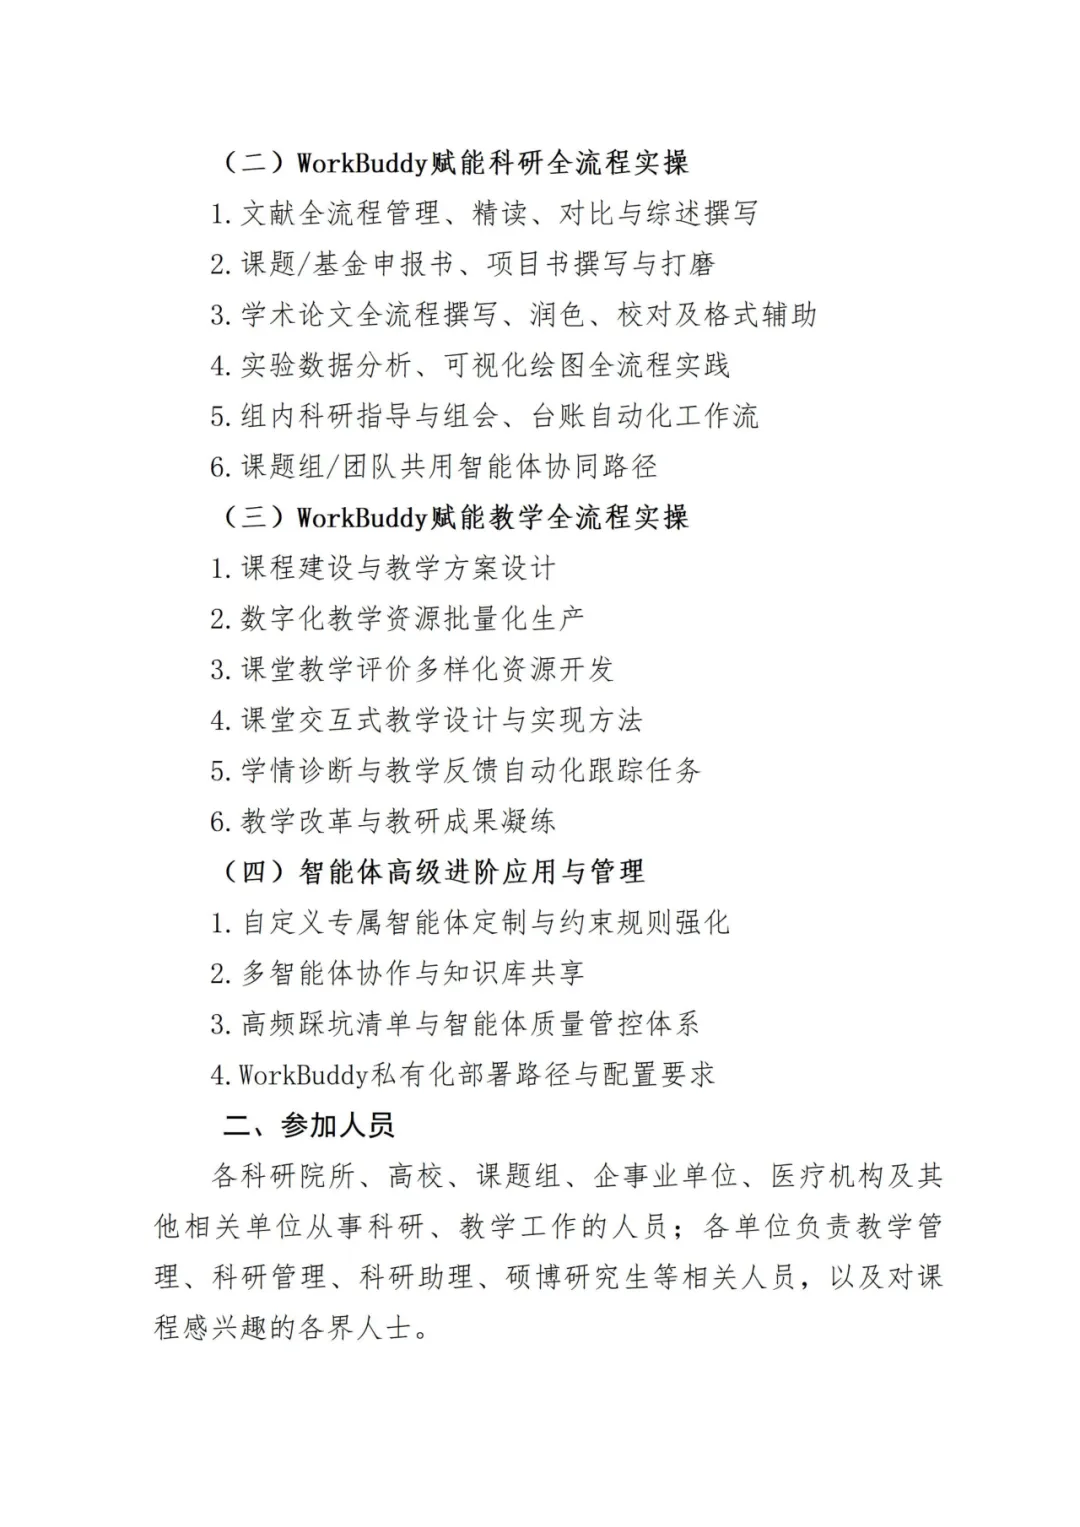
(二)科研全流程应用。 文献全流程管理、精读、对比与综述撰写;课题/基金申报书、项目书撰写与打磨;学术论文全流程撰写、润色、校对及格式辅助;实验数据分析、可视化绘图全流程实践;组内科研指导与组会、台账自动化工作流;课题组/团队共用智能体协同路径。对金属材料课题组尤其有用——文献综述、基金本子打磨、组会台账,恰恰是耗时间又难标准化的环节。
(三)教学全流程实操。 课程建设与教学方案设计、数字化教学资源批量化生产、课堂教学评价多样化资源开发、课堂交互式教学设计与实现方法、学情诊断与教学反馈自动化跟踪任务、教学改革与教研成果凝练。
(四)智能体高级进阶应用与管理。 自定义专属智能体定制与约束规则强化、多智能体协作与知识库共享、高频踩坑清单与智能体质量管控体系、WorkBuddy私有化部署路径与配置要求。这是给“大神”准备的:多智能体协作、私有化部署、质量管控,决定你能不能把智能体从个人玩具变成团队基础设施。
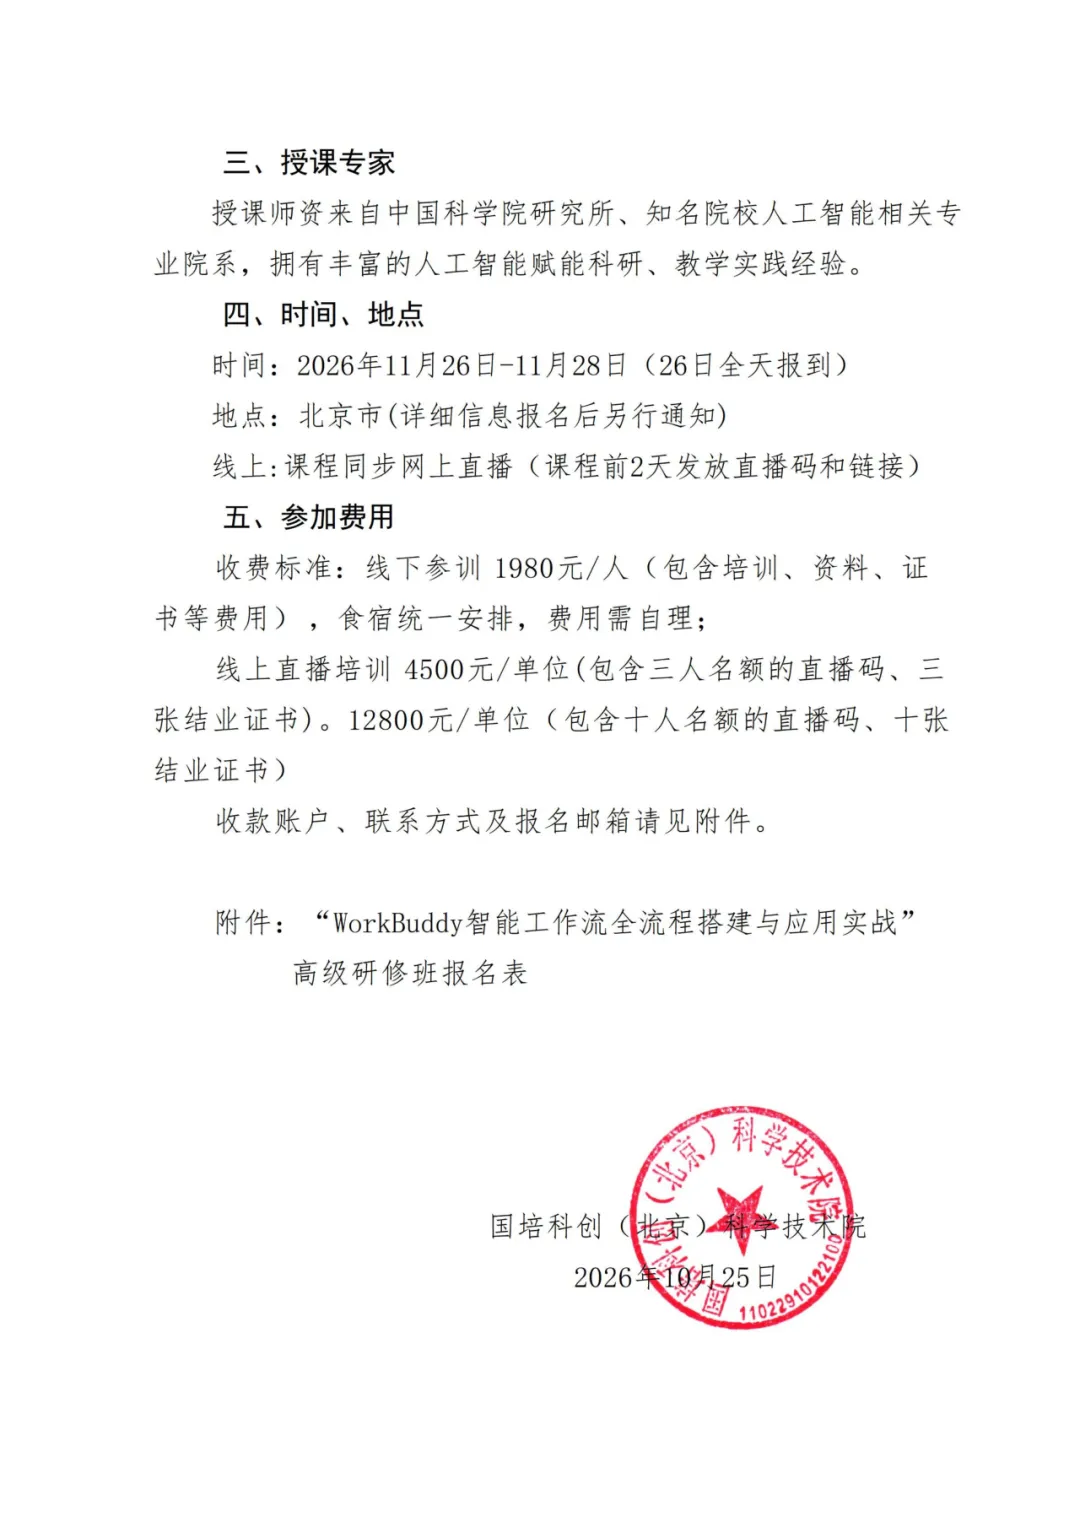
授课专家来自中国科学院研究所和知名院校人工智能相关专业院系,拥有丰富的人工智能赋能科研、教学实践经验。时间地点:2026年11月26日—28日(26日全天报到),北京市,详细地点报名后另行通知;线上同步直播,课程前2天发放直播码和链接。参加人员覆盖科研院所、高校、课题组、企事业单位、医疗机构从事科研教学工作的人员,以及教学管理、科研管理、科研助理、硕博研究生等。
费用:线下1980元/人(含培训、资料、证书等),食宿统一安排、费用自理;线上直播4500元/单位(含三人名额直播码、三张结业证书),12800元/单位(含十人名额直播码、十张结业证书)。收款账户、联系方式及报名邮箱见附件;报名表需填写单位名称、开票类型与信息、联系人电话邮箱,以及“参加本次学习想解决的实际问题”,建议认真写,专家现场答疑会更有针对性。
按单位报名线上直播,几个人分摊下来成本并不高;硕博新生重点看模块一和模块二的文献管理与绘图,课题组骨干重点看模块二的基金申报、组会台账与模块四的多智能体协作和私有化部署,高校老师重点看模块三。把课程和你的方向对上号,比盲目听一遍更值。
欢迎您咨询:
左右滑动查看
七、关于“材料早资道”,以及你该怎么做
我是“材料早资道”的主理人。这个公众号只做一件事:把金属材料领域那些“本该有人告诉你但一直没人系统讲”的东西讲清楚。不追热点,不堆术语。
今天这篇长文,如果你读到这里,说明你愿意在工具和方法上花时间。那我不妨直说:上面那些代码和流程,一个人闷头摸索三个月能跑通算快的;但在对的地方、有人踩过坑,可能三周就够。所以我建了几个学术交流群:分子动力学群(LAMMPS、DeePMD、MTP、势函数训练、缺陷模拟)、有限元群(ABAQUS晶体塑性、损伤模型、成形仿真)、机器学习群(合金性能预测、SHAP可解释性、主动学习、数据清洗)、热力学群(Thermo-Calc、CALPHAD、相图计算、OpenCalphad)。
进群方式:评论区留言你想进哪个群,关注“材料早资道”,发公众号后台,我人工拉你进群。
工具在变,从EAM到MLIP,从手动算相图到Python批量跑,但金属材料研究的核心没变:你得理解材料在原子尺度上到底在干什么。WorkBuddy也好,DeePMD也好,都只是让你更快看到那个“到底”而已。11月北京见。
参考文献
1. Physically interpretable interatomic potentials via symbolic regression and reinforcement learning. npj Computational Materials, 2026. 2. Machine-learned interatomic potential for large-scale simulations of the CrCoNi medium-entropy alloys. Communications Materials, 2026. 3. An Overview of Machine Learning Potentials for Structural Materials. Journal of the Japan Institute of Metals and Materials, 2025. 4. LAMMPS Tutorial 1: Equilibrium lattice constant of aluminum. Mississippi State University, ICME. 5. Machine-learned interatomic potentials: Recent developments and prospective applications. Journal of Materials Research, 2023. 6. Ab initio machine-learning unveils strong anharmonicity in non-Arrhenius self-diffusion of tungsten. Nature Communications, 2025. 7. Thermo-Calc TC-Toolbox for MATLAB Documentation, Release 2025b. 8. Thermo-Calc Installation Guide.