ARTICLE · 1089967
FDA一周三连:豁免、模板、新指南——医疗器械"软件化时代"的监管分水岭
2026年9月最后一周,FDA CDRH的动作密度,可能超过了以往一个季度。
9月17日,放射学计算机辅助检测/诊断与分诊通知软件510(k)豁免最终命令落地。 9月18日,PMA电子申报模板(eSTAR)草案指南见刊。 9月24日,机器人辅助手术器械(RASD)上市前申报指南草案发布,并预告召开「自主/远程遥操作机器人器械获益-风险评估」公开研讨会。
这三件事不是巧合。把它们放在一起,能看到FDA正在做一件更根本的事:按风险把医疗器械重新分层——成熟软件减负,复杂自主器械加码,申报流程全面数字化。对中国医疗器械企业,尤其是做软件、AI、手术机器人的企业,这一周的信息量值得单独拆一遍。
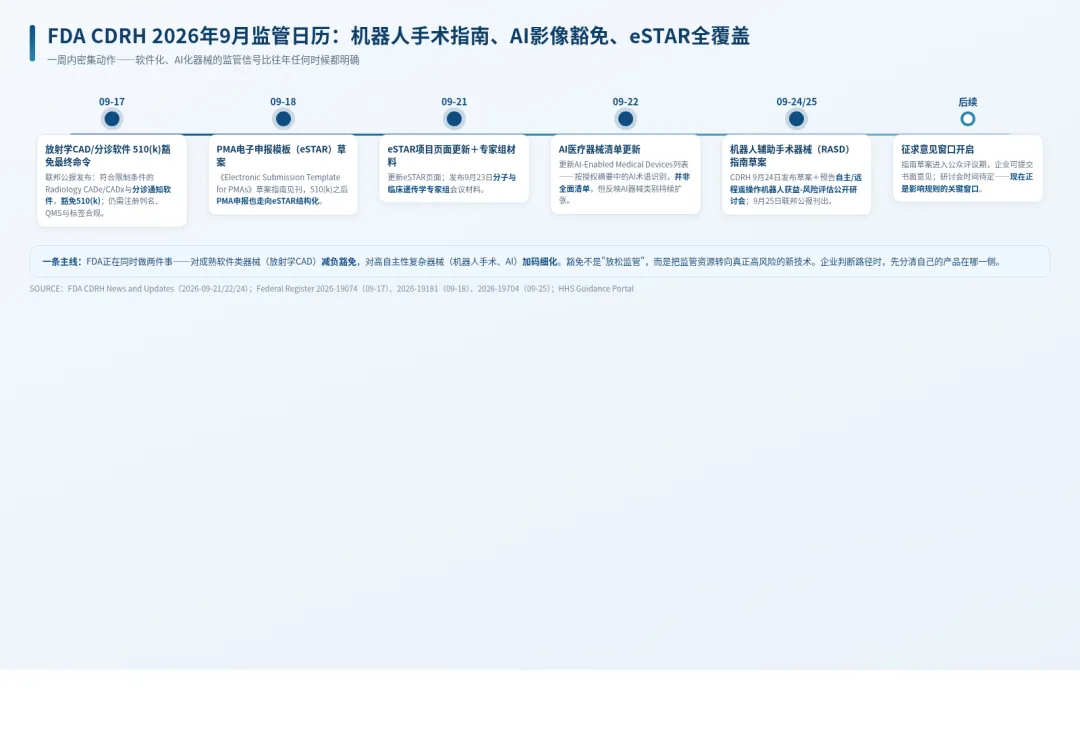
1. 先看日历:这一周到底发生了什么?
9月17日,联邦公报发布放射学CAD/分诊软件510(k)豁免最终命令——符合限制条件的Radiology CADe/CADx和Computer-Aided Triage and Notification Devices,豁免510(k)上市前通知。
9月18日,《Electronic Submission Template for Premarket Approval Applications (PMA)》草案指南见刊——继510(k)之后,PMA申报也要用eSTAR结构化模板。
9月21日,FDA更新eSTAR项目页面;同时发布9月23日分子与临床遗传学专家组会议材料。
9月22日,AI-Enabled Medical Devices(AI医疗器械)清单更新。
9月24日,CDRH发布《机器人辅助手术器械——上市前申报》指南草案;9月25日联邦公报刊出。同日宣布:将召开「自主/远程遥操作机器人器械获益-风险评估」公开研讨会。
2. 豁免不是放松:放射学CAD"减负"的三个边界
9月17日的最终命令,对很多AI影像企业是利好——部分产品不再需要提交510(k)。但有三条边界必须说清楚:
(1) 豁免的是510(k)通知,不是全部义务。 企业注册(Establishment Registration)、器械列名(Device Listing)、质量体系(QMS)、标签要求,一样都不能少。
(2) 豁免有明确的限制条件。 超出限制范围——比如新的预期用途、新的适应症、不同的技术路径——仍需走510(k)。
(3) 这是"风险分层"不是"放松监管"。 FDA把成熟的、风险可控的软件类别从重复申报中解放出来,把审评资源让给真正高风险的新技术。对企业来说,先判断自己的产品在不在豁免范围内,比纠结"AI影像是不是没人管了"重要得多。
3. PMA也要eSTAR:申报数字化的"深水区"
eSTAR(Electronic Submission Template And Resource)从510(k)起步,现在扩到PMA。9月18日的草案意味着高风险器械的申报文件也将结构化、标准化。
对企业的影响很直接:技术文档、临床证据、风险管理的组织方式将被模板约束,临时拼文件越来越行不通;但反过来,文件结构清晰的企业,审评沟通会更顺畅。建议PMA类企业现在就按草案口径重构文件结构,而不是等最终版落地再动。
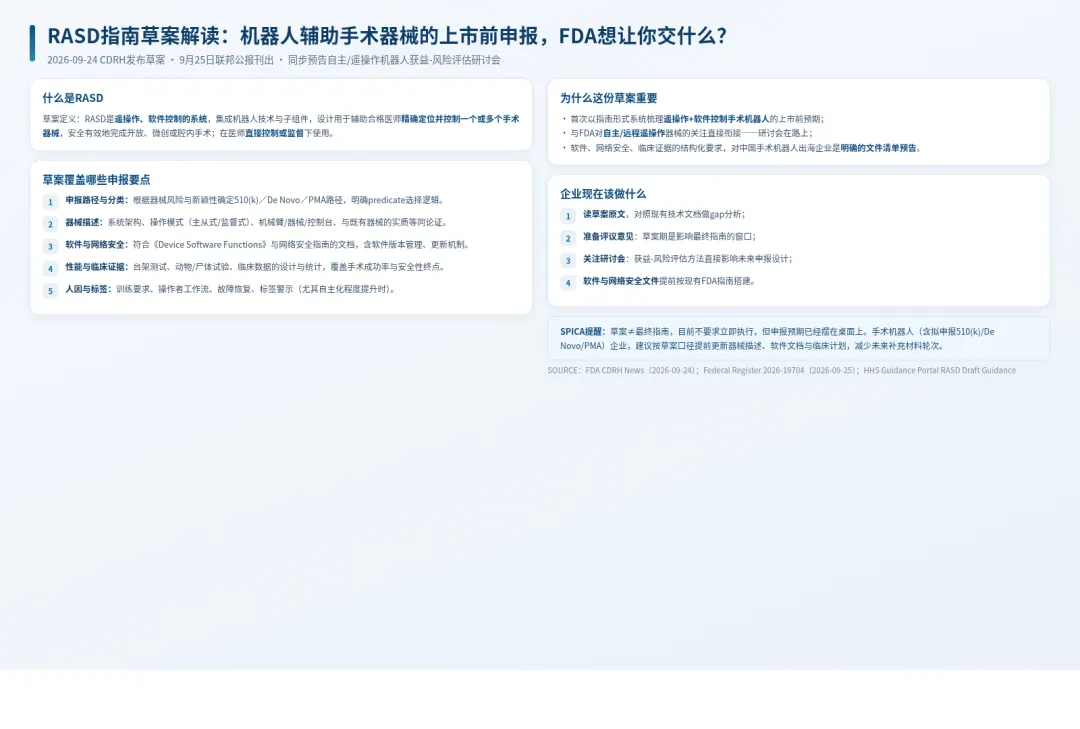
4. RASD指南草案:手术机器人的"申报说明书"来了
9月24日发布的RASD指南草案,是FDA第一次系统性地告诉手术机器人企业:上市前申报要交什么。
草案把RASD定义为:遥操作、软件控制的系统,集成机器人技术与子组件,设计用于辅助合格医师精确定位并控制一个或多个手术器械,安全有效地完成开放、微创或腔内手术;在医师直接控制或监督下使用。
申报要点覆盖五个模块:路径与分类(510(k)/De Novo/PMA怎么选)、器械描述(主从式/监督式操作模式)、软件与网络安全文档、性能与临床证据、人因与标签。
更值得关注的是FDA同步预告的研讨会——「自主/远程遥操作机器人器械获益-风险评估」。这说明监管讨论正在从"人在回路中的主从式机器人"延伸到"自主决策、远程遥操作"。这是手术机器人产业的下一个战场:当机器从"工具"变成"有自主判断能力的操作者",获益和风险的评估框架必须重写。
草案是征求意见稿,现在不要求立即执行——但申报预期已经摆在桌面上。对手术机器人企业,读原文、做gap分析、参与评议,是当下最该做的三件事。
5. 对中国企业,这三条路怎么选?
(1) 手术机器人企业:
立刻读RASD草案,对照现有技术文档做差距分析;
参与草案评议——草案期是影响最终指南的窗口;
关注自主/遥操作研讨会,提前准备获益-风险评估的思路。
(2) AI影像/软件企业:
核查产品是否落入9月17日豁免命令的限制范围;
符合条件则确认豁免适用、完成注册列名;不符合则照旧走510(k);
无论哪种,软件文档与网络安全文档按现行指南搭建,别欠账。
(3) PMA类高风险器械企业:
按eSTAR草案重构技术文档、临床证据、风险管理结构;
提前规划与FDA的Pre-Sub沟通。
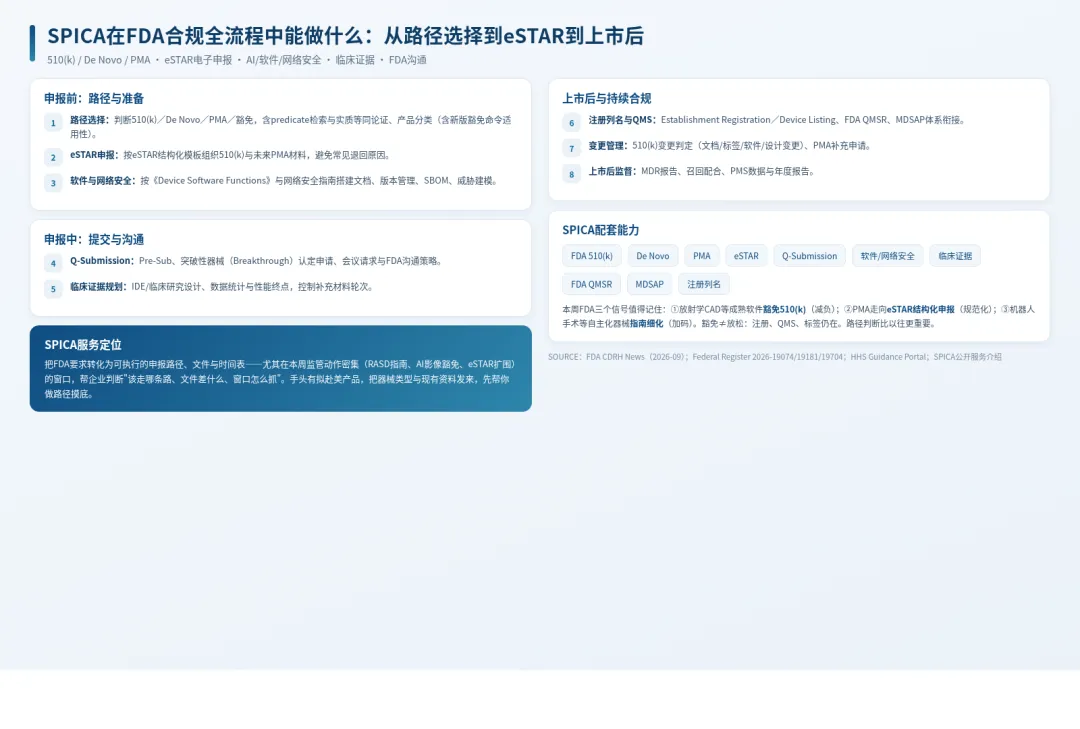
6. SPICA在FDA合规全流程中能提供什么
上海角宿企业管理咨询有限公司(SPICA)做FDA合规全流程:
(1) 申报前: 510(k)/De Novo/PMA/豁免路径选择与predicate检索;软件与网络安全文档(SBOM、威胁建模、版本管理);eSTAR材料组织。
(2) 申报中: Q-Submission——Pre-Sub、突破性器械(Breakthrough)认定、会议请求;临床证据规划(IDE设计、统计与性能终点)。
(3) 上市后: 注册列名、FDA QMSR/MDSAP衔接、510(k)变更判定、PMA补充申请、MDR报告、PMS。
结语
FDA这一周的动作,浓缩成一句话就是:简单的事情变简单,复杂的事情说清楚。豁免、模板、新指南,本质都是同一套"分层监管"逻辑。对中国医疗器械企业,这意味着路径选择的决策价值从来没有这么大——选对豁免/510(k)/De Novo/PMA,省的是几个月和几十万美元;选错,补材料就是无底洞。手头有拟赴美产品,欢迎联系SICA角宿咨询,把器械类型、软件功能、目标路径发来,我们先帮你做一次路径摸底。