ARTICLE · 1173770
IMDRF 大会吃瓜:同一款医疗软件,各国分类不一样摊开来说
IMDRF 2026 新加坡 workshop 第一环节就聊医疗软件的分类难题。四方分享:加拿大卫生部科普基础框架、公告机构 NB 吐槽现实痛点、美敦力晒真实案例、最后德国监管站出来 “回辩”。一场非常真实的行业 “三方对线”。
1.1|监管机构开场:先搞懂两套国际框架
加拿大卫生部先做科普打底,介绍 IMDRF 两份核心文件:
N12:经典 SaMD 风险矩阵,靠「病情严重程度 + 软件对临床决策权重」判断风险 N81‑2025 新版:强调要完整做软件特征描述,把使用场景、使用者、变更管理全部梳理清楚,再谈风险和分类。
N12 风险矩阵:
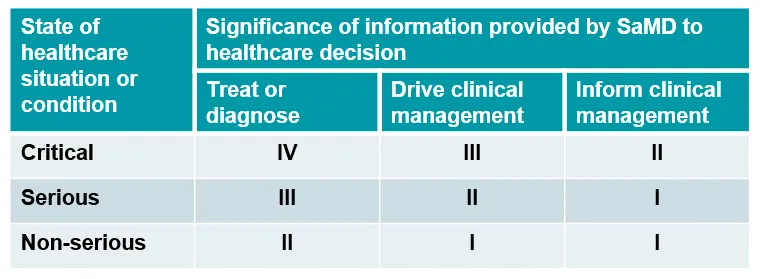
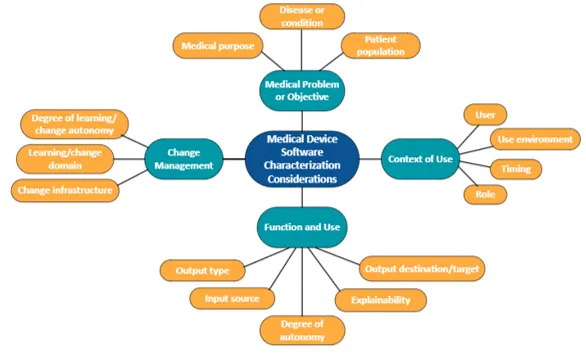
这俩只是国际协调指南,不是各国的法律,不能直接拿来当注册分类结论。
1.2|公告机构 NB 视角:同款软件,五个国家五种结果
来自欧盟公告机构 WELT 拿一款失眠数字疗法软件举例:一模一样的产品,递交不同国家:有的地方直接不算医疗器械、有的归 I 类、有的 II 类,每个类别对应的证据门槛完全不同。
硬件器械出海还可以做桥接、补充少量本地数据。但到了医疗软件:仅仅做语言翻译可能不够,部分监管会要求重做一整套临床试验。
企业不知道海外数据多大程度能被接受,陷入 “猜监管要什么证据” 的困境。NB 呼吁:希望各国把预期证据要求写明白,不要全靠个案自由裁量;IMDRF或许可以制定框架,讲明不同人群、不同医疗体系、不同临床工作流之间,满足什么条件的临床证据具备可移植性?监管机构之间能否采信对方的科学评审结论?
1.3|大厂叫苦:分类不一致,患者晚半年到 24 个月用上产品
美敦力代表行业再叠加一堆真实商业案例。告警汇总软件、CDSS 临床决策软件、植入设备配套 SaMD……同一套软件递交全球,不同辖区给出 I/IIa/IIb/III 甚至 “不属于器械” 等截然不同判定。
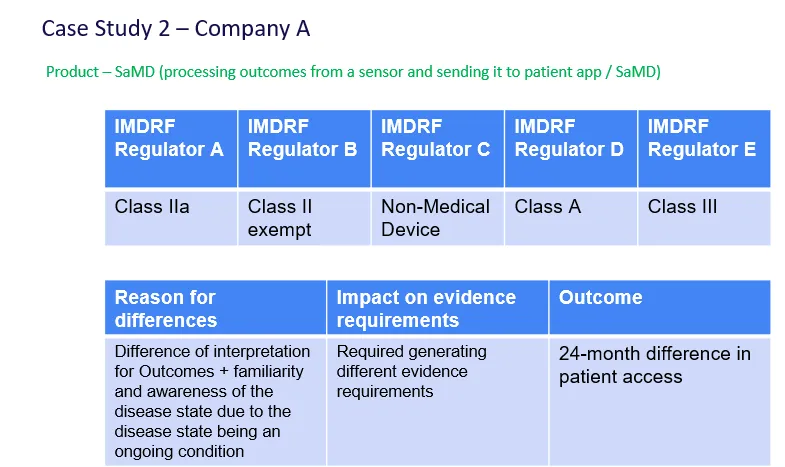
最直接后果:为适配不同国家的分类,企业要准备多套技术包,甚至重复试验,产品全球上市被推迟 6‑24 个月,最终受害的是患者。(企业心声:我也很苦,明明可以早点赚钱,少写点文件的)
行业诉求:不要死抠分类本身,评审更多关注软件特征和证据质量;希望推进监管互认,减少无意义重复工作。
1.4|轮到欧盟监管出场:我们的规则其实挺合理
德国联邦卫生部代表欧洲立场,相当于对前面行业的吐槽做一轮 “申辩”。
首先复盘欧洲软件监管进化史:从早年软件只能依附硬件,到 MDR 专门出台 Rule11 软件分类规则,MDCG2019‑11 也参考了 IMDRF N12 矩阵,规则体系是完整的。
针对大家吐槽的 “分类不一致导致上市延迟 6‑24 个月”,监管抛出一个不一样的观点:
延误不一定全部来自医疗器械注册!
欧盟法规已经规定:卷宗完整提交后,公告机构评审最多 120 天必须出结果。注册评审时长有法定上限。很多时候拖慢产品落地的,是各个国家的医保报销审批流程,而非注册分类本身。
同时也抛出开放议题:要不要完善 AI 软件、RWE 真实世界证据相关指南,但并没有直接答应 “放宽分类、降低临床要求”。
小结
整场研讨会看下来就是很真实的博弈:
✅NB、企业:希望全球监管更统一,减少重复试验与不确定性,加速产品落地。✅监管端:现有法规框架完备,但各国国情不一样,不打算简单一刀切降标准。
IMDRF 的 N81/N12 是工具,不是法规本身,不能直接当各国注册分类的结论;出海前要提前评估不同国家分类差异带来的工作量。
文中图片全部来自 IMDRF 公开研讨会材料 https://www.imdrf.org/meetings/singapore-hosted-hsa-Sep26