ARTICLE · 1379413
MDR技术文档(一)设备描述和规格
MDR技术文档(一)设备描述和规格Device description and specification (a)设备名称或商品名称,包括预期用途和预期用户的设备描述: • Code: EMDN code(上传EUDAMED,SSCP上的EMDN code要和技术文档中的一致);依据(EU) 2017/2185确定产品适用MDA/MDN/MDS/MDT等code(应确保列出所有的code); 有些NB可能会要求提供GMDN code; 注意:组合器械或者附件也是医疗器械,所有器械需要写明以上code。 • 设备描述应简要描述产品设计、包装、灭菌情况和其他设备特性(具体内容包括:设备的工作原理,工作模式,关键功能要素,成分或配方,功能,同时描述设备是否一次性或者是可重复使用及再处理的循环次数,是否需要灭菌以及灭菌的方法。) • 预期用途应详细描述设备适用疾病、预期用于治疗或者监护等; 注意:关注整个TD中预期用途描述的一致性,同时要考虑能在临床评价中被证实。 o 预期医疗适应症(包括需筛查、监测、治疗、诊断或预防的病症或疾病)。 o 预期患者人群(例如年龄组、体重范围、健康状况或病症),并说明适应症和禁忌症。 o 预期应用或与其相互作用的身体部位或组织类型。 o 预期使用者特征(使用者群体的特征概述,以及任何必需的职业技能、身体能力、工作要求和工作条件),明确是专业医护人员/特定专业医护人员,非专业人员;(预期用户要在临床评估、可用性等文档中被证实)。 o 使用环境(可包括卫生要求、使用频率、地点、照明、噪音、温度、移动性及国际化程度等属性); • 若该医疗器械属于软件(SaMD)或软件构成器械主要部分,应描述软件版本管理政策,并在技术文件的相关部分明确标注软件版本。 • 通过明确无误的参考编号对医疗器械进行清晰标识,以实现可追溯性(Basic UDI-DI),并辅以其他可追溯的参考编号(例如产品代码、产品编号等)。 注意:应该关注与申请表单、DOC上保持一致。 • Basic UDI-DI旨在识别并关联具有相同预期用途、风险等级以及基本设计和制造特征的医疗器械。 • 包括设备拟应用于或与其相互作用的身体部位或组织类型以及拟用于诊断、治疗和/或监测的疾病状况 • 预期使用条件(环境、频率、位置、移动性)。 注意:在整个技术文件中,相关信息必须保持一致,尤其是临床评价、风险管理、标签等部分。 • 详细描述设备的工作原理。说明使其能够按预期运行的物理、化学、力学、生物降解等原理。所提供的信息量应与医疗器械的复杂程度相适应。科学论证可包括设计验证和确认(含临床前或临床研究)以及其他相关信息。 • 描述应包括其他所需的设备/配件、目标用户、使用环境。 • 根据MDR Article 2 说明该产品为何符合医疗器械的定义。如果设备是MDR Annex XVI 描述没有预期医疗用途的设备,要说明判定依据。 注意,说明设备是医疗器械和对该器械进行的分类不同。 • 建议参考各类指南文件和手册,确定边界器械或者组合产品的分类 • 根据MDR Annex VIII 对医疗器械分类并列出每项适用或不适用的理由; • 如果有多项分类规则适用,应全部列明,应采用导致更高分类的最严格规则及其子规则。 • 如果医疗器械包含多个组件,每个组件都应该单独评估分类,如果不同组件被归入不同的类别,都应该记录。同样应采用导致更高分类的最严格规则及其子规则。 • 若医疗器械为独立软件,有关该软件的合格性评估和分类的指导原则可参见 MDCG 2019-11。应说明该软件为何属于医疗器械及其分类依据。在适用的情况下,应将软件分解为模块,其中部分具有医疗用途,部分不具有医疗用途。具有医疗用途的模块必须符合MDR的要求,并必须带有 CE MARK。非医疗器械模块本身可能无需进行分类,但当其与医疗模块组合使用以实现预期用途时,应确保该组合(根据 EN 62304 进行的集成)的安全性和性能。 • 关于“边界产品”,请参阅 MDCG 2022-5 以及《医疗器械边界产品与分类手册》 • 如果该医疗器械属于MDR Article 52 (4) and (5)所指的“成熟技术”(WET),则应参照MDCG 2020-6中的定义,提供支持将该医疗器械认定为WET的依据。 • 说明医疗器械的创新特性相较于市场上的其他医疗器械是否具有创新性,相较于本公司的其他医疗器械是否具有创新性。 • 创新特性必须附有科学证据,例如来自临床研究的证据。即使是IIa类或IIb类医疗器械,其创新特性也可能需要进行临床研究。在这里可以概述并指出在技术文件哪部分有详细描述。 •医疗器械的新颖程度可依据EU Commission Guidance 2020/C 259/02给出的标准进行界定。简要说明该新颖特征对医疗器械的技术或临床安全性和性能的影响,并指出详细的验证/确认研究。 注意,即使设备没有创新特性,也要明确说明 • 对于与该设备相关的任何附件(包括class I 附件),应提供以下信息: o 附件的简要描述及其与设备的使用方式。 o 附件的分类及其分类依据。 o 技术文档的引用信息(文件名、发布状态、日期)。说明附件是随设备包装提供、单独提供,还是两种都有。同时需说明附件是否已获得CE认证;若已获得认证,提供证书信息。 o 请注意,技术文档中还应提供证据,以证明设备与任何适用附件的兼容性。 o 技术文档应列明不随设备提供但对其使用必不可少的任何配件。 • 对于其他设备以及虽非设备但旨在与正在审查的设备配合使用的其他产品,请包括: o 足以识别该其他设备或产品的详细信息。 o 该设备或产品是否由制造商随同医疗器械一同提供。 o 兼容性信息。 o 如适用,请提供化学和生物相容性信息的参考资料。 技术文件所涵盖的该产品的所有配置/型号均需明确标示。 • 请提供足够的信息,以便区分该医疗器械的不同型号。多个型号需要详细列举型号差异。 其• 对于软件,将其分解为软件项和单元(包括集成)应遵循 EN 62304 中定义的结构,并考虑所分配的软件安全等级。应始终提供包括系统模块及其集成的总体架构。应根据 EN 62304 定义的软件安全等级,包含更详细的架构描述和规范(单元规范和描述)。 • 应提供构成关键功能元件的部件、子组件和最终组件的详细图纸。 • 应通过定性及定量信息明确关键功能元件所使用的材料成分。 • 应包含规格中的关键方面,包括公差。这可能包括质量关键点、关键尺寸,并应提供关键组件/成分清单。 • 对于有源医疗器械,电气电路图应作为技术文件的一部分,并应使审阅者能够理解电气安全概念并识别所有相关电气组件。详细程度(无论是概略图还是详细原理图)应与所需的理解程度相适应,并需考虑相关风险。应始终提供概略图,以确保对整体系统架构和运行有清晰的理解;而对于新型电子解决方案或高风险电子模块,可能需要提供详细原理图和PCBA布局图。 注意:NB可能会要求提供详细的原理图并简要各模块和提供电子BOM。 • 技术文档中应包括该医疗器械的物料清单(BOM)。医疗器械中含有的且可能释放的物质(在以物质为基础的医疗器械中)必须在物料清单中明确标识,例如通过指定CAS号。 • 技术文件应明确列出医疗器械关键功能元件中所含的原材料,包括对器械安全性和性能至关重要的任何涂层的相关信息。应明确说明与人体的接触性质(例如直接或间接接触、与循环体液接触等)。 • 申报材料应明确说明该医疗器械是否使用或与任何源自人类或动物的产品或其他非活体生物物质结合使用。应明确标识那些源自人类或动物或包含其衍生物,以及其他非活体生物物质的材料。还应说明是否包含纳米材料。 • 技术文件还应明确医疗器械包装(包括初级和次级包装)所使用的原材料。 • 该设备及其任何变体/配置的完整技术规格,包括说明其中哪些内容已包含在向用户提供的产品规格中。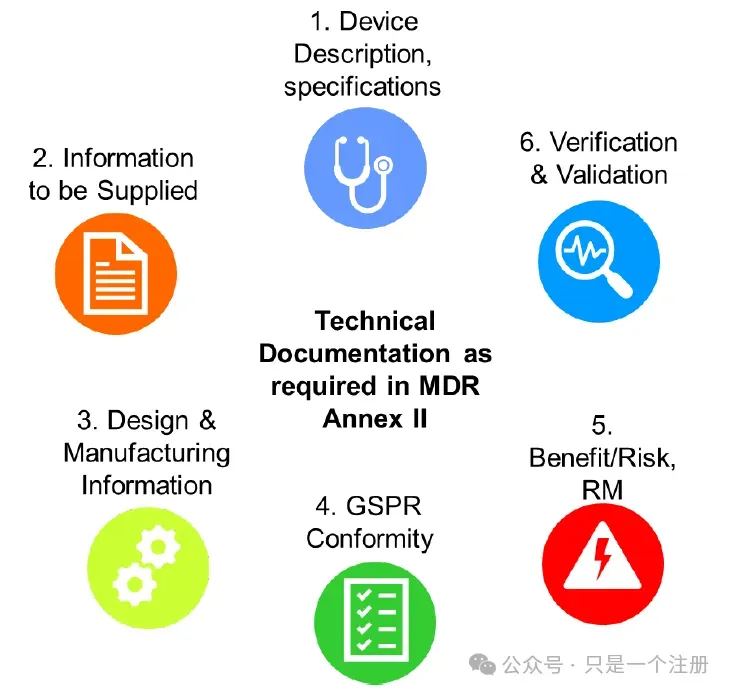
(b)Basic UDI-DI
(c)预期患者以及拟用于诊断、治疗和/或监测的疾病,以及其他考虑因素,例如患者选择标准、适应症、禁忌症、警告等信息;
(d)经科学验证的工作原理、工作模式
(e)说明该产品是医疗器械的依据
(f)设备的风险等级和根据MDR Annex VIII对医疗器械分类的判定
• 对于药械组合或含有药物的医疗器械,说明为何将该药物视为医疗器械机械作用的辅助成分。
(g)说明设备所有的创新特性
(h)对拟与该医疗器械配合使用的附件、其他医疗器械以及非医疗器械产品的描述
(i)拟投放市场的该医疗器械各种配置/型号的描述或完整清单。
(j)对关键功能要素的描述,例如其各部分/组件(包括软件,如适用)、其配方、其组成、其功能,以及在相关情况下,其定性与定量组成。在适当情况下,应包括标有说明的图示(例如示意图、照片和图纸),明确标示关键部分/组件,并附有足以理解这些图纸和示意图的充分说明;
(k)对关键功能元件中所含的原材料,以及那些与人体直接接触或间接接触(例如在体液体外循环过程中)的原材料进行描述。
(l)设备及其任何变体/配置和附件的技术规格(例如功能、尺寸和性能参数),这些内容通常会出现在向用户提供的產品规格中,例如宣传册、产品目录及类似出版物中。