ARTICLE · 1109751
医疗器械设计输入文档撰写介绍
目录
一、设计输入文档在医疗器械设计开发中的定位
二、设计输入文档:法规与标准依据
三、设计输入文档:结构框架
四、设计输入文档:指标明确、可验证
五、设计输入文档:家用电子血压计设计输入(节选)
六、设计输入文档:评审、基线与变更控制
引言
设计输入文档是产品设计与设计验证之间的"合同",是产品开发的工程语言。它定义要什么,而不是怎么做。写出一份结构清晰、指标明确的设计输入文档,靠的是两个抓手:结构上按"预期用途 → 用户与环境 → 功能 → 量化性能 → 安全与法规 → 接口 → 生命周期"分层组织,每条需求唯一编号、可验证、可追溯、不能自相矛盾;指标上遵循"数值+单位+公差+适用条件+验证方法"五要素,把"易于操作""性能优良"这类无法验证的表述彻底清出文档。
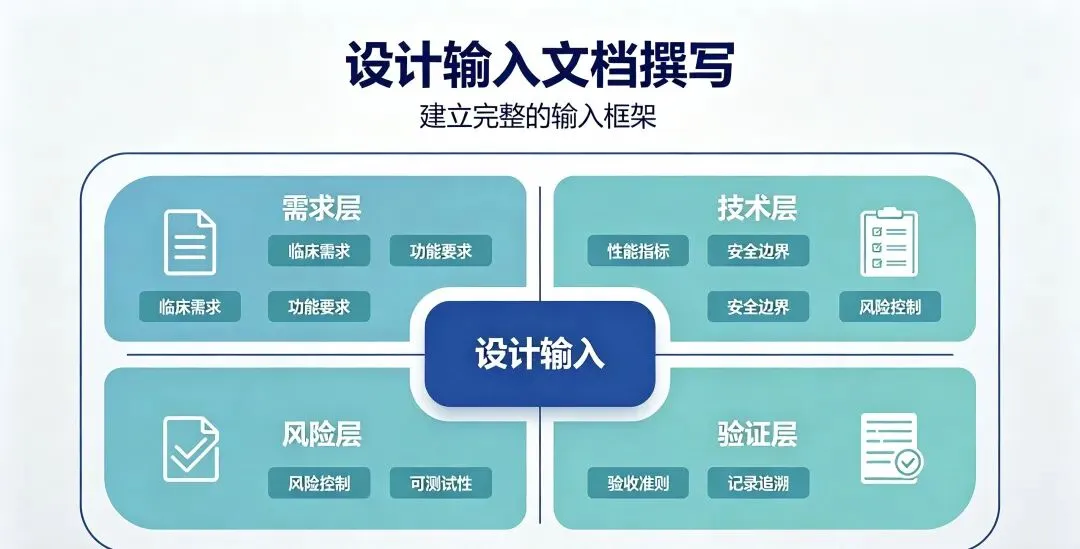
一、设计输入文档:医疗器械设计开发的起点与枢纽
设计输入承接市场需求,约束设计输出,被设计验证闭环。
概念 | 回答的问题 | 典型形态 | 举例(血压计为例) |
用户需求 | 用户想要什么 | VOC访谈、临床需求清单 | " 我在家想自己量血压,简单不出错 " |
设计输入 | 产品必须做到什么 | 设计输入文档 | " 单键启动,单次测量≤60 s" |
设计输出 | 设计方案是什么 | 图纸、软件、 BOM 、工艺、SIP、物料需求规格书 | 电路图、固件源码 |
设计验证 | 是否满足输入 | 测试报告、型式检验 | 逐条核对 DID指标的试验记录 |
备注:1.命名不重要,边界重要。不同公司叫 URS、PRD、产品需求规格、设计输入清单,监管看的是内容是否覆盖法规要求的要素。
2.设计输入不是产品技术要求。国内注册提交的《产品技术要求》主要覆盖成品的可判定性能指标与检验方法,是设计输入的一个子集;设计输入还要覆盖用户、环境、可用性、制造与维护等。两份文件之间必须一致、可追溯。
3.设计输入 ≠ 设计方案。"采用示波法测量""使用 Cortex-M4 主控"是方案(属于设计输出),不应出现在设计输入里。输入只规定问题与验收尺度,不规定答案。
二、设计输入文档:法规与标准依据
法规/标准 | 对设计输入的核心要求 |
新《医疗器械生产质量管理规范》 " 设计与开发 " 章节 | 第五十条设计开发输入至少应当包括根据用户需求以及预期用途所确定的功能、性能、安全以及法规、标准、风险控制措施等要求。设计开发输入要求应当清晰、完整,并经过评审和批准。 |
ISO 13485:2016 条款7.3.3设计开发和输入 | 应确定与产品要求有关的输入并保持记录 这些输入应包括: a)依据预期用途,功能、性能、可用性和安全要求; b)适用的法规要求和标准; c)适用的风险管理输出; d)适当时,以前类似设计提供的信息; e)产品和过程的设计和开发所必需的其他要求; 应对这些输入的充分性和适宜性进行评审并批准。 要求应完整、明确,能被验证或确认,并且不能自相矛盾。 注: 进一步信息见 IEC 62366–1。 |
FDA 21 CFR Part 820 ( QMSR ) | 设计输入须覆盖预期用途及用户和患者需求; 2026年2月起QMSR生效后与 ISO 13485实质调和,设计控制要求统一并入7.3条款族 |
IEC 62366-1 / YY/T 1474 | 与安全相关的使用要求(可用性工程)应转化为设计输入 |
产品专用标准 | 如血压计对应ISO 81060-2 、 IEC 80601-2-30 ;电气设备对应GB 9706.1-2020 ;含软件对应IEC 62304 / YY/T 0664 ;接触人体对应ISO 10993系列 |
三、设计输入文档架构
一份结构清晰的设计输入文档,推荐按以下章节搭建。每章标注了"写什么、写到什么程度"。
章 | 标题 | 内容要点 |
0 | 文档控制 | 文档编号、版本、起草 / 审核 / 批准、变更历史表 |
1 | 项目概述 | 产品名称、型号、结构组成简述、开发背景与市场定位 |
2 | 预期用途与临床定位 | 预期用途、适用人群、适应症(如适用)、禁忌症、警告与注意事项 |
3 | 用户、患者与使用环境 | 用户特征(专业 / 非专业、视力、手部能力)、患者特征、使用场所与环境条件 |
4 | 功能需求( FR ) | 设备必须执行的每一项功能,逐条编号 |
5 | 性能与量化指标( PR ) | 每项功能的量化验收尺度— 设计输入文档的核心 |
6 | 安全性需求( SR ) | 电气安全、机械安全、生物相容性、软件安全、报警与互锁 |
7 | 法规与标准需求( RA ) | 适用标准清单及其强制条款、分类、注册路径要求 |
8 | 接口需求( IR ) | 与患者接触界面、电源、配件、数据 / 网络接口 |
9 | 生命周期需求( MR ) | 制造与装配约束、灭菌与包装、货架寿命、运输贮存、维护与校准、处置 |
10 | 可用性需求( UR ) | 关键任务流程、使用错误控制、人机界面要求 |
11 | 风险管理输入 | 风险控制措施清单及其向需求的映射( ISO 14971的落地) |
设计输入条目撰写规则:
字段 | 说明 |
需求编号 | 唯一编号,如PR-014 ,一经分配永不复用 |
需求描述 | 一条一义。 |
来源 | 临床 / 用户输入、标准条款(注明条款号)、风险编号、竞品基准 |
四、设计输入文档:指标明确、可验证、可追溯、不能自相矛盾
4.1指标明确
设计输入"指标明确"才是合格的工程语言,牵引各个子系统方向进行正确的设计开发 。比如不写清楚测量数值范围,软件、硬件方向就不知道如何去定义自己的输出物。
要素 | 回答 | 示例 |
①数值与单位 | 做到什么程度 | ≥300次 |
②公差 / 范围 | 允许多大偏差 | ±3 mmHg |
③适用条件 | 在什么前提下 | 5–40 °C 、 15–93 %RH 、规定臂围 |
④验证方法 | 怎么证明 | 按ISO 81060-2全人群验证 |
⑤唯一编号 | 在哪追溯 | PR-014 |
示例:
常见模糊写法 | 问题 | ✅改写后(示例值) |
设备应易于操作 | 无法验证 | 单键启动测量;首次使用者按说明书独立完成一次测量的成功率≥95% (总结性可用性研究, n≥15 ) |
测量准确 | 无尺度 | 收缩压 / 舒张压与参考测量差值的均值≤5.0 mmHg且标准差≤8.0 mmHg (按 ISO 81060-2验证) |
电池续航长 | 无量化 | 4节新AA碱性电池可完成≥300次完整测量循环( 25 °C 、标称负载) |
外壳坚固 | 主观 | 整机1.0 m自由跌落( 6个面各1次)后功能正常、无不可接受风险 |
显示清晰 | 主观 | LCD字符高≥6 mm ,距离0.5 m 、视角±45° 、照度200 lx下可读 |
噪声低 | 无条件 | 加压时1 m处声压级≤55 dB(A) (背景≤40 dB(A) ) |
数据安全 | 空泛 | 蓝牙传输采用≥128位加密;本地数据具备完整性校验,未授权不可修改 |
适用人群广 | 无边界 | 适用上臂围22–42 cm成人( ≥18岁);新生儿不适用 |
快速出结果 | 无时限 | 从启动到显示结果≤60 s (标称血压范围内) |
4.2 指标数值来源
数值不能拍脑袋,应该来源于以下四个方面。:
1. 法规与标准的强制限值——底线,标记条款及编号;
2. 临床与用户需求——临床专家 访谈、临床文献、用户调研得出的差异化要求;
3. 竞品基准——对标产品的公开规格或实测,须注明"对齐或优于"的目标关系;
4. 风险管理输出——ISO 14971 中作为风险控制措施的要求(例如过压保护时限),必须回写进设计输入。
取值原则是"标准下限兜底、临床需求拔高、风险控制加严",三者取最严。
4.3指标不能自相矛盾
比如PR-001产品重量不大于500g,后面文档PR-009产品需要质感稳重,重量大于800g,前后矛盾,不一致。
五、示例:家用电子血压计设计输入(示例)
产品概述与预期用途
• 产品名称:上臂式电子血压计(型号 BP-100);
• 预期用途:供成人用户在家庭环境中测量收缩压、舒张压和脉率,用于血压监测,不用于诊断决策的替代;
• 禁忌与警示:新生儿不适用;严重心律失常患者测量结果可能无效,说明书须明示;
• 用户:非专业成人用户(含 60 岁以上);患者:上臂围 22–42 cm 成人;
• 使用环境:家庭室内,5–40 °C,≤93 %RH;存储 −20–55 °C。
功能与性能需求(节选)
编号 | 需求描述 | 来源 |
FR-001 | 应支持单键启动、自动加压 — 测量 — 排气的完整测量流程 | 用户调研 |
PR-001 | 血压显示范围:收缩压60–260 mmHg 、舒张压40–150 mmHg 、脉率40–180次 / 分 | ISO 81060-2/ 专用标准 |
PR-002 | 血压测量整机精度:与参考值差值均值≤5.0 mmHg且标准差≤8.0 mmHg | ISO 81060-2 |
PR-003 | 静态压力测量误差≤±3 mmHg ( 0–260 mmHg范围内) | IEC 80601-2-30 |
PR-004 | 单次测量时长≤60 s ;用户可随时手动中止并快速卸压 | 用户调研 |
PR-005 | 4节AA碱性电池支持≥300次完整测量循环 | 竞品基准 |
SR-001 | 袖带持续压力超过安全限值时,设备应在规定时限内自动卸压(限值与时限按IEC 80601-2-30确定) | 风险控制R-07 |
SR-002 | 电气安全满足GB 9706.1-2020全项要求(内部电源、 BF型应用部分) | 法规 |
SR-003 | 袖带皮肤接触材料按ISO 10993-1完成生物学评价(至少含细胞毒性、致敏、刺激) | 法规 |
RA-001 | 嵌入式软件按IEC 62304 B类安全管理,交付完整软件文档 | 法规 |
UR-001 | 首次使用者按说明书独立完成测量的成功率≥95% ( n≥15 ,总结性可用性研究) | IEC 62366-1 |
MR-001 | 包装件经GB/T 14710规定的运输试验后功能正常 | 法规 |
六、设计输入文档:评审、基线与变更控制
1.评审放行:设计输入定稿须组织跨职能评审(研发、注册、临床/市场、质量),签字批准后形成设计开发基线。评审关注五点:完整性(要素齐全)、明确性(无模糊词)、一致性(无相互冲突)、可验证性(每条有验证方法)、可追溯性(来源与映射齐全)。
2.冻结时机:按设计开发计划在里程碑处冻结;冻结后修改必须走变更控制。
3.变更控制:变更申请须评估对各方向影响(如手册、技术要求、标签、设计转换、风险管理、硬件、软件、测试等),其他受影响遗漏更改是审核高频缺陷项。
4.闭环:设计验证阶段设计输入文档承载的需求逐条对齐,设计输入追溯矩阵的"结果"列全部关闭。