ARTICLE · 1258449
AI+DFT双重驱动:300次计算精准锁定NiCoFe三元合金OER最优组成!Adv. Sci.发表高丽大学/东国大学最新电催化科研进展!
点击蓝字,关注我们,每天有干货

通讯作者:
•YongJoo Kim(高丽大学)
•Sungwook Mhin(东国大学)
01
全文速览:
本文提出一种结合主动学习(active learning)辅助筛选与密度泛函理论(DFT)计算的混合策略,加速多元合金析氧反应(oxygen evolution reaction, OER)电催化剂的发展。通过15轮主动学习、每轮评估20个NiCoFe表面构型(共300个DFT计算),利用尺度关系仅计算O和OH吸附能,并结合表面构型特征实现资源高效筛选,确定NiCoFe三元合金最优组成为Ni₅₅Co₁₀Fe₃₅。实验验证该组成表现出加速的OER动力学,Tafel斜率低至43.07 mV dec⁻¹,且在10 mA cm⁻²下24小时内保持98.68%的初始性能,展现了主动学习-DFT混合策略在多组元催化剂组成筛选中的应用潜力。
02
背景介绍:
碱性水电解在利用可再生能源制氢方面展现出稳定性和效率优势,但析氧反应(OER)动力学缓慢、过电位高的问题严重制约了电解效率。贵金属催化剂虽性能优异,但其高成本与稳定性不足推动了地球丰度替代材料的迫切研究。过渡金属基催化剂凭借高导电性、丰富价态和大比表面积展现出良好的OER活性,而通过多金属元素合金化调控d带中心已成为提升合金电催化剂本征活性的关键策略。然而,传统试错法难以系统探索三元及以上合金的庞大组成空间,因为构型数量随元素数增加呈指数增长。主动学习(AL)作为新兴的材料设计工具,因其时间与成本效率而被引入电催化剂筛选,但现有AL研究多依赖单一金属原子属性(如电负性、原子半径、d带特性),难以适用于表面原子排布复杂的多元合金体系。表面构型信息(局部原子环境、配位数、金属间电子相互作用)在决定催化活性中起关键作用,因此亟需一种能够捕捉合金表面结构信息的智能化筛选方法。
03
核心发现:
1.构建了表面构型信息引导的主动学习-DFT混合筛选框架:采用高斯过程回归(GPR)模型,将吸附质周围的原子按距离划分为五组、每组以Ni/Co/Fe原子数编码为15维特征向量,经15轮共300个DFT计算迭代,预测全组成空间O和OH吸附能。相比线性回归、随机森林、支持向量回归等七种算法,GPR在预测精度和不确定性量化方面均表现最优。
2.预测并确定了最优合金组成Ni₅₅Co₁₀Fe₃₅:通过Boltzmann分布加权表面基序概率评估各组成活性,AL模型预测Ni₅₅Co₁₀Fe₃₅在NiCoFe三元体系中活性最高(0.00966)。该组成主要由Ni和Fe组成,含少量Co,其组成加权平均吸附能差值5.500 eV接近最优值5.3 eV,验证了Ni在增强催化活性中的关键作用。
3.实验验证了最优组成的卓越OER性能:Ni₅₅Co₁₀Fe₃₅(NCF6)在1.0 M KOH中展现出327 mV的低过电位(10 mA cm⁻²)、43.07 mV dec⁻¹的低Tafel斜率和27.84 Ω的电荷转移电阻,均优于商业IrO₂(523 mV, 62.3 mV dec⁻¹, 236.36 Ω)和NiFe、CoFe等二元合金催化剂。
4.揭示了NCF6遵循吸附质演化机制(AEM):通过pH依赖性和四甲基氢氧化铵(TMAOH)电解质测试,结合operando拉曼光谱观察到460–470和540–555 cm⁻¹处Ni基(羟基)氧化物弯曲与伸缩振动峰、且未检测到800–1200 cm⁻¹晶格氧氧化还原特征,证明NCF6的OER活性源于金属(羟基)氧化物活性位点,遵循AEM路径。
5.证实了NCF6良好的电化学与组成稳定性:在10 mA cm⁻²下24小时计时电位测试中电位几乎恒定,稳定性测试后STEM-EDS元素映射显示Ni、Co、Fe均匀分布,无明显元素偏析。
04
图文解析:
图1:集成的AL/DFT工作流
该图展示了三元合金OER催化剂发现的全流程框架。工作流包含三个关键阶段:(1) 生成NiCoFe三元合金数据空间,并随机选取初始训练数据集;(2) 主动学习框架利用GPR进行吸附能预测,包括DFT计算、表面特征化、模型训练和迭代候选采样;(3) 分析预测结果,推导最优催化剂组成并进行OER性能的实验验证。这一流程通过主动学习迭代地精化催化剂预测,直至收敛条件满足。
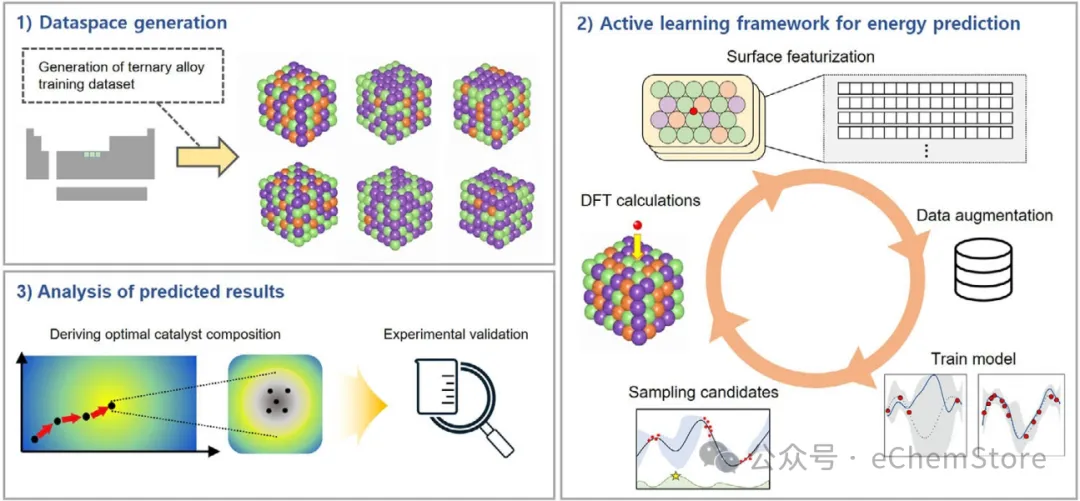
图2:主动学习框架与OER描述符预测的模型性能
该图包含四个子图。(a) 展示了O吸附NiCoFe三元合金表面的特征化方案:吸附质周围原子按距离划分为五个相邻基团,每组以Ni、Co、Fe原子数表征,连同氧吸附能构成15维特征向量。(b) 展示了主动学习迭代中的平均绝对误差(MAE)变化,追踪四个指标:EO和EOH吸附能的MAE、OER描述符(EO-EOH)的直接预测误差以及由各吸附能不确定性估计的传播误差。学习曲线呈现典型的两阶段行为:第1–5轮初始快速改进阶段(EO的MAE从4.51降至1.51 eV,EOH的MAE从2.80降至0.70 eV),随后第6–15轮渐进精化阶段(最终分别降至0.66和0.52 eV),描述符直接预测误差从5.05降至0.76 eV,实现了超过85%的初始误差削减。(c, d) 为测试集上O和OH吸附能预测与DFT计算值的奇偶图,最终GPR模型的MAE分别为0.438和0.519 eV,RMSE分别为0.578和0.694 eV,R²高达0.991和0.987,表明仅190个累积训练样本即可准确捕捉多金属表面的复杂吸附机理。
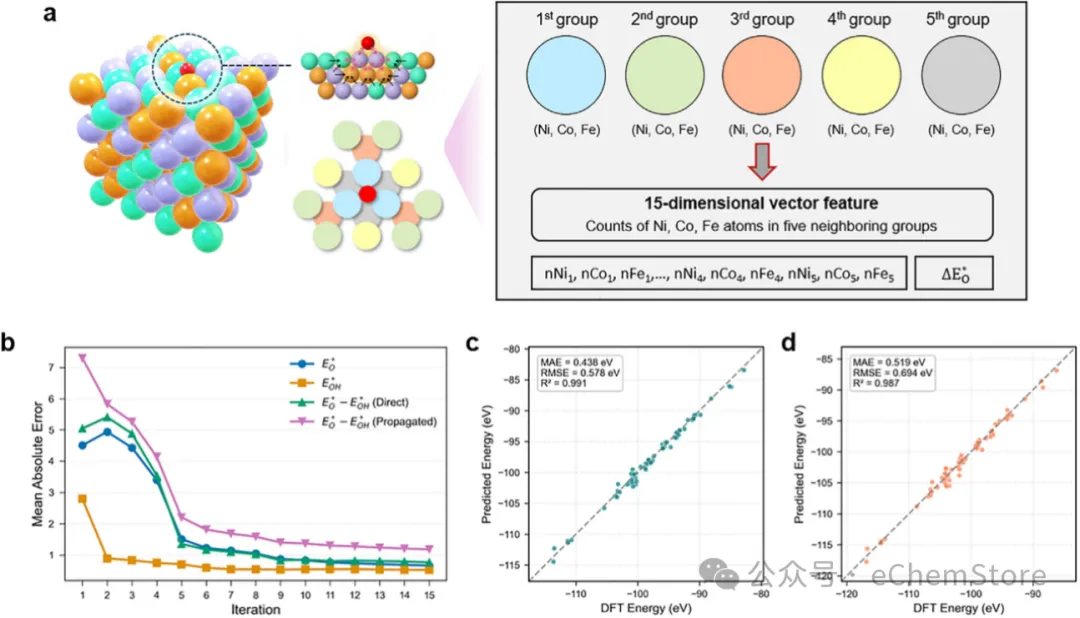
图3:主动学习预测OER活性与实验Tafel斜率图对比
该图包含两个子图。(a) NiCoFe三元体系的活性图,紫色区域表示AL模型预测的最优催化剂组成区域,最高活性0.00966出现在Ni₅₅Co₁₀Fe₃₅,活性随Ni比例降低而逐渐下降,体现了三元体系中的"鸡尾酒效应"(多元素协同作用产生的非线性增强)。(b) 实验测得的NiCoFe三元体系Tafel斜率图,与AL预测趋势进行比较以验证组成依赖的OER动力学。虽然预测高活性区域与实验低Tafel斜率区域未完全重叠,但NCF6(Ni₅₅Co₁₀Fe₃₅)在实验评估的所有组成中展现出最低Tafel斜率43.07 mV dec⁻¹,支持了AL-DFT框架用于缩小NiCoFe组成空间的有效性。
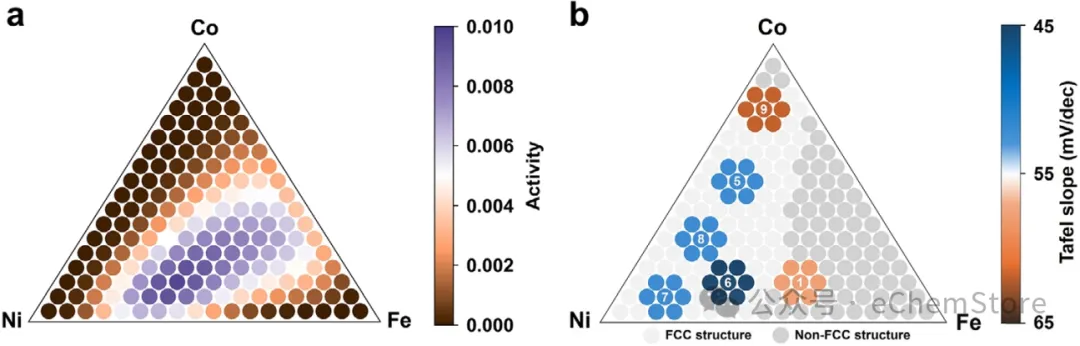
图4:NCF6合金形成的表面分析
该图包含两个子图。(a) HAADF-STEM图像及C、O、Ni、Co、Fe相应元素映射图,STEM-EDS映射证实Ni、Co、Fe在合金纳米颗粒内均匀分布,证明合金以三元合金形式存在,氧分散于无定形碳中。(b) NCF6合成前后原子比的比较,EDS定量分析表明合成后组成与设计组成一致,验证了合成工艺的可靠性。
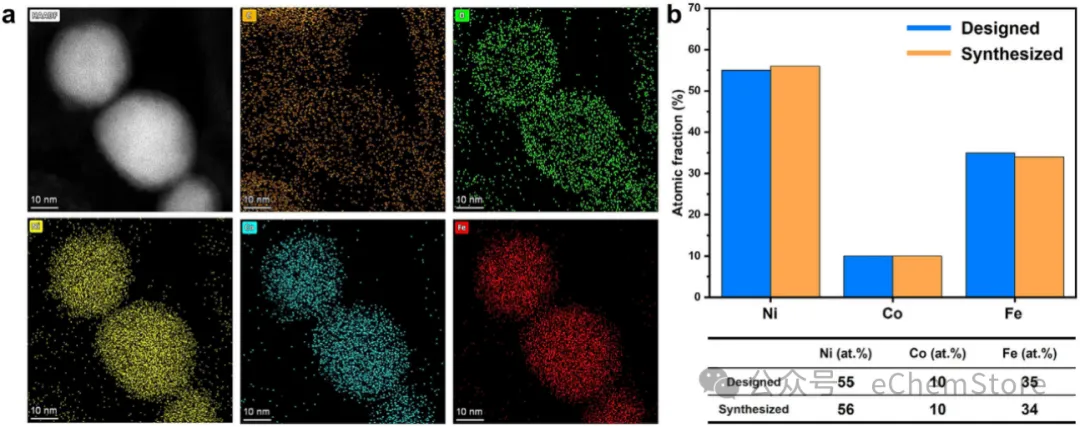
图5:电化学性能评估
该图包含五个子图。(a) OER极化曲线(扫描速率5 mV s⁻¹),在1.0 M KOH中、旋转圆盘电极2000 rpm条件下,NCF6(绿色)、商业IrO₂(灰色)、NiFe(蓝色)、CoFe(粉色)在10 mA cm⁻²处的过电位分别为327、523、380和404 mV,NCF6具有更低的过电位。(b) 对应的Tafel图,NCF6展现出最低的Tafel斜率43.07 mV dec⁻¹,表明最优的催化动力学。(c) Nyquist图(Z' vs -Z''),NCF6的电荷转移电阻(Rct)最低(27.84 Ω),远低于IrO₂(236.36 Ω)、NiFe(71.46 Ω)和CoFe(98.36 Ω),表明催化剂界面高效的电子转移。(d) NCF6在10 mA cm⁻²电流下的计时电位曲线,在约24小时内电位几乎恒定,展现了优异的稳定性。(e) CP测试后NCF6的C、O、Ni、Co、Fe元素映射图像,各元素分布均匀,无明显偏析,证明了电化学和组成稳定性。
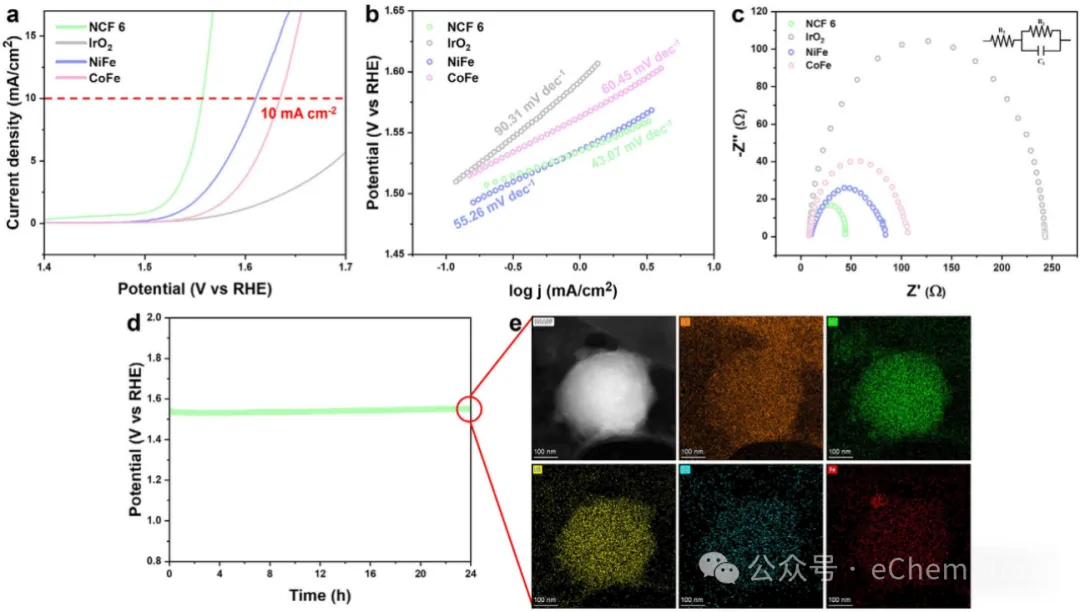
图6:催化活性评估与operando拉曼光谱揭示OER机理
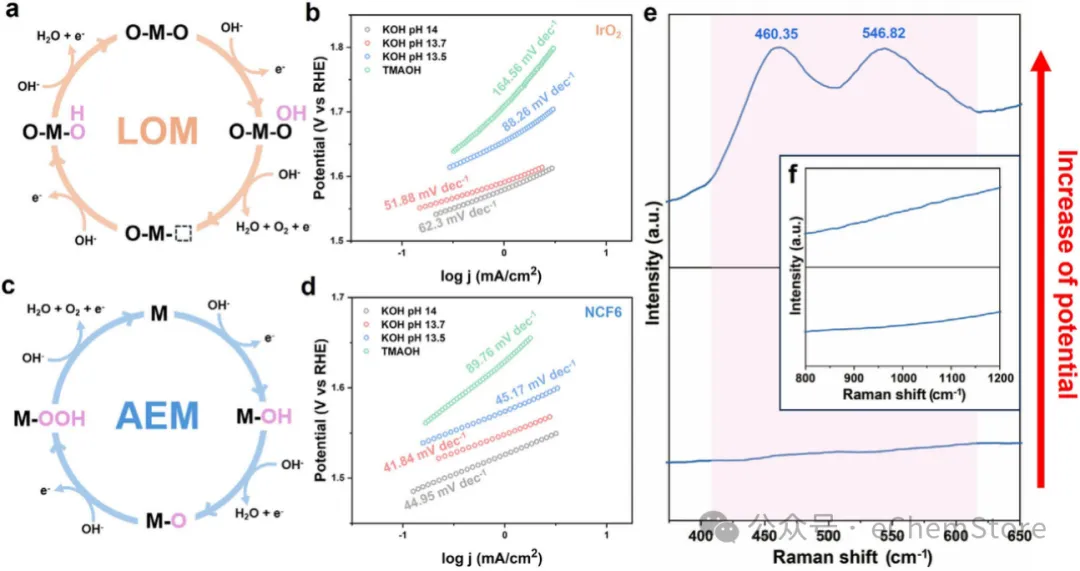
该图包含六个子图。(a) 碱性溶液中OER晶格氧机制(LOM)的电子通路示意图。(b) IrO₂在不同电解质中的Tafel图:KOH pH 14(灰色)、KOH pH 13.7(粉色)、KOH pH 13.5(蓝色)和TMAOH pH 14(绿色),Tafel斜率分别为62.3、51.88、88.26和164.56 mV dec⁻¹。IrO₂在pH降低时活性显著下降,且在TMAOH中活性降低更明显(归因于TMA+与含氧物种的强静电相互作用),表明IrO₂主要遵循LOM机制。(c) 碱性溶液中OER吸附质演化机制(AEM)的电子通路示意图。(d) NCF6在相同电解质中的Tafel图,随pH变化的活性变化较IrO₂小得多,且TMAOH中活性降低幅度有限,表明NCF6遵循AEM路径。(e, f) NCF6在施加电位(vs Ag/AgCl)下、每个电位保持10分钟后收集的operando拉曼光谱。在OER相关阳极电位下,460–470和540–555 cm⁻¹区域逐渐出现并增强的拉曼特征分别对应Ni基(羟基)氧化物的弯曲和伸缩振动,而800–1200 cm⁻¹区域未检测到晶格氧氧化还原相关特征,提供了吸附质介导OER机制而非晶格氧参与的直接光谱证据。
05
全文总结:
本文提出了一种表面构型信息引导的主动学习-DFT混合筛选框架,成功在NiCoFe三元合金体系中识别出最优OER电催化剂组成Ni₅₅Co₁₀Fe₃₅。该方法仅通过约300个DFT计算即可高效筛选庞大组成空间,克服了传统试错法的资源消耗瓶颈,为多元合金催化剂的理性设计提供了新范式。实验验证了该最优组成的卓越OER性能(过电位327 mV、Tafel斜率43.07 mV dec⁻¹)和长期稳定性(24小时内保持98.68%性能),并证实其遵循吸附质演化机制。展望未来,由于该框架的特征化复杂度随元素数呈线性增长(5n),且采集函数与元素数无关,此策略有望扩展到四元及更高元合金体系。同时,将元素计数特征替换为电负性、原子半径和d带中心等逐壳平均描述符,可使单一训练模型应用于训练集外的新元素体系,无需为每种新合金族重新训练。这些拓展方向将进一步提升该框架在多组元催化剂发现中的普适性和实用价值。
产品推荐:Hydrergy® 气体扩散层碳纸
🔬【 电还原CO₂数据差?这款碳纸让你“逆袭”顶刊!】🔬
还在为电还原CO₂的过电位高、电流上不去、选择性不稳头疼?别慌!专为电催化量身定制的 Hydrergy™ GDL-1 气体扩散层碳纸 来了——用数据说话,让你的实验“开挂”!
✅ 核心优势:数据碾压主流碳纸
- 电流密度:
相同催化剂载量下,从89.2mA/cm²直接飙升至134.8mA/cm²,提升1.5倍,轻松冲顶刊数据! - 过电位:
500mA/cm²时,过电位从-2.55V降至-2.06V,降低近500mV,性能甩同行一条街! - CO法拉第效率:
稳定在99%以上,几乎无副反应,完美匹配高选择性需求!
✅ 技术硬核:三大黑科技加持
- 高效传质:
优化微孔层结构,CO₂快速到达催化位点,告别“反应死角”; - 低阻导电:
碳纤维网络+高平整度设计,接触电阻降至最低,电流“一路畅通”; - 稳定三相界面:
精准控制气液固平衡,长时间测试性能不衰减,数据重复性拉满!
✅ 科研人的“顶刊神器
从实验室到工业化测试,Hydrergy™ GDL-1已成为众多高校/研究所的“秘密武器”——无论是发Nature子刊需要的高电流密度数据,还是毕业答辩必备的稳定性能曲线,它都能帮你轻松搞定!
想要了解更多的产品详情?您还可以戳这里:
生命周期和技术经济性分析 戳这里 颠覆传统:TEA&LCA推动五大领域走向碳中和的新路径!含近期最新成果汇总!
工业型电解水制氢测试服务 戳这里 电解水制氢指标不够好?可能是设备没用对
碳纸基材 戳这里 碳纸基材:能源革命的推动者!
声明
本公众号原创内容欢迎转发分享,如需转载,请后台私信。我们对文中观点保持中立,仅供参考交流,不构成投资建议。如涉及版权及其他问题,请联系我们删除,谢谢!