ARTICLE · 1356286
阿尔茨海默病APP/PSEN1/PSEN2变异依据ACMG-AMP指南重分类:既往报告的致病变异中5.09%改归VUS,强调功能及家系证据整合的诊断价值
简明总结
本研究发表于2021年,按2015年ACMG-AMP指南重新评价Alzforum及文献中的452个APP、PSEN1和PSEN2变异,包括APP 66个、PSEN1 323个、PSEN2 63个。研究对象是变异条目,不能将其分类比例解读为患者阳性率、疾病患病率或外显率。
334个既往报告为致病的变异中,317个(94.91%)仍归为致病/可能致病,17个(5.09%)改归意义未明变异(VUS):APP 1个、PSEN1 8个、PSEN2 8个。全部452个变异中,PSEN1、APP及PSEN2的致病/可能致病比例分别为89.16%、46.97%及20.63%。重新归为VUS表示现有证据不足或冲突,不能等同于良性。
研究强调整合人群频率、计算预测、功能及家系分离证据,特别关注功能数据及家系测序不足。以下完整保留2021年原文采用的证据规则及历史分类,不将其作为当前临床变异报告的直接替代。原文若干计数、百分比及表文分类不一致,译文保留原始数据。
摘要
既往研究对APP、PSEN1及PSEN2变异的分类策略差异显著。本研究旨在依据美国医学遗传学与基因组学学会及分子病理学协会(ACMG-AMP)指南,系统重新评价这些变异。通过检索Alzforum及PubMed数据库,以“PSEN1”“PSEN2”及“APP”为关键词收集变异,并按ACMG-AMP指南重新评价。比较APP、PSEN1及PSEN2致病/可能致病变异数量。共重新评价66个APP、323个PSEN1及63个PSEN2变异。既往报告为致病的变异中,94.91%重新分类为致病/可能致病,5.09%为VUS。PSEN1所含致病/可能致病变异最多,其次为APP及PSEN2。比较三基因致病/可能致病变异数量,差异有统计学意义(P<2.2×10⁻¹⁶)。多数既往致病变异仍分类为致病/可能致病,其余重新评价为VUS,强调应按ACMG-AMP指南谨慎解释APP、PSEN1及PSEN2变异。
引言
阿尔茨海默病(AD)是最常见的神经退行性疾病,以隐匿起病的认知损害为特征。据估计,全球有5000万人患痴呆,AD占其中50%~60%。随着老龄化社会到来,AD人数迅速增加。迄今已确定3个AD致病基因,分别为淀粉样前体蛋白(APP)、早老素1(PSEN1)及早老素2(PSEN2)。APP编码淀粉样β蛋白前体,经蛋白水解产生淀粉样斑块的关键成分淀粉样β蛋白(Aβ)。PSEN1及PSEN2分别编码早老素1及早老素2,两者均为γ-分泌酶亚基,与Aβ增加或Aβ42/Aβ40比值升高有关,促使淀粉样斑块形成并导致AD发生。
AD诊断标准正迅速发展。目前采用Aβ沉积、病理性tau及神经退行性变[AT(N)]分类系统,依据生物标志物证据定义AD。但获取标志物的方法昂贵或具有侵入性,识别致病突变对AD诊断仍至关重要。由美国国立老龄研究所(NIA)资助的显性遗传阿尔茨海默病网络(DIAN),已收集超过450名携带PSEN1、PSEN2及APP共90种不同突变的个体。DIAN对理解疾病自然史极有帮助,因此对AD研究影响重大。DIAN研究采用生物标志物结合机器学习,突变携带者与正常对照的分类率约80%。DIAN不仅对发现疾病轨迹重要,也对药物试验重要。只有正确诊断AD,所有这些研究结果才能得到可靠确立。
目前,AD最常见的病因为PSEN1变异,APP变异居第二,PSEN2变异导致AD相对少见。虽然这3个致病基因已被广泛研究,变异解释仍复杂。既往研究分类策略差异显著,且不同突变患者起病年龄及临床表现不同。因此,及时遗传检测和正确分类,是AD诊断及治疗的基础。
2015年,ACMG-AMP发布指南,根据人群、计算、功能及分离等典型证据对变异分类。本研究为系统、科学地分类,依据ACMG-AMP指南重新评价APP、PSEN1及PSEN2变异。VUS定义为良性与致病证据矛盾,或缺乏足够证据归为致病或良性。本研究重新评估这些变异,并比较3个基因的突变谱,可能对AD分子诊断及治疗具有重要意义。
| 系统检索
根据ACMG-AMP指南,如果某变异不存在于大型一般人群或对照队列,可考虑使用致病中等证据2(PM2)。本研究使用外显子测序项目ESP6500、1000 Genomes Project及ExAC Browser检索频率。由于APP、PSEN1及PSEN2相关AD呈常染色体显性遗传,变异若在上述数据库中缺失,可应用PM2。由于APP、PSEN1及PSEN2并非完全外显,而良性解释证据BS2仅在该病于健康对照早龄阶段具有100%外显率时适用,因此本研究分类不使用BS2(表1)。
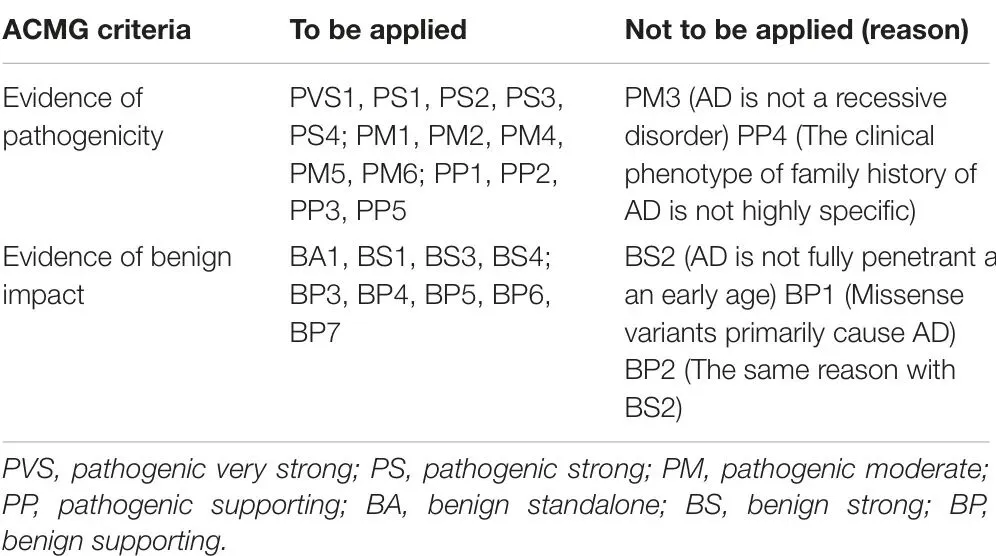
表1 ACMG证据标准在AD中的适用性。PVS:致病极强证据;PS:致病强证据;PM:致病中等证据;PP:致病支持证据;BA:良性独立证据;BS:良性强证据;BP:良性支持证据。 |
| 变异概述
共收集452个变异,重新分析APP 66个、PSEN1 323个及PSEN2 63个(图1及补充表1)。PSEN1是AD患者中最常见的基因,占323/452(71.24%)。按ACMG-AMP指南,PSEN1变异中89.16%(288/323)重分类为致病/可能致病;其次APP为46.97%(31/66);PSEN2最少,仅20.63%(13/63)符合致病/可能致病标准(表2)。比较三者数量,差异显著(P<2.20×10⁻¹⁶)。
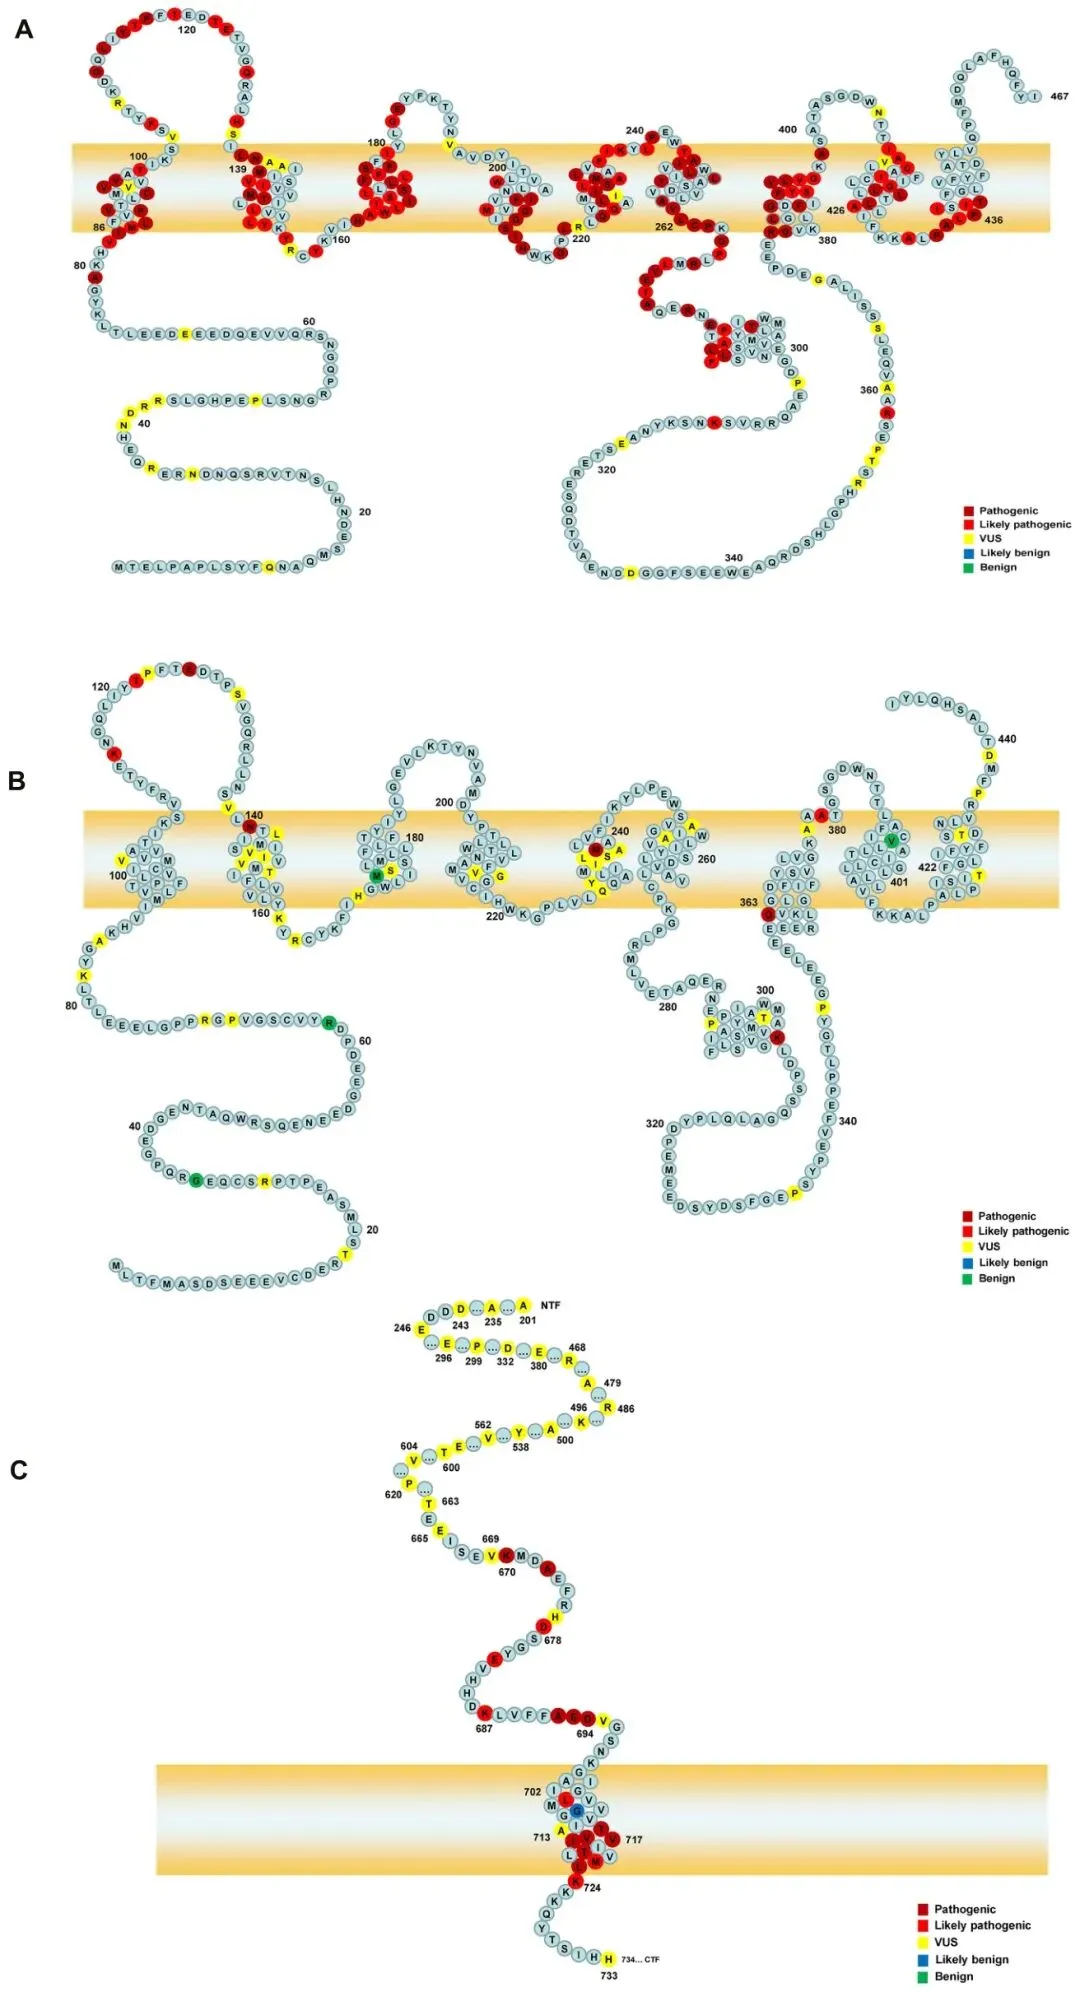
图1 PSEN1、PSEN2及APP蛋白示意图。(A、B)分别表示PSEN1及PSEN2全长氨基酸序列;(C)表示APP的部分氨基酸序列。各彩色圆圈表示致病性分类:深红色为致病变异,红色为可能致病变异,黄色为VUS,蓝色为可能良性,绿色为良性变异。 |
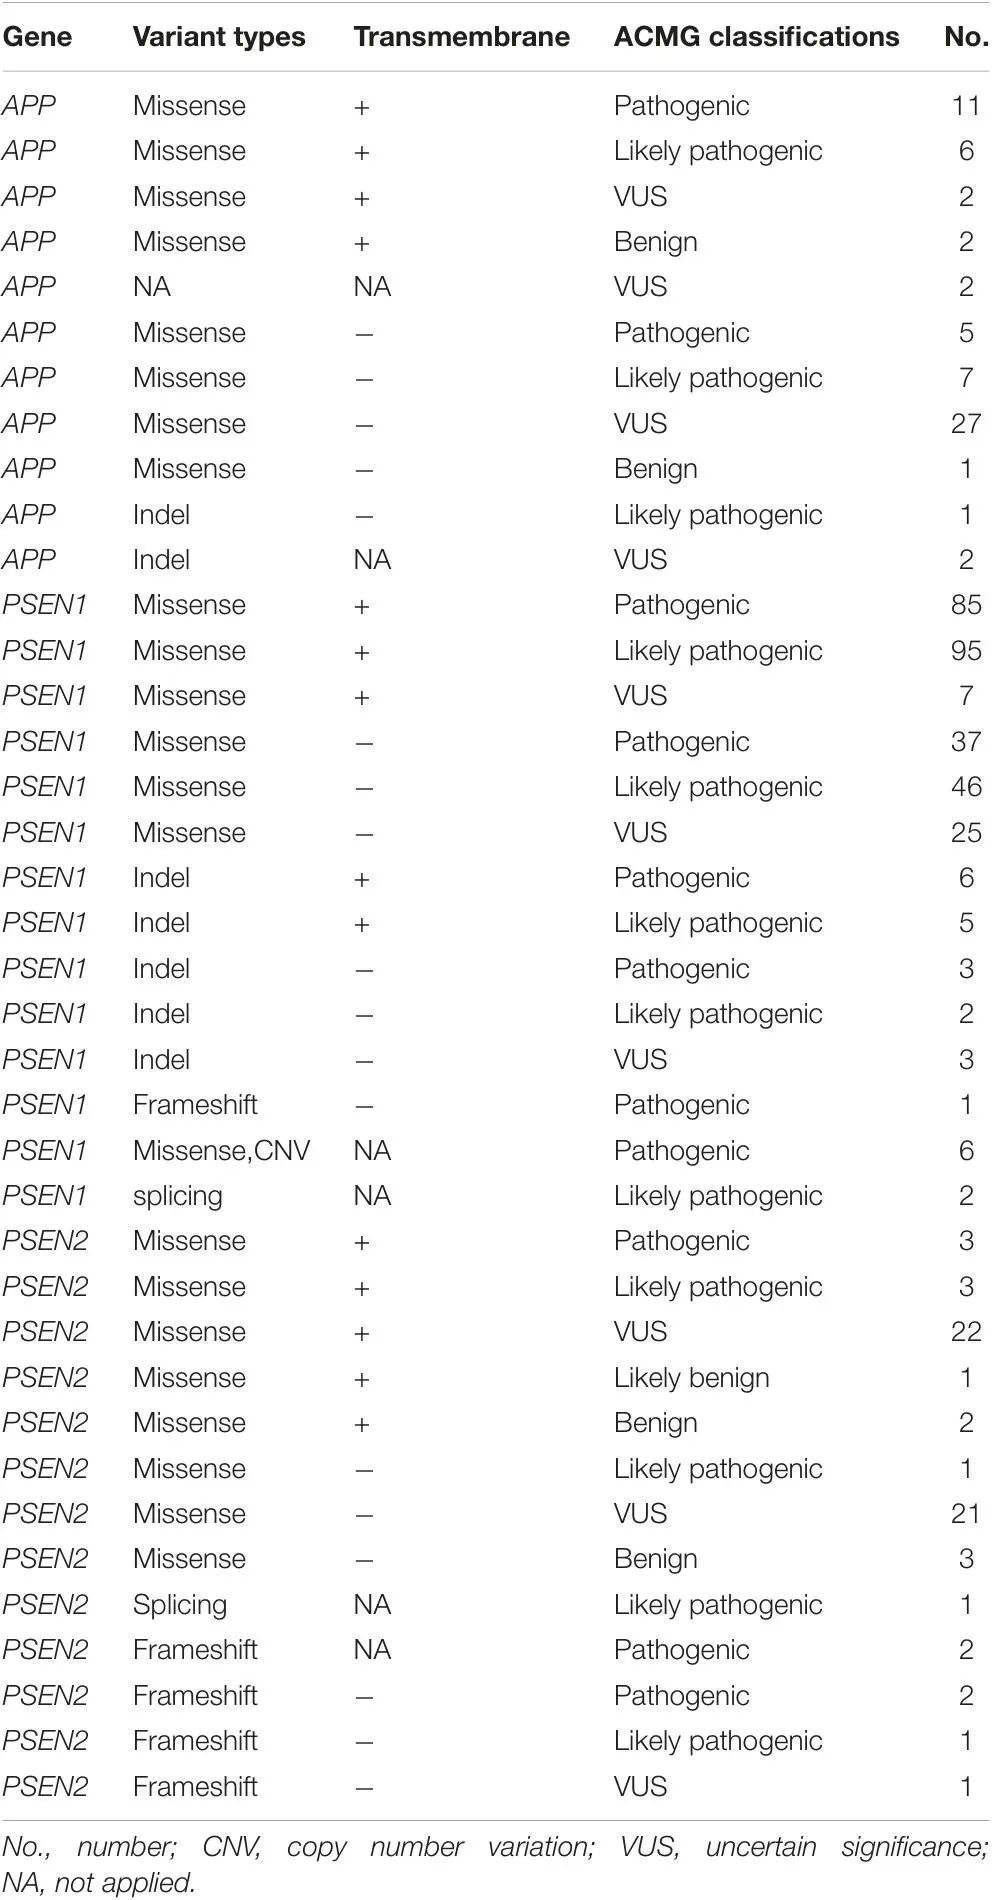
表2 AD中3个致病基因变异的ACMG分类。No.:数量;CNV:拷贝数变异;VUS:意义未明变异;NA:不适用。 |
既往报告为致病的317个变异(94.91%)重新评价为致病/可能致病,17个(5.09%)为VUS。PSEN1致病/可能致病变异多于APP(P=1.78×10⁻¹⁵)及PSEN2(P<2.20×10⁻¹⁶)(图2),APP亦多于PSEN2(P=3.00×10⁻³)。
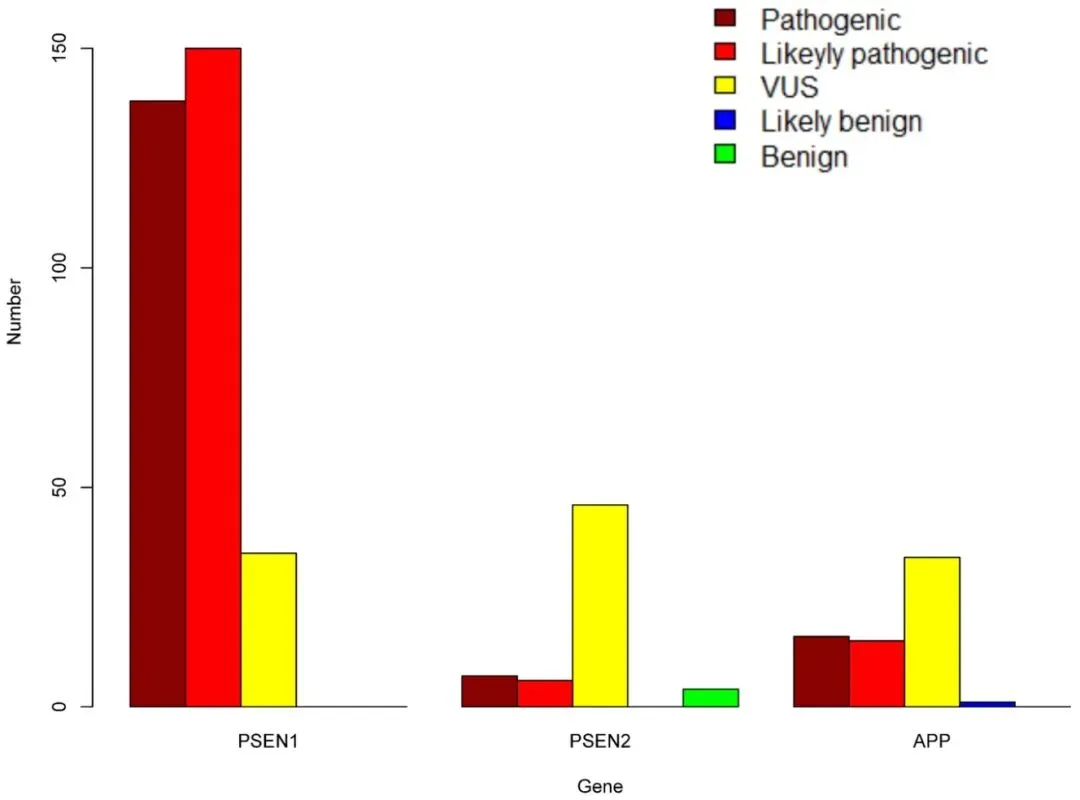
图2 PSEN1、PSEN2及APP中致病、可能致病、VUS、可能良性及良性变异的数量。 |
此外,PSEN1致病/可能致病变异包括262个错义、15个插入/缺失、6个拷贝数变异(CNV)、2个剪接及1个移码变异。PSEN2包括7个错义、5个移码及1个剪接变异;APP包括29个错义及1个插入/缺失变异。致病/可能致病变异中,PSEN1错义变异较PSEN2常见(P=6.47×10⁻⁴);PSEN1与APP错义数量无差异(P=0.49)。PSEN2移码变异较PSEN1多(P=3.92×10⁻⁷),剪接变异数量两者无差异(P=0.13);PSEN1与APP插入/缺失变异相似(P=1.00)。
共收集323个PSEN1变异,按ACMG-AMP指南,138个(42.72%)重分类为致病、150个(46.44%)为可能致病、35个(10.84%)为VUS。既往致病变异中97.21%(279/287)重新解释为致病/可能致病。变异位于外显子7(22.29%,72个)、5(18.89%,61个)、8(13.00%,42个)、4(10.84%,35个)、6(10.53%,34个)、11(9.29%,30个)、12(7.12%,23个)、10(3.10%,10个)、9(1.55%,5个),以及内含子8和外显子9(1.86%,6个)、内含子8/11(0.62%,2个)、外显子3(0.31%,1个)、外显子9~10及内含子8~10(0.31%,1个)、内含子4(0.31%,1个)。多数PSEN1变异(91.95%)位于外显子7、5、8、6、4、11及12。外显子1及2未检出变异。
变异分5类:错义295个(91.33%)、插入/缺失19个(5.88%)、剪接2个(1.86%)、CNV 6个(0.62%)、移码1个(0.31%)。198个(62.26%)位于跨膜结构域,112个(35.22%)位于非跨膜结构域,8个(2.52%)不适用。跨膜结构域191个重新归为致病/可能致病、8个VUS;非跨膜结构域89个致病/可能致病、28个VUS。跨膜与非跨膜结构域致病/可能致病数量差异显著(P=2.04×10⁻⁷)。
重新分析63个PSEN2变异:7个(11.11%)致病、6个(9.52%)可能致病、46个(73.02%)VUS、4个(6.35%)良性。既往致病变异仅50%(8/16)符合致病/可能致病标准。变异类型包括56个错义(88.89%)、6个移码(9.52%)及1个剪接(1.59%)。分布于外显子5(28.57%,18个)、7(23.81%,15个)、4(14.29%,9个)、3(4.76%,3个)、6(4.76%,3个)、10(4.76%,3个)、11(4.76%,3个)、12(6.35%,4个)、8(1.59%,1个)、9(1.59%,1个),以及内含子11/12(3.17%,2个)和内含子9/12(1.59%,1个)。外显子1、2及3未检出变异。
31个位于跨膜结构域,29个位于非跨膜结构域,3个无法确定。跨膜结构域6个(20.00%)重新分类为致病/可能致病,非跨膜结构域4个(14.29%)为致病/可能致病。两结构域致病/可能致病数量无显著差异(P=0.73)。
本研究首次依据ACMG-AMP指南,系统重新评价全部APP、PSEN1及PSEN2变异。94.91%的既往致病变异重新评价为致病/可能致病,其余为VUS。致病/可能致病变异最多见于PSEN1,其次APP及PSEN2,研究可能对AD分子诊断具有重要意义。
测序技术迅速发展,越来越多研究在全球范围调查APP、PSEN1及PSEN2遗传谱,显示其在AD发病中的重要作用。但变异分类仍是挑战,临床资料异质性及解释方法差异是主要困难。3个基因罕见变异比例高,适当分类对AD正确诊断及治疗至关重要。既往解释差异大,可能对临床实践及科学研究造成负面影响,因此重新评价尤为相关。ACMG-AMP修订了标准和指南,使用变异类型及人群频率等详细证据解释变异。该指南可行、规范,已广泛用于分类,近期部分AD遗传筛查研究亦采用。然而,此前尚无研究评价这3个基因全部已报道变异,因此本研究按ACMG-AMP指南重新分类。
本研究显示,多数既往致病变异(317/334)仍为致病/可能致病,17个改归VUS,包括APP 1个、PSEN1 8个及PSEN2 8个。重分类原因有数项。第一,某些变异虽有大量支持致病证据,但部分计算工具对有害影响预测不一致,因此归为VUS。第二,存在良性影响证据,反对致病性;少数变异不损害Aβ生成。第三,部分变异缺乏充分致病证据。例如PSEN2 T122R满足PM2、PM5及PP3,但因无其他致病证据,仍归为VUS。全部APP、PSEN1及PSEN2变异中,25.44%(115/452)为VUS。为更准确评估,应加强合作、遗传数据共享及可靠功能研究,这些对VUS发现及分类可能非常重要。
PSEN1致病/可能致病变异最多,其次APP及PSEN2,与既往研究一致。404个中国AD家系中,最常变异基因为PSEN1,其次APP及PSEN2。同样,DIAN全球收集常染色体显性AD,并依据现有资料重新分析致病性,显示2个PSEN1、1个APP及1个PSEN2为可能致病变异。常染色体显性家族性AD患者中检出38种不同PSEN1及6种APP突变。DIAN招募76名PSEN1、6名PSEN2及6名APP有症状突变携带者,用于描述神经影像标志物变化。目前DIAN纳入265名突变携带者,包括202名PSEN1、22名PSEN2及43名APP携带者。另一法国AD全外显子研究检出3个PSEN1及1个PSEN2可能致病变异。总之,PSEN1是最常见致病基因,而APP或PSEN2的致病变异相对较少。
本重新分析发现,多数PSEN1变异位于外显子7、5、8、6、4、11及12,PSEN2多位于外显子5及7,APP多位于外显子14、16及17,与既往研究一致。亚洲人群2009—2018年发现的变异位于APP外显子4、7、11、14及17,PSEN1外显子4、5、6、7、8及12,以及PSEN2外显子5、6及7。法国人群PSEN1变异位于外显子4、5、6、7、8、9、10、11及12;AD患者中还发现PSEN2外显子6及9,以及外显子17的变异。一般而言,多数AD致病突变位于APP外显子16~17、PSEN1外显子3~12及PSEN2外显子3~12。结果提示这些外显子是变异热点,DNA测序时应优先考虑。此外,致病/可能致病变异中,PSEN1错义变异较PSEN2常见,PSEN2移码变异较PSEN1多,提示解释致病性时考虑变异类型的重要性。
研究还显示,PSEN1及APP跨膜结构域的致病/可能致病变异数量显著高于非跨膜结构域,PSEN2则无差异。Wolfe等指出,PSEN1跨膜天冬氨酸对γ-分泌酶活性至关重要。APP跨膜结构域含γ-分泌酶作用位点,并可与PSEN1结合,产生Aβ。PSEN1与PSEN2序列同源性60%,跨膜区高度保守,均为γ-分泌酶亚基。但PSEN1缺少PSEN2中的分选基序,广泛表达于细胞表面及内体。亚细胞定位差异可能解释PSEN2跨膜结构域变异为何较不容易致病。
本研究将可靠研究中Aβ量增加或Aβ42/Aβ40比值升高视为强致病证据PS3。值得注意的是,明显Aβ42沉积不仅引起皮质老年斑,也可导致AD患者淀粉样血管病。虽然功能研究日益增多,缺乏功能资料仍是重新分析3个基因变异的主要挑战。同时,缺乏家系测序也是重要混杂因素,因为不能确定变异是否新发或共分离。需注意,仅少数AD患者由APP、PSEN1及PSEN2引起。AD是复杂疾病,风险基因可能与环境因素相互作用,因此应谨慎分类,一些既往致病变异可能只是风险变异,而非AD发病的直接致病原因。
综上,本研究按ACMG-AMP指南系统重新分析APP、PSEN1及PSEN2变异。多数既往致病变异重新归为致病/可能致病,少部分重新解释为VUS。PSEN1致病/可能致病变异最多,其次APP及PSEN2。结果强调谨慎分类这些变异的重要性。
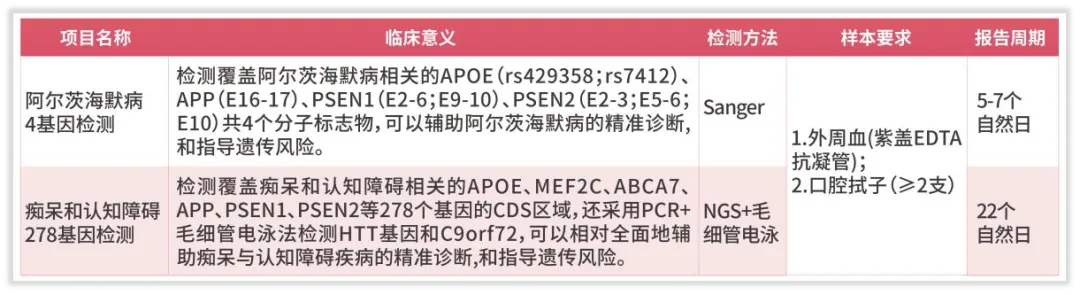
我司切合实际,推出两款痴呆与认知障碍相关的检测:【阿尔茨海默病4基因检测】和【痴呆和认知障碍278基因检测】,均覆盖APP/PSEN1/PSEN2基因,方便临床依需选择!注意:我司 “遗传病全外显子组基因检测”和“遗传病医学全外显子组基因检测”,包括APOE基因突变检测,但无法用于APOE基因的具体分型。
基因
文献来源Xiao X, Liu H, Liu X, Zhang W, Zhang S, Jiao B. APP, PSEN1, and PSEN2 Variants in Alzheimer’s Disease: Systematic Re-evaluation According to ACMG Guidelines. Frontiers in Aging Neuroscience. 2021;13:695808. DOI: 10.3389/fnagi.2021.695808.
本文仅供医学专业人士参考,不代表本平台观点。
往期推荐:
恶性腹水/胸水/心包积液也可用于PD-L1检测!70例组织与细胞块配对样本一致率91.4%,不一致或与异质性/取样技术相关,整合两者提高准确性
晚期胆囊癌NGS检出MET高水平扩增(拷贝数15.6),三线谷美替尼联合恩沃利单抗获部分缓解,维持约6个月,治疗中断后疾病再次进展
幼年型粒单核细胞白血病:NRAS/KRAS单亚型中位OS11/20个月、差异不显著,PTPN11共突变20.6%,两例NRAS/KRAS共突变均伴PTPN11共突变
晚期胆囊癌细针穿刺细胞块可用于PD-L1检测,表达水平与病理亚型相关:总体阳性20%,TPS≥50%占5.7%,其中鳞癌66.7%,普通腺癌16.4%