ARTICLE · 1379695
SAXS与总散射PDF:怎样读懂颗粒尺度和原子近邻?
九博科研测试中心 · 科研方法笔记
SAXS与总散射PDF:怎样读懂颗粒尺度和原子近邻?
颗粒变大了,内部原子排列也一定变了吗?XRD峰变宽,能否据此确定局域结构?这些问题涉及不同尺度,需要分别找到对应的证据。小角X射线散射(small-angle X-ray scattering,SAXS)从电子密度不均匀性出发,约束颗粒、孔隙或组装体的尺度与形态;总散射与对分布函数(pair distribution function,PDF)分析则利用原子间距离相关性,检验局域与中程结构。两者可以围绕同一材料组合,但各自的信号、模型和实验条件必须讲清。[1][2][8][9]
01|先选问题,再选散射窗口
散射实验记录的是强度随角度或散射矢量的变化。散射矢量模通常写作 q=4πsinθ/λ,其中λ为波长、2θ为散射角;单位常见nm−1或Å−1,比较数据前先统一单位。本报告在SAXS部分用q,在原子总散射部分用Q,二者的几何定义相同。2π/q可以帮助理解某些特征间距,却不是任何样品都能直接套用的“颗粒直径公式”。[1][2][8]
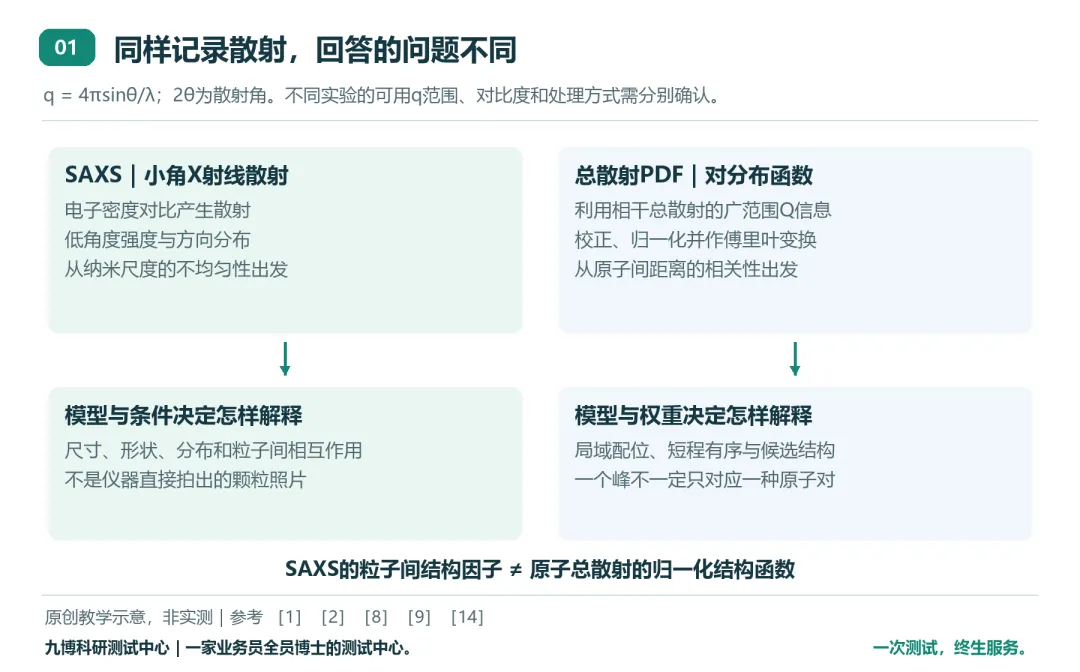
不要混用两个“分布函数”。SAXS常说的p(r)描述散射对比度在颗粒内部的距离分布,常用于间接变换和形状分析;原子总散射的G(r)则是另一种定义与归一化的对分布函数。SAXS模型里的粒子间结构因子S(q),也不能直接等同于原子总散射的S(Q)。[1][4][8][9]
02|主体一:SAXS怎样从强度走向尺寸和形态
先读直接信号,再讨论模型参数
X射线与样品中的电子密度对比相互作用。实验通常先得到二维散射图,经过探测器与几何校正、掩膜、透射和背景处理,再按合适的方位积分得到I(q)。有取向的纤维、拉伸样品或界面结构不能不加说明地全方位平均,否则可能丢掉方向信息。I(q)可以是相对强度;若经过绝对标定,应明确单位、厚度及归一化过程。强度变大本身不能区分粒子变大、浓度升高、对比度改变或相互作用变化。[1][2][3][6]
对较理想的单分散粒子体系,常用的解释框架是“强度尺度×形状因子P(q)×粒子间结构因子S(q)+背景”。这是一种带条件的模型组织方式:多分散性、形状与取向耦合、核壳对比或浓体系可能需要不同处理,不能把任意材料都简化成一个球半径。[1][5]
妥善扣除背景后,Guinier近似把低q区写成 I(q)≈I(0)exp(−q2R_g2/3),R_g为回转半径。它描述散射对比度相对于中心的分布,不是所有形状的实际半径。只有均匀球才有R_g2=3R2/5;细长体、空心体或核壳体系需要对应关系。均匀球常用qR_g<1.3作为经验检查范围,延展或非均匀粒子可能需要更低的上限;还应检查聚集、粒子间作用、背景及选段变化,而不是只寻找一段看似直线的数据。[1][2]
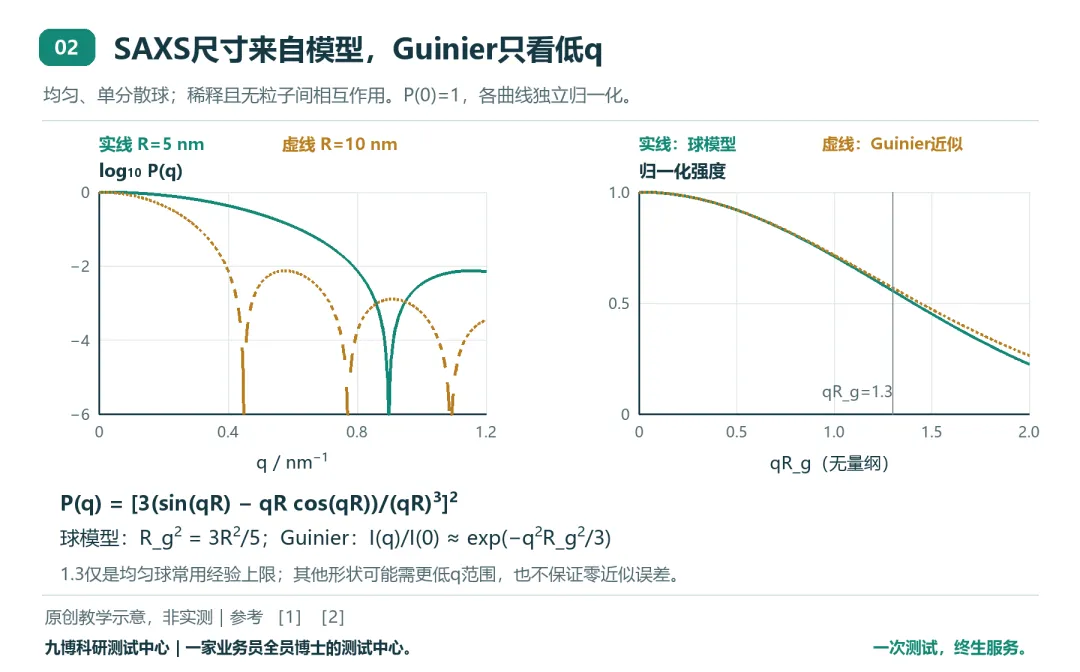
读图时,按三个层次检查
- 先看数据能否比较。
检查二维图是否各向同性,低q是否受束挡或寄生散射影响,高q是否已接近背景;再核对透射、浓度、介质和强度单位。不同处理条件下的曲线不能只按峰高比较。[2][3][7] - 再看模型是否覆盖数据。
形状因子振荡、低q抬升、相关峰或幂律区间各自可能包含结构线索,但都要结合适用q范围。接近q−4的Porod行为通常对应适当q范围内的平滑、清晰界面等前提,不能只凭斜率给出唯一形貌。[1] - 最后看结论是否唯一。
比较合理的球、柱、核壳或分布模型,检查残差和参数相关性;间接变换所得p(r)、最大尺寸D_max以及反演尺寸分布也受到范围、背景、正则化和先验假设影响。软件返回很窄的误差条,不等于已经计入所有模型与系统误差。[2][4][5]
一份有用的SAXS实验设计
先写清要比较“单体尺寸”“组装形态”“粒子间作用”还是“孔隙/界面变化”,再选覆盖目标特征的q窗口。对溶液或分散体,保留同批次、同配方介质空白和容器背景;记录浓度、厚度、温度、透射及处理历史。浓度梯度可帮助排查相互作用,但稀释也可能改变组装平衡,需要结合实际体系判断。[2][3]
将独立制样重复与同一样品连续曝光区分开。比较前后帧可排查束流诱导变化;对快速过程,记录触发、曝光和时间分辨率,避免把时间平均结果解释成瞬间结构。标定也要对准目标:q标尺与绝对强度校准作用不同,例如NIST SRM 3600用于SAXS绝对强度标定,不能代替全部几何或尺寸核验。[2][6][7]
送回的数据应至少包含可用的原始二维图、掩膜与校正记录、背景与透射、I(q)和误差、积分方式、拟合模型与参数限制、残差及替代模型比较。只收一张拟合曲线截图,会失去后续判断背景与模型的机会。[2][3][5]
研究案例:超分子组装,SAXS怎样与显微图互证
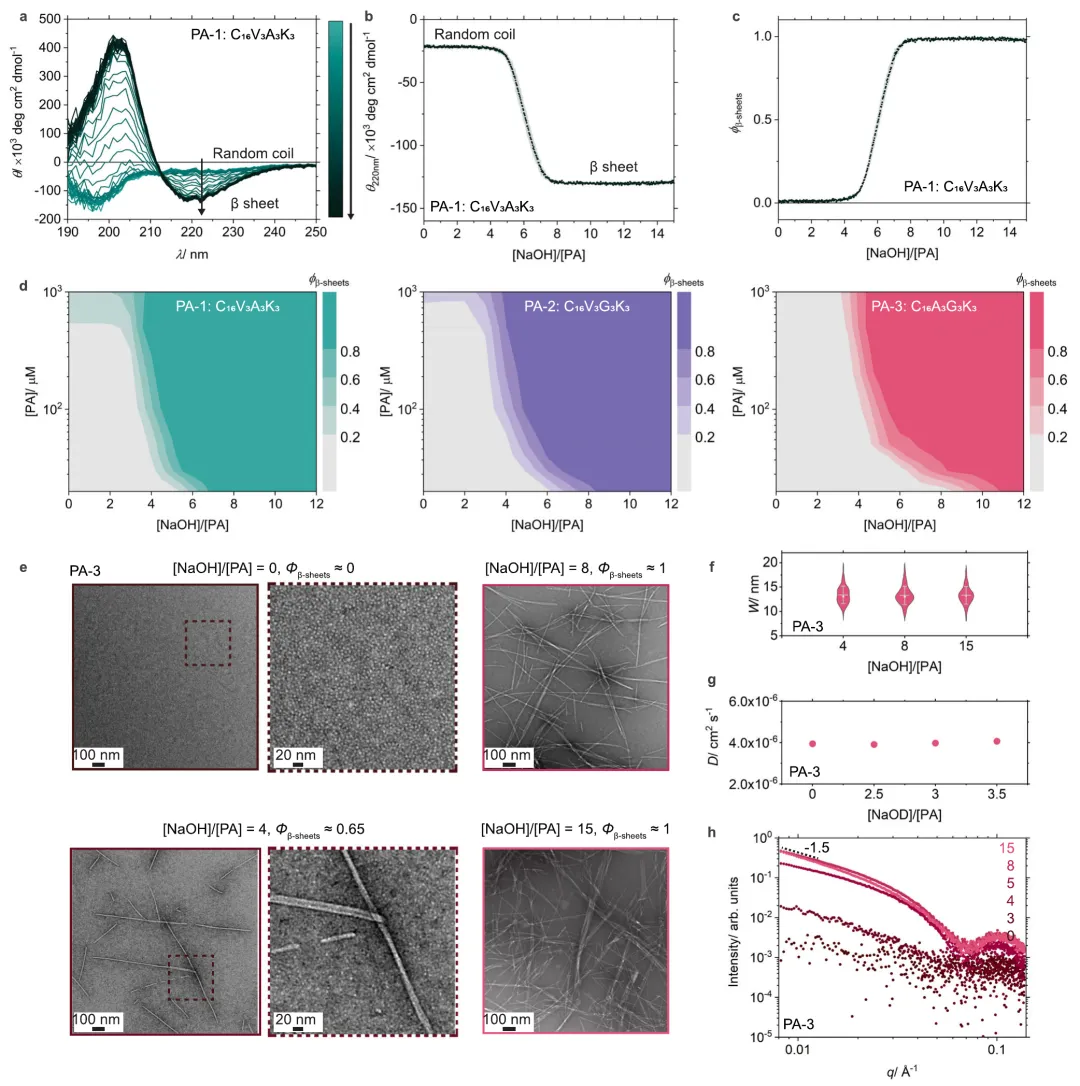
Du等在2025年比较三种肽两亲分子在水中的组装:加入碱后,样品只是局部二级结构改变,还是形成了不同的聚集体?研究改变NaOH/PA摩尔比,用圆二色谱(CD)及pH滴定观察转变,再以SAXS、TEM和扩散有序核磁(DOSY NMR)补充结构与运动信息。[31]
SAXS使用APS同步辐射站17 keV X射线测量溶液样品,二维数据经方位积分与水背景扣除得到I(q)。原文Fig.2中只有h是SAXS:不同配比的PA-3样品在低q强度与曲线形状上存在差异;e的负染TEM显示小聚集体、共存态和纳米带,f为带宽统计,g为扩散系数,a–d则来自CD及其处理。原文的连续原位滴定主要是CD/pH,原文Fig.2h不能改写成同一反应液的连续原位SAXS时间序列。[31]
这些信息共同支持作者对胶束与含β折叠纳米带组装平衡的讨论。SAXS补充了溶液整体散射证据,但不能单靠低q增强或图中的−1.5参考斜率,唯一确定形貌、β折叠或组分比例。TEM涉及染色与干燥,DOSY又采用D2O/NaOD体系;它们是互补证据,不能当作同一支样品的同步测量。[31]
可借鉴的是设置刺激前、转变区和转变后系列,保留浓度、pH、老化与曝光记录;为新实验准备配方匹配的空白,再用形貌和分子结构表征约束解释。论文2026年的正式更正指出,微量碳酸盐可能影响Hill系数精确值,相关措辞已调整。本案例按更正后版本处理,不据此宣称“高度协同”,也不以SAXS单独证明协同程度。[31][33]
03|主体二:总散射PDF怎样检验原子近邻
从总散射到实空间,处理步骤也是证据的一部分
常规晶体衍射主要借助布拉格信息描述周期性平均结构;总散射PDF分析同时利用相关的布拉格和漫散射信息,在实空间检验原子间距离相关性。它适用于晶体、纳米晶和非晶等多种体系,并非“没有衍射峰才需要PDF”。实验仍先测散射强度,PDF则是校正、归一化和变换后的结果。[8][9][14]
采用本报告所用的一类常见约定,归一化结构函数S(Q)无量纲,约化结构函数 F(Q)=Q[S(Q)−1];随后以正弦变换得到G(r)。实验中常写作:
G(r)=(2/π) ∫ F(Q) sin(Qr) dQ,积分范围为所采用的Q_min至Q_max。这是未加窗的写法;采用窗函数时,积分中还需乘所用窗函数。
若Q以Å−1表示、r以Å表示,则F(Q)为Å−1、上述G(r)为Å−2。不同软件或论文的“PDF”可能使用不同函数与归一化,读取坐标和定义后再比较;绘图中的任意单位或平移也需单独说明。公式对应本报告的约定,不意味着各类散射函数可以互换。[8][9][10]
G(r)的峰反映加权原子对相关性。多元素体系存在不同散射权重和峰重叠;X射线原子散射因子又随Q变化。因此,不能把每一个峰机械地分给一种键,不能直接拿峰高当某元素含量,也不能不说明归一化就积分得到配位数。结构模型、组成和互补信息共同决定归属是否可信。[8][9]
Q范围与拟合r范围,解决的是不同问题
Q_max决定保留多高频的散射信息;有限Q截断会造成展宽与振铃。图4用一个数学核展示这种影响。π/Q_max反映截断带来的空间尺度,不能直接承诺它就是所有峰的半高全宽、两种键长的可分辨差值或拟合参数精度。增加Q_max也必须以有用的高Q信噪比和可靠校正为前提。[8][9][13][14]
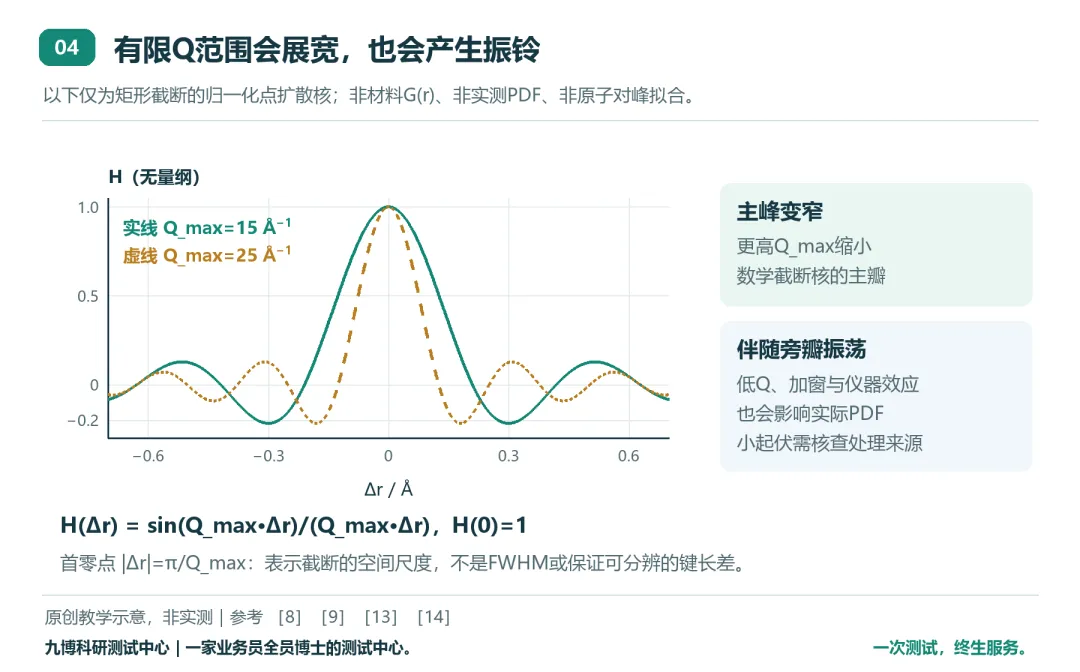
拟合的r范围则决定主要检验哪些距离相关性。近邻区域更敏感于局域环境,较大r区域提供更远距离的结构约束;可以在不同窗口比较同一候选模型,但不能只保留最好看的窗口。实际峰宽与振幅还可能受到仪器分辨、热运动、静态无序和有限颗粒尺寸影响,需要分开评估。对纳米颗粒,形状与尺寸包络以及基线也影响PDF,不能把随r衰减全部写成无序增加。[11][12]
一份有用的总散射PDF实验设计
先确认光源、几何和探测器是否能为该样品提供目标Q范围与足够的高Q信号;普通XRD扫描导出后,并不自动成为可可靠分析的总散射PDF数据。实验室高能X射线、同步辐射与中子方案各有条件和散射对比,不能把某一种配置的能力推广到所有平台。[8][14]
记录组成、密度或装样信息、容器、温度和气氛,测量适当的空容器/背景与校准标样,并说明吸收、非相干散射、归一化及异常点处理。成组样品要采用可比较的制备状态和处理参数,同时对关键结论做合理Q_max、背景和r窗口的敏感性检查。敏感性检查用于判断稳健性,不是反复调参直到得到预期结构。[8][9][10][11]
保留原始强度、背景、校正后的S(Q)、F(Q)、G(r)、Q_min/Q_max、加窗方式、r采样间隔及变换程序版本。结构精修还应返回起始模型、约束/固定参数、仪器参数、残差和可行参数范围;点数很多不代表信息独立,过密的r网格也不能凭空增加分辨能力。[10][11][13]
研究案例:GeTe非晶结构,怎样用实验PDF检验模型
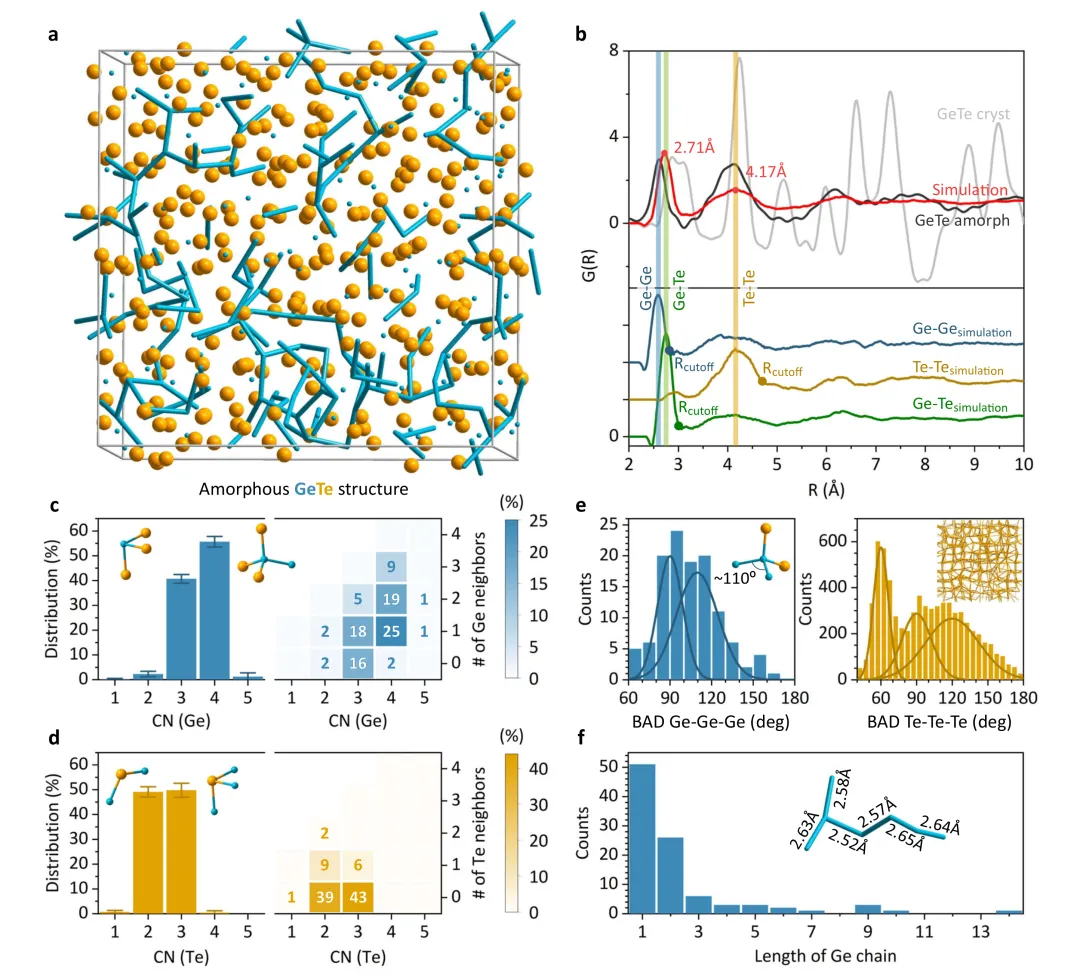
Wintersteller等在2024年研究相变材料GeTe,构建并以密度泛函理论(DFT)弛豫512原子的非晶模型,再与X射线总散射得到的实验PDF比较。这里的PDF样品是块体微粒,不能因为同一论文还研究了约5 nm纳米颗粒,就把这组PDF改称纳米颗粒数据。[32]
实验采用Ag Kα透射总散射、石英毛细管与空管背景,平均12次各2小时扫描,在Q=1–20 Å−1范围内变换得到G(R)。原文Fig.4b给出晶态、非晶态实验PDF与计算结构的比较;原文Fig.4a是原子模型,c–f是模型计算出的配位、键角和链长统计,均不能当作仪器直接读出的分布。[32]
非晶实验仍显示短程距离相关,模型PDF也与实验总体相近,支持其局部排列具有一定相容性。但作者保留了模型在约4.1 Å和6.4 Å处峰较弱等差异,指出模型比实测样品更无序。这个案例的价值是用真实数据检验模型的有效范围,而不是从一条PDF曲线唯一重建每一条Ge链。论文另有XAS/EXAFS及高温演化研究,它们不能混称为原位总散射PDF。[32]
可借鉴的设计是设置晶态参照、匹配容器背景,保存Q范围与处理过程,并同时报告模型解释得到和解释不到的特征。需要讨论连接拓扑或元素特异配位时,再加入相应互补证据;原文Fig.4c、d的误差条来自不同原子模型的统计,也不等于实验PDF的独立重复性。[32]
04|怎样把两种证据放进同一研究方案
组合的起点是同一科学问题和可比样品状态。例如研究纳米材料转变时,SAXS可约束外部尺度或组装变化,总散射PDF可检验内部局域结构;再用显微或成分信息约束候选解释。两组曲线同时变化,只能先说明这些变化伴随发生,不能直接证明其中一个导致另一个。以下为本报告整理的方案起点。[2][8][11]
原位装置是否适合两类散射,要分别确认窗口材料、寄生散射、吸收和时间分辨率。即使都叫“原位”,两个装置中的样品环境和扰动历史也未必相同;应记录可对齐的状态点,而非只按文件时间拼接结论。
05|把容易写满的结论收回到证据范围
06|送样时,把问题和状态一起交代
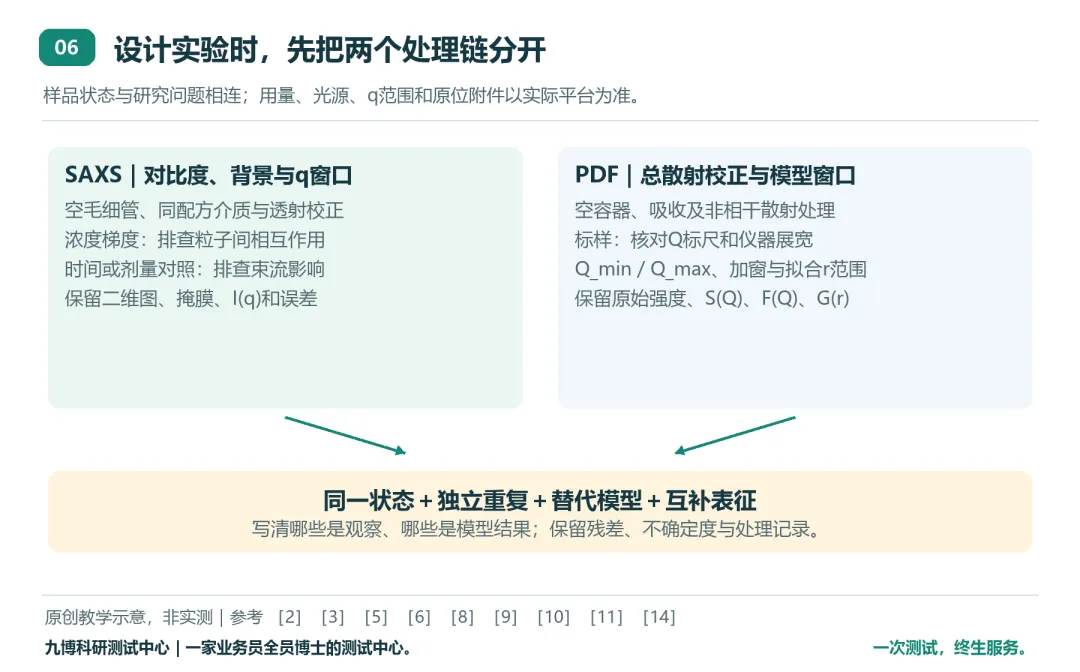
两类测试共同填写:研究问题、样品编号与分组、组成、形态、处理历史、温度与气氛、保存转移方式、空气/水/束流敏感性、允许破坏程度、空白/参考样及独立重复安排。用量、容器、尺寸和附件兼容性由实际平台确认。
SAXS另补充:溶剂与浓度、分散/组装状态、是否可能沉降或改变平衡、预期尺度、是否取向、浓度梯度与介质空白、需要相对或绝对强度、希望检验的模型。明确需要原始二维图和误差信息。
总散射PDF另补充:元素组成与可能相、装样和背景、目标近邻/中程结构问题、现有晶体结构或候选模型、目标Q范围的依据、拟合r窗口、是否需要变温/原位以及可比状态点。明确需要从原始强度到G(r)的完整处理记录。
一次测试最有价值的交付,是能回答原问题、也允许复核替代解释的数据链。方案应围绕样品和假设展开,不把某一种模型的成功拟合当作终点。
九博科研测试中心|一家业务员全员博士的测试中心。
一次测试,终生服务。
参考资料
[1]SasView模型文档
[2]10.1107/S2059798317011597
[3]10.1107/S1600576717015096
[4]10.1107/S0021889892001663
[5]10.1107/S1600576715007347
[6]10.1107/S1600576717001972
[7]10.1107/S160057671701010X
[8]10.1107/S1600576720015630
[9]10.1107/S1600576721007664
[10]10.1107/S0021889813005190
[11]10.1088/0953-8984/19/33/335219
[12]10.1107/S0108767309009714
[13]10.1103/PhysRevB.84.134105
[14]Rigaku方法说明
[31]10.1038/s41467-025-60138-0
[32]10.1038/s41467-024-45327-7
[33]10.1038/s41467-026-72528-z