ARTICLE · 1391922
遗传肾病新靶点!App‑Cd74 轴,医工交叉纳米转化新思路
文章概览
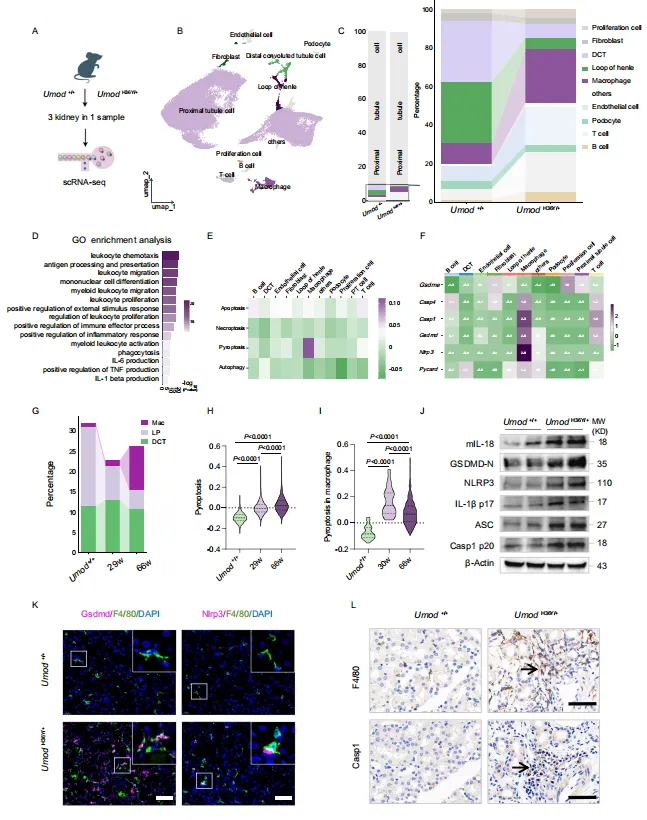
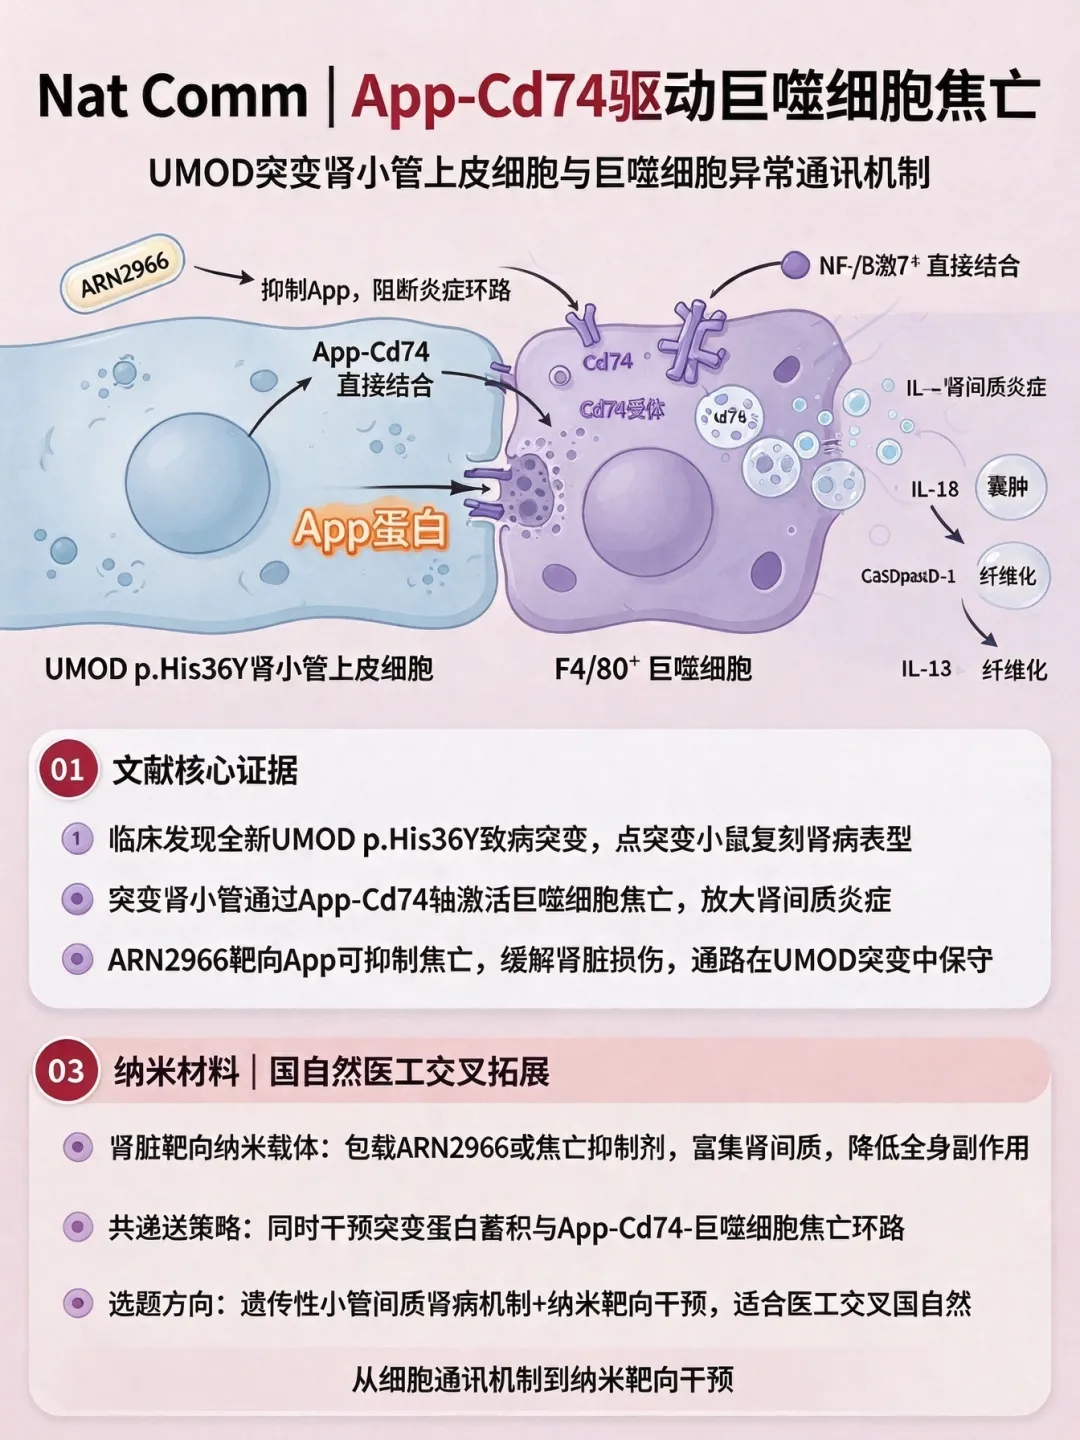
本研究鉴定 ADTKD 家系全新致病 UMOD p.His36Y 突变,构建 Umod<sup>H36Y/+</sup>点突变小鼠模型复刻人类遗传性肾病表型。突变肾小管上皮细胞上调 App,通过App‑Cd74 配受体直接细胞互作,激活巨噬细胞 NF‑κB 通路,启动 NLRP3‑Caspase‑1/GSDMD 介导的巨噬细胞焦亡,释放 IL‑1β、IL‑18 放大肾间质炎症、囊肿及纤维化;该致病机制在其他 UMOD 突变中具备保守性。使用小分子抑制剂 ARN2966 靶向 App,可抑制巨噬细胞焦亡,减轻肾脏炎症与损伤。本研究跳出只关注突变蛋白蓄积致肾小管损伤的传统认知,揭示小管‑巨噬细胞通讯介导焦亡的致病新机制,为遗传性小管间质肾病提供可干预靶点。相关成果以 “Uromodulin p.His36Tyr promotes macrophage pyroptosis via App‑Cd74 signaling to drive renal inflammation in ADTKD” 发表在《Nature Communications》
研究亮点
本研究从 ADTKD 临床家系鉴定出新致病 UMOD p.His36Y 突变,构建点突变小鼠复刻肾病病理表型。打破只关注肾小管自身损伤的传统认知,证实巨噬细胞焦亡是肾间质炎症纤维化的关键推手。发现 App‑Cd74 配受体轴,明确病理效应依靠细胞直接接触,通路在多种 UMOD 突变中保守,小分子靶向 App 也证实了该靶点的干预价值。
创新点
补充了 ADTKD‑UMOD 新致病突变及家系遗传证据,提出突变肾小管通过细胞直接接触激活巨噬细胞焦亡的致病新模式。整合临床家系、基因编辑动物、多组学、细胞共培养多重手段完成通路验证。同时点明单靶点干预的短板,抑制下游炎症并不能修复上游突变蛋白蓄积,为治疗优化提供依据。
研究设计
先对患病家系开展测序和病理分析,确认突变致病性。构建 Umod<sup>H36Y/+</sup>点突变小鼠评估整体表型,借助单细胞、空间转录组筛选核心通路。体外通过共培养、对照实验区分细胞接触和分泌因子作用,利用 siRNA、抗体做通路阻断。体内开展多组药物干预,并使用其他 UMOD 突变模型验证通路保守性。
研究结果
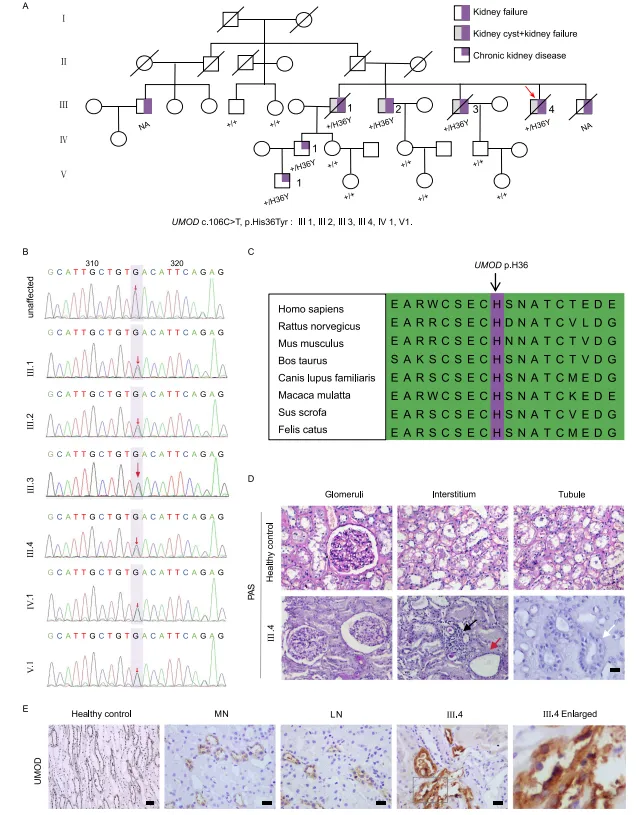
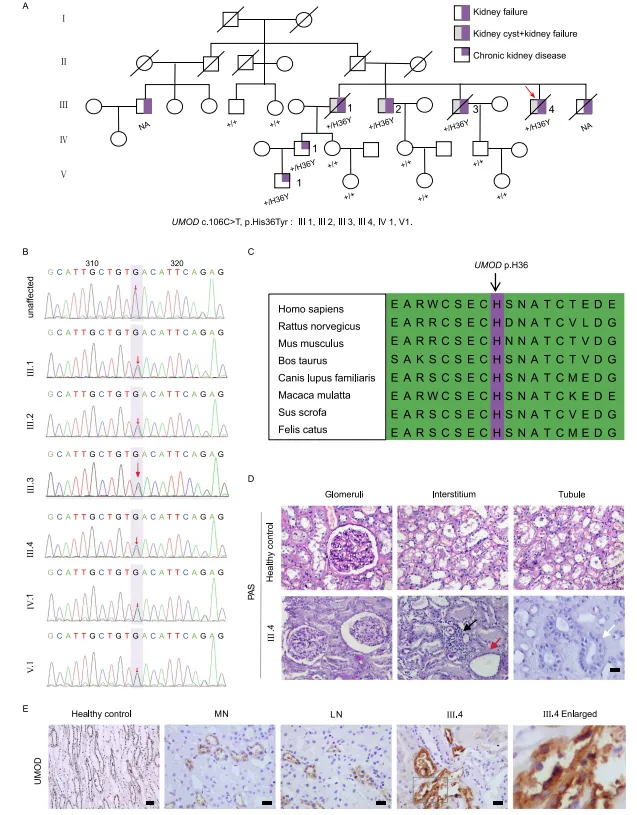
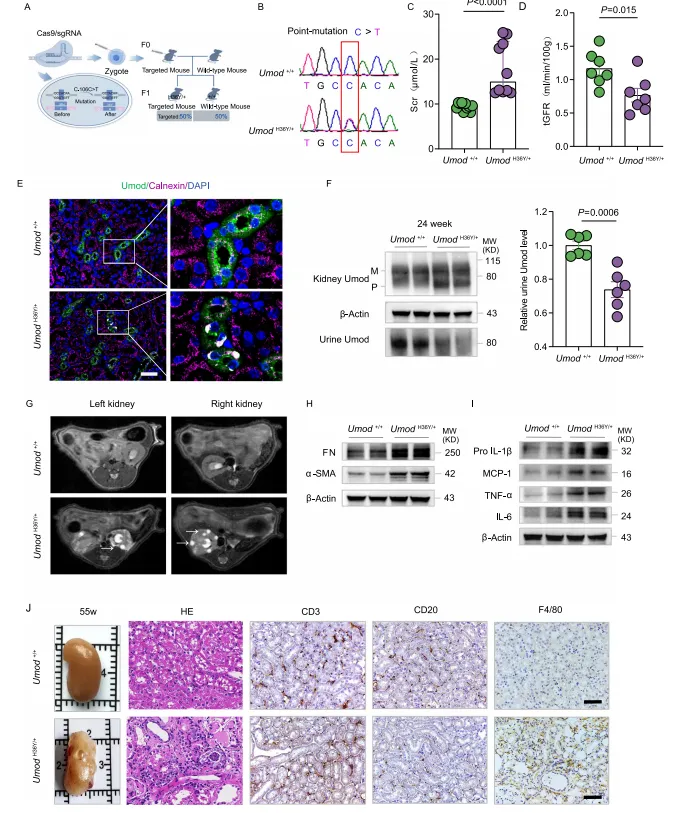
UMOD p.His36Y 突变可造成患者肾囊肿、肾功能受损。突变小鼠重现疾病表型,肾间质巨噬细胞发生 NLRP3‑GSDMD 介导的焦亡。突变肾小管与巨噬细胞依靠 App‑Cd74 直接互作,激活 NF‑κB 诱发焦亡释放促炎因子。抑制焦亡可减轻肾脏炎症,但无法纠正蛋白内质网蓄积;ARN2966 靶向 App 能够缓解小鼠肾损伤。
思路延伸
小分子药物存在全身副作用大的问题,可开发肾脏靶向纳米载体,包载 ARN2966 或焦亡抑制剂,让药物富集在肾间质,阻断 App‑Cd74 炎症环路。 可设计共递送纳米,同时兼顾改善突变蛋白蓄积和抑制焦亡炎症,弥补单靶点的局限。也可开发炎症响应纳米或者靶向荧光探针,用于局部给药与病理示踪。这套从临床遗传问题到机制再到纳米转化的思路,很适合医工交叉国自然课题参考。
原文来源
1.期刊来源:Nature Communications ( IF 18.1 )
2.发表时间:Pub Date : 2026-04-04
3.DOI:10.1038/s41467-026-72451-3
4.作者:Qian-Qian Wu, Si-Qi Peng, Yi-Lin Zhang, Yan Yang, Wen Shi, Xian-Li Wen, Zhi-Ying Liu, Xu-Jie Zhou, Ming-Zhu Zheng, Li-Dan Hu, Xiao-Min Li, Jing-Yuan Cao, Xin-Lu Wang, Jun-Lan Yang, Jin-Xuan Wei, Jun-Yuan Shen, Xiao-Xu Wang, Bi-Cheng Liu, Xiao-Liang Zhang, Bin Wang
01
Figure 1 –合成与结构表征
02
Figure 2 –合成与结构表征
03
Figure3 –合成与结构表征