ARTICLE · 1193703
新版医疗器械GMP倒计时:电子记录与软件确认,企业该补的功课要抓紧了
距离2026年11月1日新版《医疗器械生产质量管理规范》正式实施,已经不到一个月。
在近期企业走访中,我们发现 “电子记录” 和 “软件确认” 被反复问及。不少企业虽然已经上线了ERP、QMS、DMS等系统,但对于系统数据是否构成合规电子记录、电子记录要满足哪些条件、软件确认到底要确认什么,仍然存在理解偏差。
本文梳理了三个高频问题,并给出企业可立即推进的合规建议。
ERP里的数据,算电子记录吗
结论:不一定。
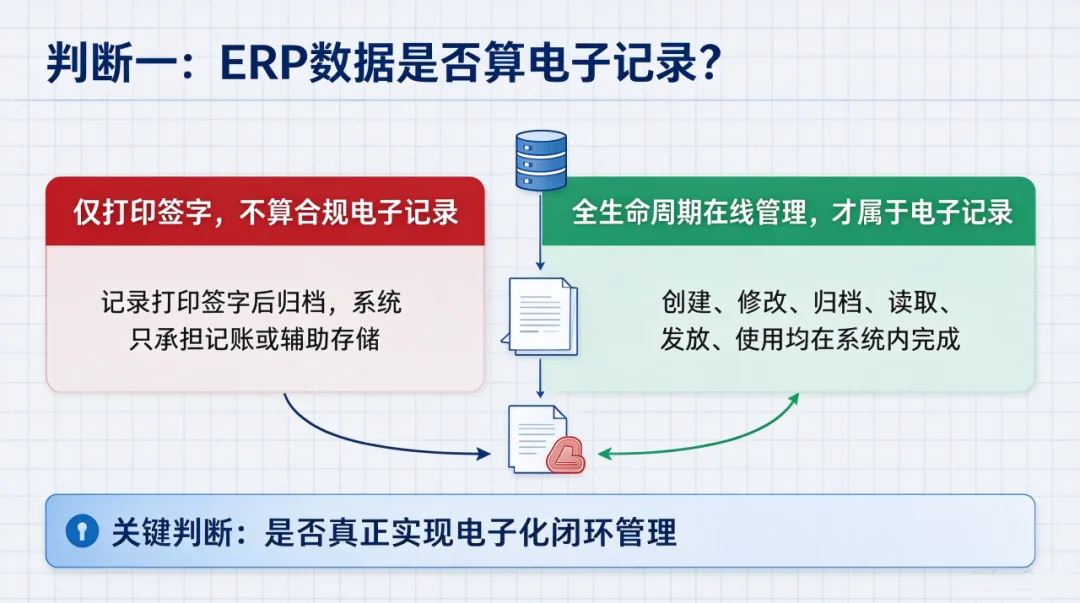
关键看记录是否真正实现全生命周期在线管理。
有企业反馈:公司使用 ERP(U9)系统,但主要用于原材料入库、成品发货和财务成本核算,体系相关记录仍然打印签字后线下归档。
这种情况下,ERP 中的数据通常不构成合规意义上的电子记录。
新版 GMP 第一百三十一条明确,电子记录是指:
“一种数字格式的文件 / 记录,由文本、图表、数据、声音、图像或者其他数字信息构成。其创建、修改、维护、归档、读取、发放和使用均由信息化系统实现。”
也就是说,判断是否属于电子记录,不能只看数据是否存在电脑里,而要看记录的全生命周期是否都在信息化系统中完成。
如果体系记录最终还是打印签字、线下归档,那么本质上仍然是纸质记录管理模式,电子系统更像辅助记账工具。
电子记录需要满足什么条件
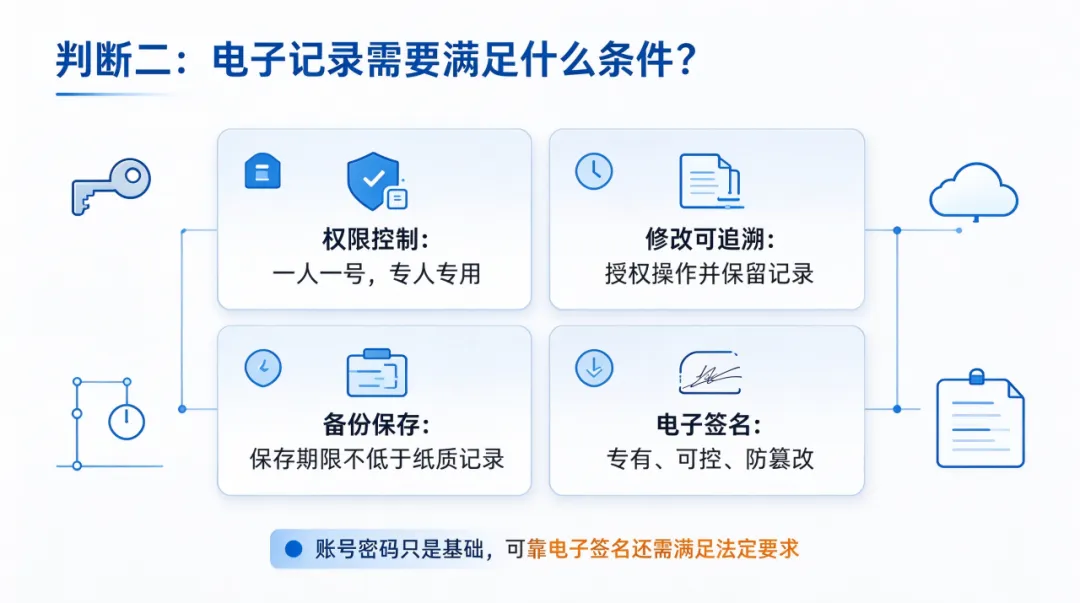
新版GMP第四十六条对信息化管理方式提出了明确要求,核心可以归纳为四个方面:
1
用户权限管理
电子记录和数据的真实准确性,与权限控制直接相关。企业应当建立用户权限管理制度,做到:
一人一号;
专人专用;
账号密码不得共用;
对记录真实准确有影响的权限必须受控。
2
修改、删除必须可追溯
电子记录的修改和删除不能 “悄无声息”。企业应当确保:
只有授权人员才能操作;
修改、删除操作被记录;
修改原因、时间、人员等信息可追溯;
原始数据不能被随意覆盖或删除。
3
数据备份与保存
电子记录应当进行备份,并且满足:
保存期限不低于纸质记录;
保存期内便于查阅;
备份机制可靠;
必要时能够恢复。
4
电子签名要符合法律要求
采用电子签名的,应当符合《中华人民共和国电子签名法》相关要求。可靠的电子签名至少应满足:
专有性:签名制作数据属于签名人专有;
可控性:签署时签名制作数据仅由签名人控制;
签名防篡改:签署后对电子签名的任何改动能够被发现;
内容防篡改:签署后对数据电文内容和形式的任何改动能够被发现。
因此,企业不能简单认为 “系统有账号密码就够了”。账号密码只是基础,电子签名还必须满足更强的可控性和防篡改要求。
如何预防流软件确认到底要确认什么感
新版 GMP 第七十七条要求:
“设计开发、生产、检验、仓储等过程中采用的计算机软件对产品质量有影响的,企业应当进行确认并保留记录和结论。软件确认至少包括首次使用前的确认、更改后必要的再确认等。
简单理解:只要软件会影响产品质量,企业就要确认它可靠、可控、可追溯。
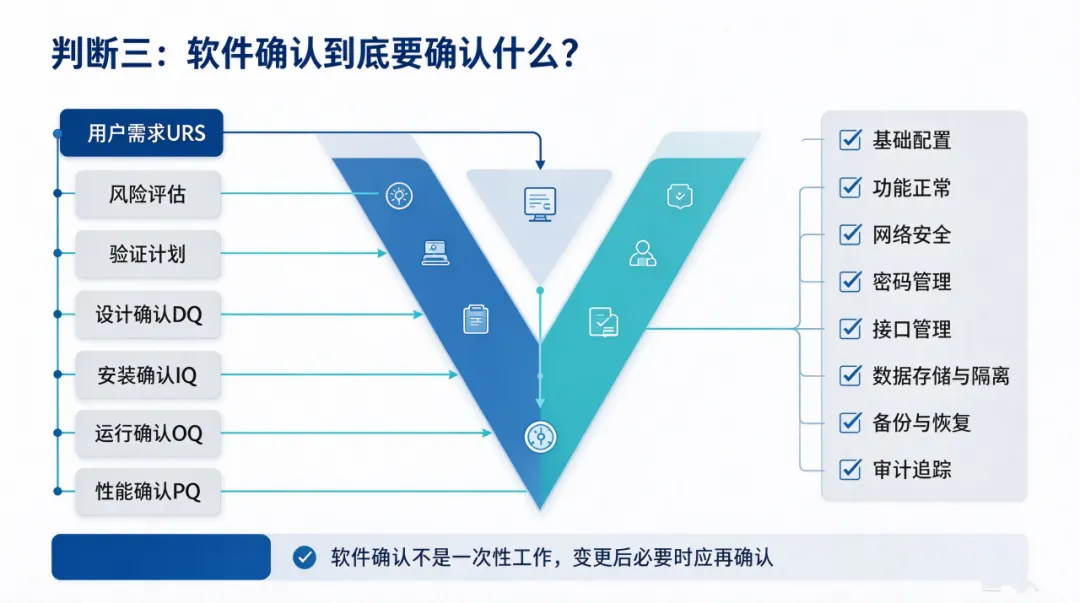
软件确认应重点关注哪些方面?
企业可围绕以下维度开展梳理:
基础配置:硬件、软件、运行环境是否满足用户需求;
软件功能:功能是否正常、是否符合预定用途;
网络安全:是否存在未授权访问、数据泄露等风险;
密码管理:账号、权限、认证机制是否合规;
接口管理:如 ERP 与 DMS 等系统接口是否清晰、受控;
数据存储与隔离:数据是否安全、完整,不同数据是否有效隔离;
备份与恢复:备份策略是否可行,恢复机制是否有效;
审计追踪:关键操作是否被记录,追溯性是否完整。
软件确认的基本路径
软件确认通常可以参考以下流程:
用户需求(URS)→ 风险评估 → 验证计划 → 设计确认(DQ)→ 安装确认(IQ)→ 运行确认(OQ)→ 性能确认(PQ)
这一过程与计算机软件验证的 “V 模型” 思路一致,强调从需求到部署、从安装到运行、从功能到实际使用的完整确认链条。
在参考标准方面,企业可关注:
GB/Z 42217-2022 / ISO 80002-2《医疗器械用于医疗器械质量体系软件的确认》
给企业的三点建议
01
【全面梳理质量相关软件系统】
不要只关注ERP。
企业还应梳理:
QMS 系统;
DMS 系统;
UDI 系统;
自动化生产系统;
检验设备配套软件;
仓储管理系统;
其他可能影响产品质量的信息化系统。
判断原则很明确:凡是对产品质量有影响的软件,都应纳入确认范围。
02
【别把 “打印签字” 当成合规终点】
如果体系相关记录仍然以打印签字为主,说明企业可能还停留在 “纸质记录管理模式”。
真正的电子记录管理,要求记录在系统内完成创建、修改、维护、归档、读取、发放和使用。企业应逐步推进:
记录流程在线化;
修改记录可追溯;
权限受控;
数据备份;
电子签名合规;
审计追踪完整。
03
软件确认不是一次性工作
软件上线前做一次确认,并不意味着永远合规。
企业应当建立软件全生命周期管理,在以下情况重新评估是否需要再确认:
软件版本升级;
功能变更;
接口变更;
部署环境变化;
关键权限或数据结构调整;
出现重大数据异常或安全事件后。
还有不到一个月,企业应尽快自查
新版GMP实施已进入倒计时。对于仍在使用 “打印签字” 管理体系记录、但希望推进电子记录的企业而言,当前最关键的不是盲目上线系统,而是先理清三个问题:
哪些记录真正属于合规电子记录?
电子记录是否满足权限、追溯、备份和电子签名要求?
哪些质量相关软件需要确认,以及是否建立了再确认机制?
建议相关企业尽快启动自查和差距分析,该补的系统控制、该补的确认工作,要抓紧补上。
微信号丨18222605604
官网丨http://yixierenda.com/
极质仁达(天津)科技服务有限公司
地址:天津市河西区围堤道100号