ARTICLE · 1066741
Cell | AI设计IL-21模拟物联合KRAS抑制剂通过CD4 T细胞实现胰腺癌持久缓解
胰腺导管腺癌(PDAC)对现有多种治疗手段普遍呈现高度耐药性。以CD8⁺ T细胞再激活为核心的免疫检查点阻断疗法虽在部分实体瘤中展现出显著临床获益,但在PDAC患者中迄今未能实现长期、深度且持续的肿瘤缓解。尽管靶向KRAS突变蛋白的直接抑制剂(KRASi)已在临床试验中证实具备初步抗肿瘤活性,其疗效常因快速出现的继发性耐药而受限,导致持久应答率低、临床获益持续时间短。
2026年9月23日,美国丹娜-法伯癌症研究所Stephanie K. Dougan博士团队于国际顶级综合性学术期刊《Cell》在线发表题为“CD4 T cells convert transient responses to KRAS inhibition to durable remissions in pancreatic cancer”的研究文章,系统阐述了一项具有转化潜力的新型联合免疫干预策略。
该研究突破传统依赖CD8⁺ T细胞介导的细胞毒效应路径,创新性地构建了一条以CD4⁺ Th1细胞为中心的免疫调控轴:通过人工智能辅助设计的IL-21模拟物选择性激活CD4⁺ Th1细胞,进而经由IFNγ信号级联诱导肿瘤相关巨噬细胞的功能重编程,最终协同KRAS抑制剂实现对KRAS突变型PDAC的持久免疫控制。若后续临床研究进一步确证该策略在患者群体中的安全性、耐受性及有效性,该范式有望为PDAC及其他低免疫原性、免疫排斥型实体瘤提供兼具机制新颖性与临床可行性的联合治疗新路径。
01
核心研究发现
1. 21h10联合KRAS抑制剂可诱导跨肿瘤模型、高比例的持久性完全缓解
1.1 在原位移植KRASᴳ¹²ᴰ突变小鼠PDAC细胞系6694c2的同源模型中,治疗于肿瘤接种后第4天启动:口服MRTX1133(每日两次)联合候选免疫调节剂21h10持续给药17天,随后终止干预,并进行长期生存监测及肿瘤负荷动态评估。
1.2 在所比较的多种免疫协同干预策略中,21h10展现出最优的协同增效作用:MRTX1133联合21h10组中,9只小鼠中有7只在治疗结束后第90天仍维持无瘤状态(完全缓解率77.8%),显著优于其他组合。
1.3 为验证缓解的免疫学本质,在停药100天后对持续存活小鼠实施CD4⁺/CD8⁺ T细胞与NK细胞联合耗竭,并同步阻断IFNγ信号通路;结果显示,肿瘤未发生复发,且完全清除状态持续至实验终点(第250天),证实该效应源于适应性免疫介导的肿瘤根除,而非依赖持续免疫监视的动态平衡。
1.4 机制研究表明,21h10对6694c2肿瘤细胞无直接细胞毒作用——该细胞系不表达IL-21受体(IL-21R),体外及体内实验均未观察到其对肿瘤细胞增殖或存活的直接影响;单用21h10可使肿瘤负荷降低约50%,但与吉西他滨联合白蛋白结合型紫杉醇的标准化疗方案联用时,仅适度延长中位生存期,未能诱导持久缓解。
1.5 在经MRTX1133长期预处理后获得性耐药的PDAC模型中(伴随YAP1基因扩增及上皮-间质转化特征增强),MRTX1133联合21h10仍可实现约70%的持久完全缓解率,提示其可部分克服KRAS抑制剂耐药相关的非经典旁路激活机制。
1.6 在KRASᴳ¹²ᶜ突变的同源肺癌模型中,adagrasib联合21h10实现了100%的持久完全缓解,进一步拓展了该联合策略在不同KRAS等位基因驱动肿瘤中的适用广度。
1.7 综上所述,21h10与KRAS抑制剂联用可在多种KRAS驱动型实体瘤模型中稳健诱导高比例、长程维持的完全缓解,并展现出对部分获得性耐药机制(包括YAP1扩增及潜在免疫排斥微环境)的有效干预能力。
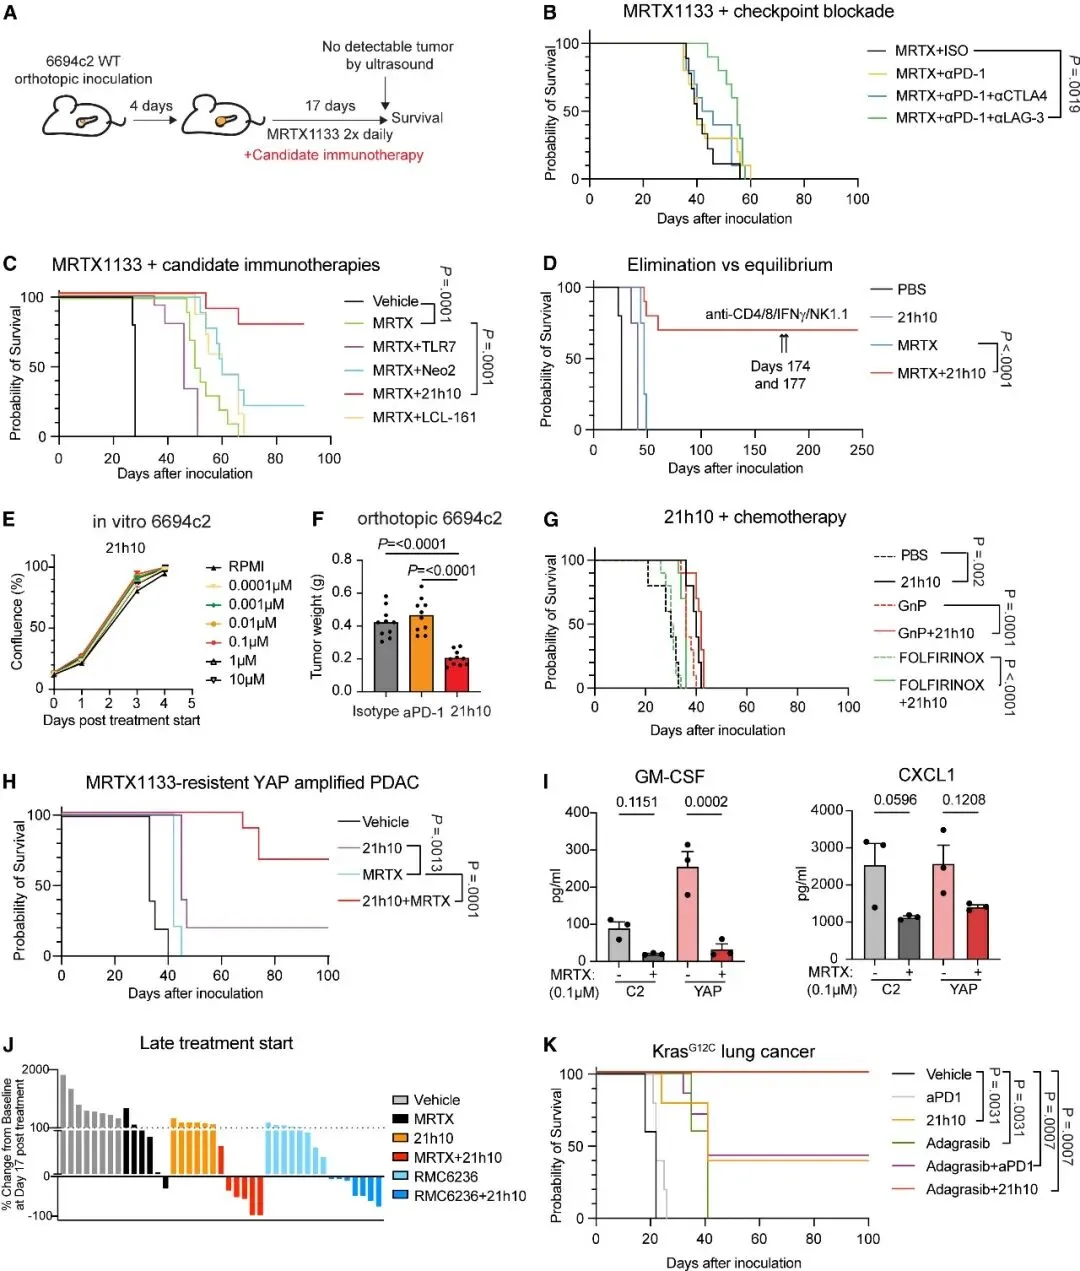
图1 21h10介导KRAS抑制诱导的瞬时抗肿瘤反应向持久完全缓解的转化。
2. 单细胞多组学解析揭示以CD4⁺ Th1细胞扩增为核心的肿瘤免疫微环境重塑
2.1 对治疗启动后第6天的肿瘤浸润免疫细胞开展单细胞RNA测序(scRNA-seq)联合T细胞受体(TCR)克隆型深度分析。
2.2 MRTX1133与21h10联合干预显著促进活化CD4⁺ T细胞亚群(特别是Th1样效应细胞)的选择性扩增,同时显著降低肿瘤内调节性T细胞(Treg)的相对丰度。
2.3 TCR克隆型分析表明,联合治疗诱导CD4⁺ T细胞呈现寡克隆性扩增特征;优势克隆高度富集于Th1分化谱系,并特异性上调Ifng、Cxcl9及Cxcl10等IFNγ通路下游效应分子。
2.4 治疗后血清IFNγ、CXCL9与CXCL10浓度显著升高;肿瘤组织中IFNγ⁺ CD4⁺ T细胞数量同步增加,而脾脏T细胞活化水平未见统计学显著变化,提示该免疫重编程具有明确的肿瘤靶向性,且系统性免疫激活风险较低。
2.5 值得注意的是,TNF信号通路阻断虽未削弱抗肿瘤疗效,却可显著缓解治疗相关胰腺炎样毒性反应,表明靶向TNF可能作为兼顾疗效维持与毒性管理的协同干预策略。
2.6 综上,21h10与KRAS抑制剂联用通过驱动CD4⁺ T细胞向Th1表型定向分化与克隆扩增,重构肿瘤免疫微环境——在增强Th1型效应功能的同时,选择性削弱Treg介导的局部免疫抑制,从而实现疗效与安全性的协同优化。
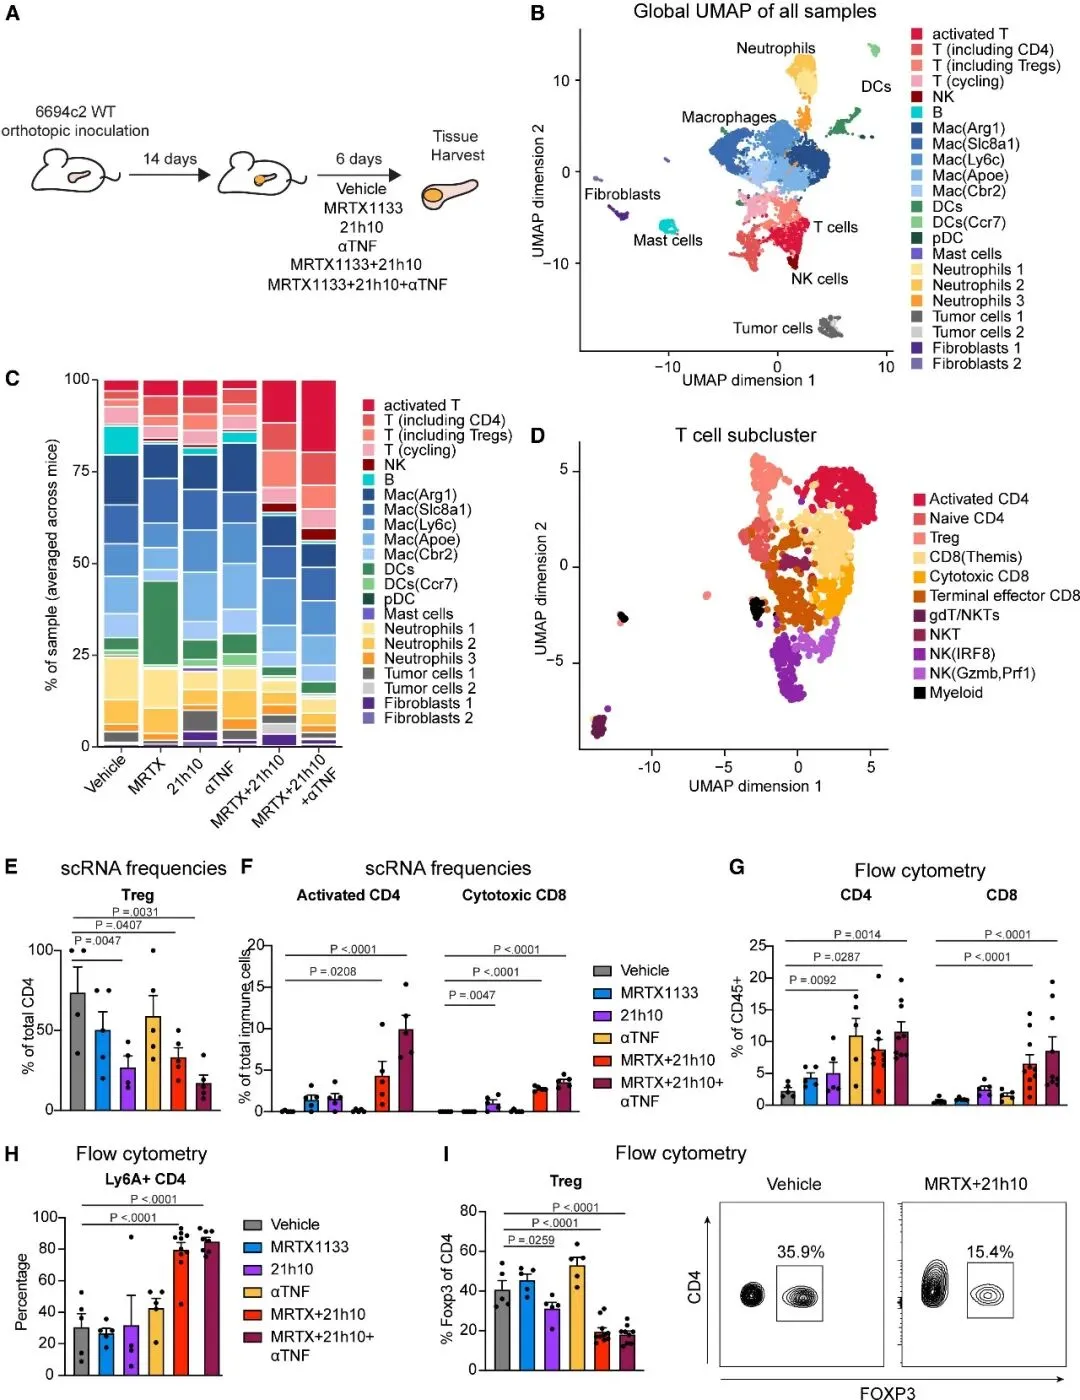
图2 单细胞转录组与TCR克隆型联合分析揭示效应性CD4⁺ T细胞显著扩增及调节性T细胞(Treg)丰度降低。
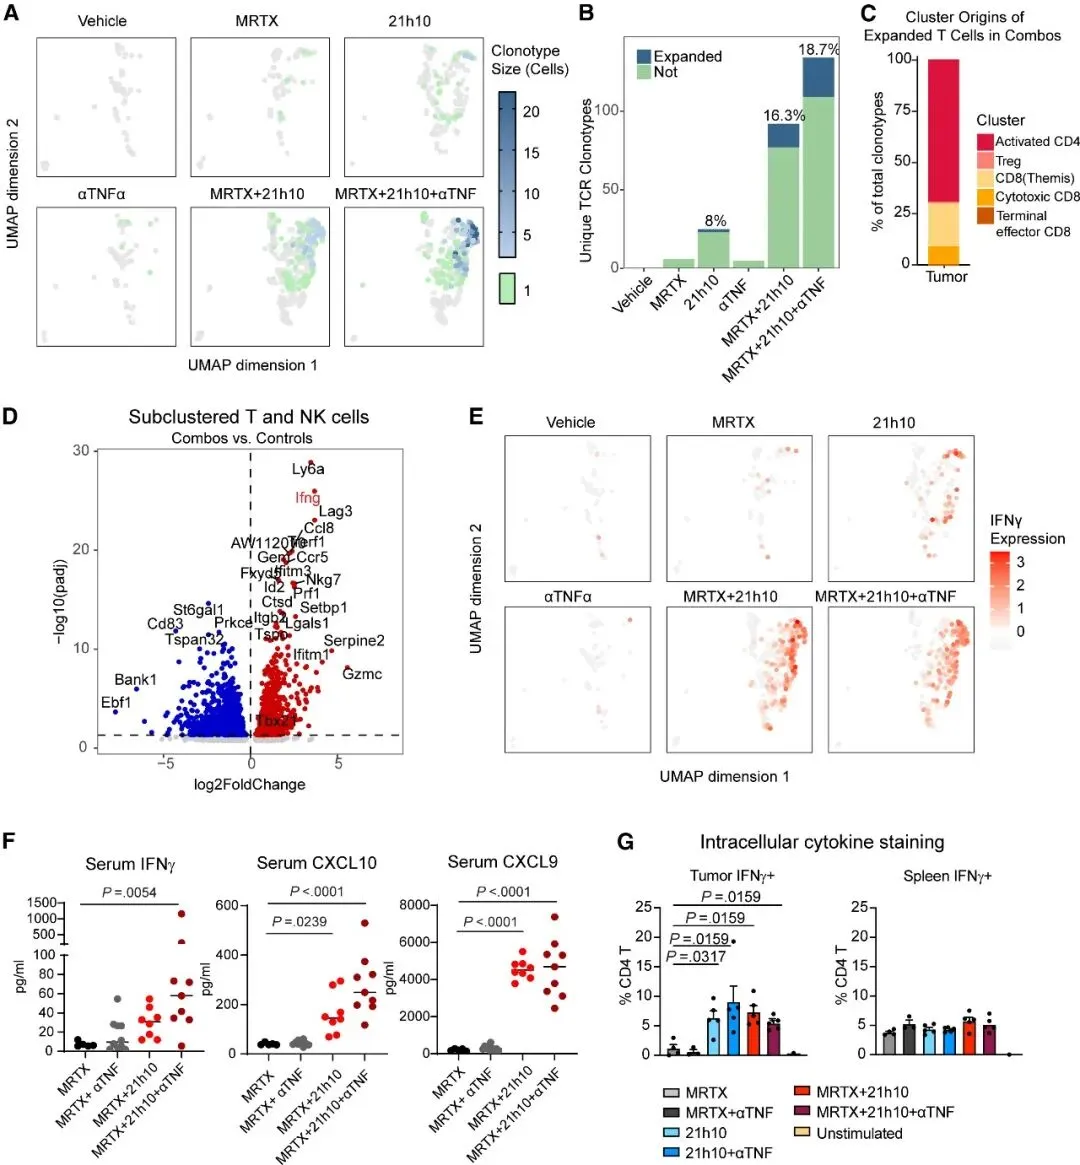
图3 单细胞转录组与TCR克隆型联合分析证实IFNγ⁺ CD4⁺ T细胞发生寡克隆性扩增。
3. 抗肿瘤疗效依赖于CD4⁺ Th1细胞–cDC2–IFNγ–巨噬细胞轴,而非经典CD8⁺ T细胞介导的MHC I限制性识别通路
3.1 在CD4⁺ T细胞特异性耗竭模型中,联合治疗诱导的持久完全缓解完全消失;而在CD8⁺ T细胞耗竭模型中,80%的小鼠仍维持长期无瘤生存,确证CD4⁺ Th1细胞为该联合策略发挥疗效的核心效应细胞。
3.2 在肿瘤细胞MHC I缺失(β2m⁻/⁻)或MHC II缺失(Ciita⁻/⁻)的同源小鼠模型中,联合治疗的完全缓解率及持续时间均未受显著影响,表明其抗肿瘤效应不依赖于T细胞对肿瘤抗原的经典MHC I或MHC II限制性识别机制。
3.3 在cDC1缺失模型(Batf3⁻/⁻)中,治疗疗效得以完整保留;而在cDC2特异性缺失模型(Δ1+2+3)中,联合治疗完全失效,并伴随显著加重的胰腺炎样毒性反应,证实cDC2是启动CD4⁺ Th1细胞活化与扩增所必需的关键抗原提呈细胞亚群。
3.4 IFNγ基因敲除(Ifng⁻/⁻)、IFNγ受体1敲除(Ifngr1⁻/⁻)以及Th1谱系关键转录因子T-bet敲除(Tbx21⁻/⁻)小鼠均无法响应联合治疗,完全丧失持久缓解能力,表明IFNγ信号及其上游Th1分化程序对该轴的功能完整性具有不可或缺的作用。
3.5 在巨噬细胞特异性Ifngr1条件性敲除小鼠中,持久完全缓解率显著下降(P<0.01),且肿瘤微环境中巨噬细胞的M1样活化特征明显减弱,证实IFNγ对巨噬细胞的直接信号转导是该免疫轴实现终末效应的关键下游环节。
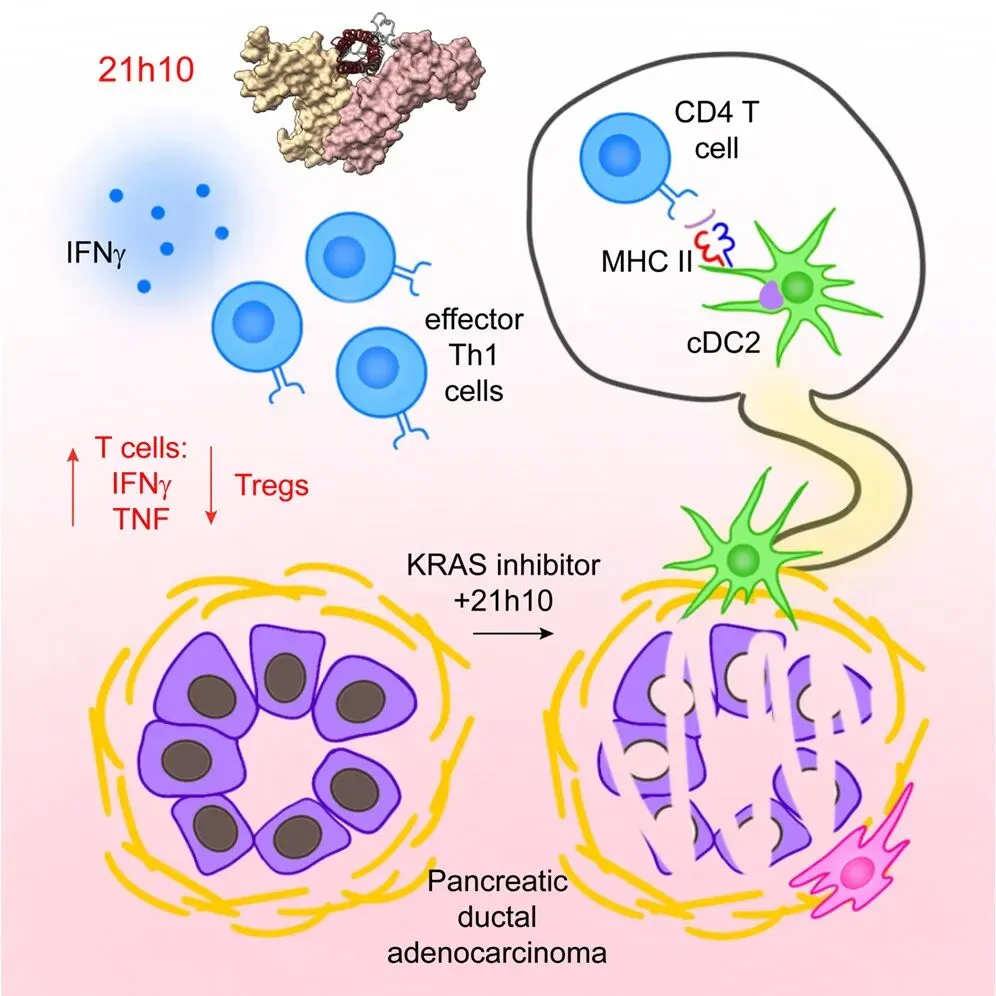
3.6 综上,本研究定义了一条新型、非经典的抗肿瘤免疫轴:cDC2 → CD4⁺ Th1细胞 → IFNγ → 巨噬细胞。该轴独立于传统CD8⁺ T细胞依赖的MHC I限制性细胞毒通路,在KRAS驱动型肿瘤中实现以免疫重塑为核心的持久控制。
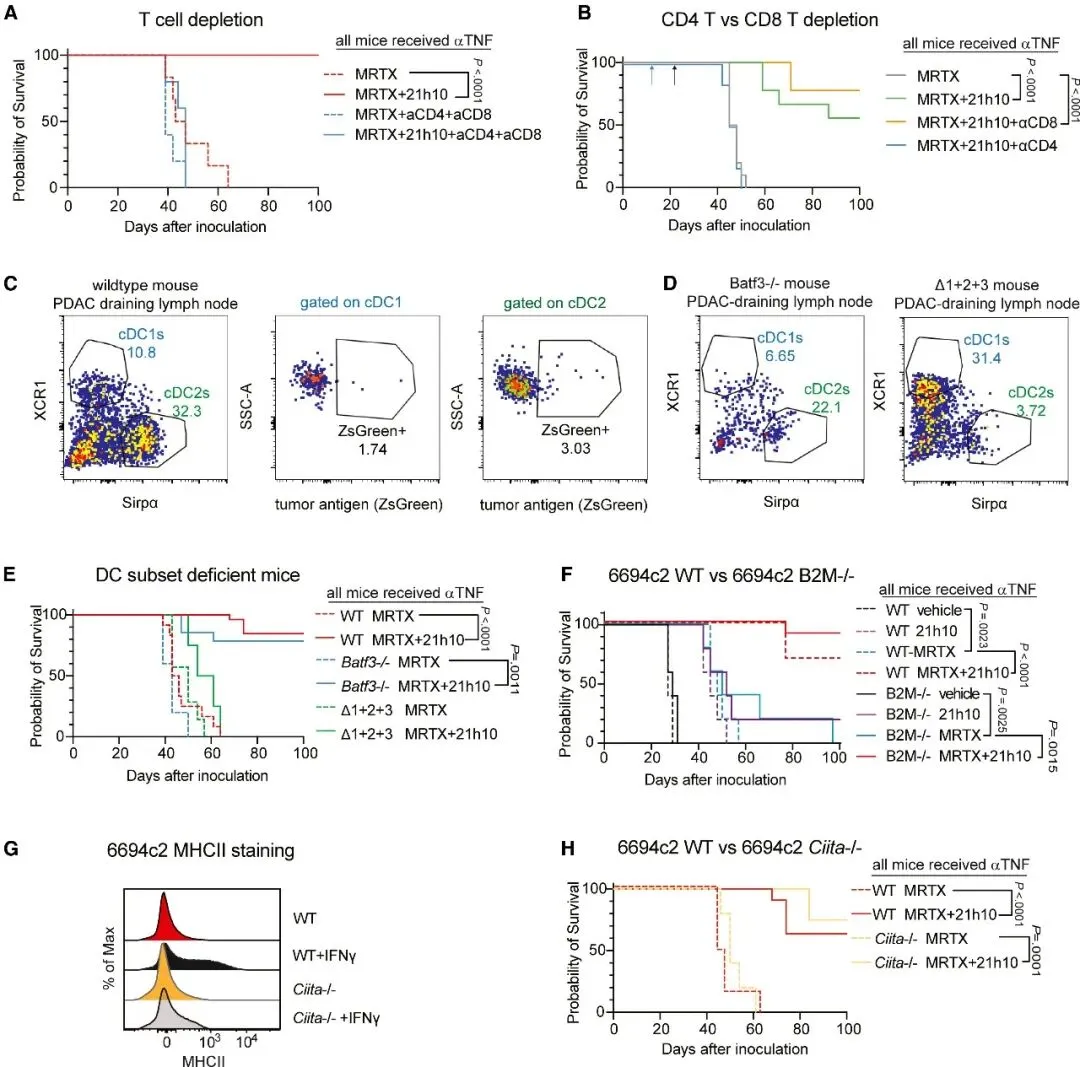
图4 CD4⁺ T细胞与cDC2细胞是联合治疗发挥持久完全缓解效应所必需的免疫细胞组分。
4. IFNγ驱动巨噬细胞功能重编程,介导肿瘤细胞的吞噬性清除
4.1 联合治疗显著上调肿瘤微环境中MHC IIʰⁱᵍʰ/CD206ˡᵒʷ活化型巨噬细胞的比例,并富集具有吞噬活性的巨噬细胞亚群。
4.2 体外功能验证表明:经21h10刺激的CD4⁺ T细胞所分泌的条件培养上清,可显著增强骨髓来源巨噬细胞(BMDM)对6694c2肿瘤细胞的吞噬效率。
4.3 综合证据表明,CD4⁺ T细胞通过IFNγ依赖性途径激活巨噬细胞,后者继而执行IFNγ下游的终末效应——即对肿瘤细胞的直接吞噬清除,构成该免疫轴的功能闭环。
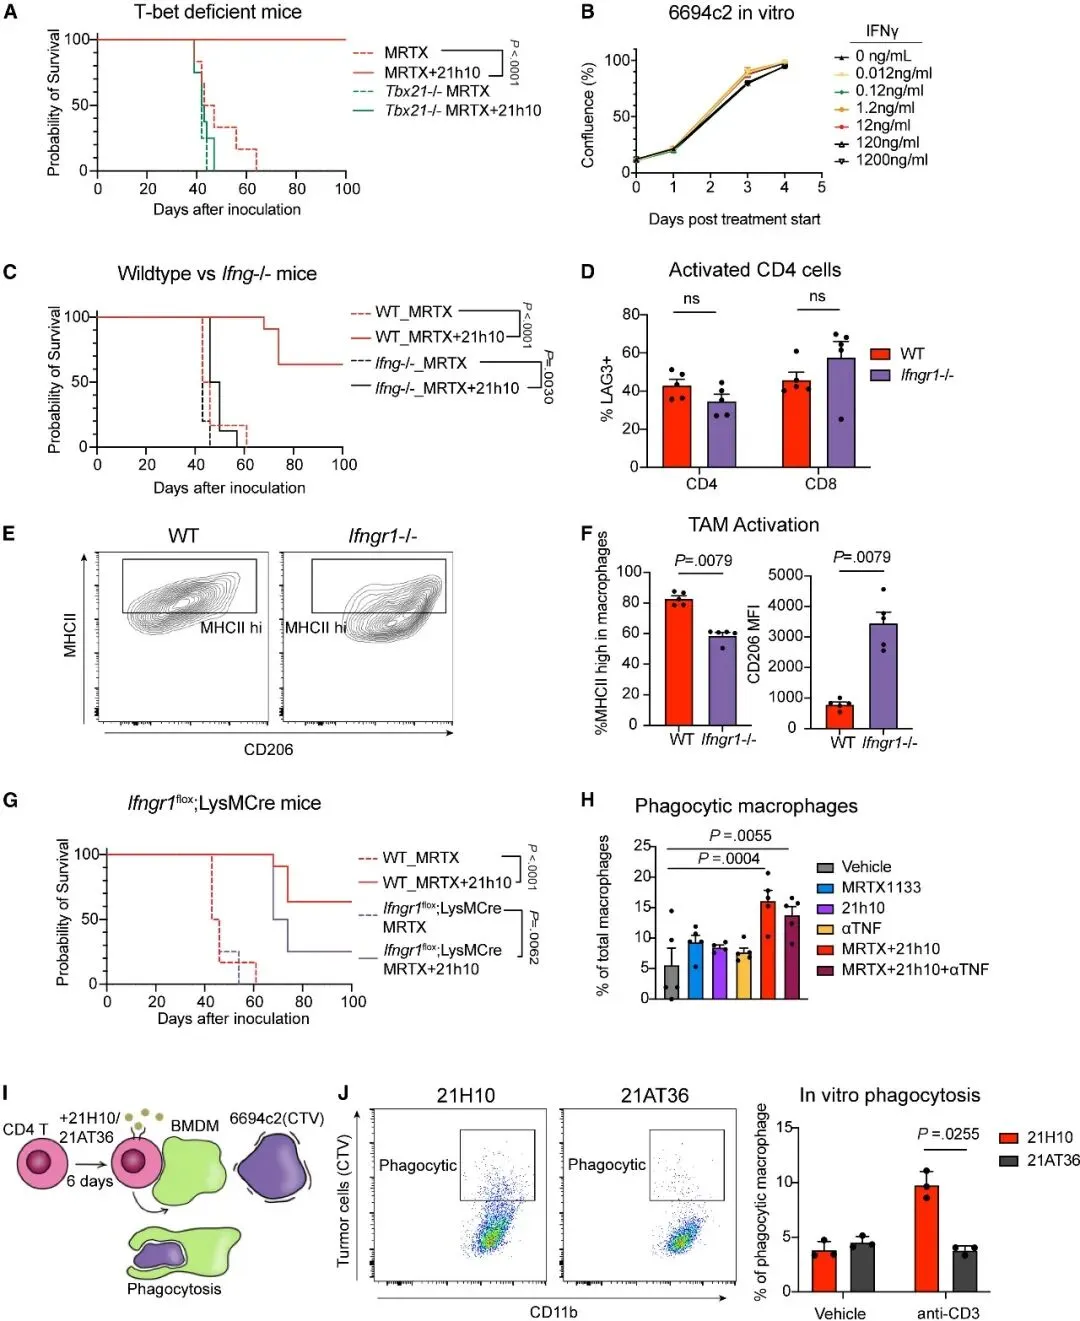
图5 CD4⁺ T细胞来源的IFNγ通过靶向巨噬细胞驱动肿瘤细胞的吞噬性清。
5. 人源胰腺导管腺癌样本的多维度验证支持21h10的临床转化可行性
5.1 在抗CD3/CD28共刺激基础上,21h10可显著增强转移性胰腺导管腺癌(PDAC)患者外周血CD4⁺ T细胞的IFNγ分泌能力。
5.2 基于公共PDAC单细胞转录组数据集(如GSE162791、CPTAC-3)的生物信息学分析显示,IL21R在T细胞、B细胞、髓系细胞及肿瘤相关成纤维细胞(CAFs)中均呈广泛表达,提示21h10具备跨免疫与基质细胞类型的靶向潜力。
5.3 对手术切除的人源PDAC原发肿瘤组织进行原代消化及短期离体培养(24 h)后,21h10处理显著上调CD4⁺ T细胞Ifng mRNA表达水平,并同步提升IFNγ反应特征基因集(IFNγ-response gene signature)评分。
5.4 差异表达基因分析揭示,21h10处理特异性富集Th1/细胞毒效应相关通路,显著上调GZMB、NKG7、PRF1、GNLY、LAG3及HAVCR2等效应分子基因,同时下调TIGIT与FOXP3等免疫抑制性标志物,表明其可协同驱动人源CD4⁺ T细胞向Th1型效应表型极化,并潜在削弱调节性T细胞(Treg)功能。
5.5 综上,21h10在人源PDAC样本中展现出一致且多层次的功能性响应——涵盖细胞因子分泌、靶点表达、转录重编程及表型极化,为其进入临床试验提供了坚实的转化医学依据。
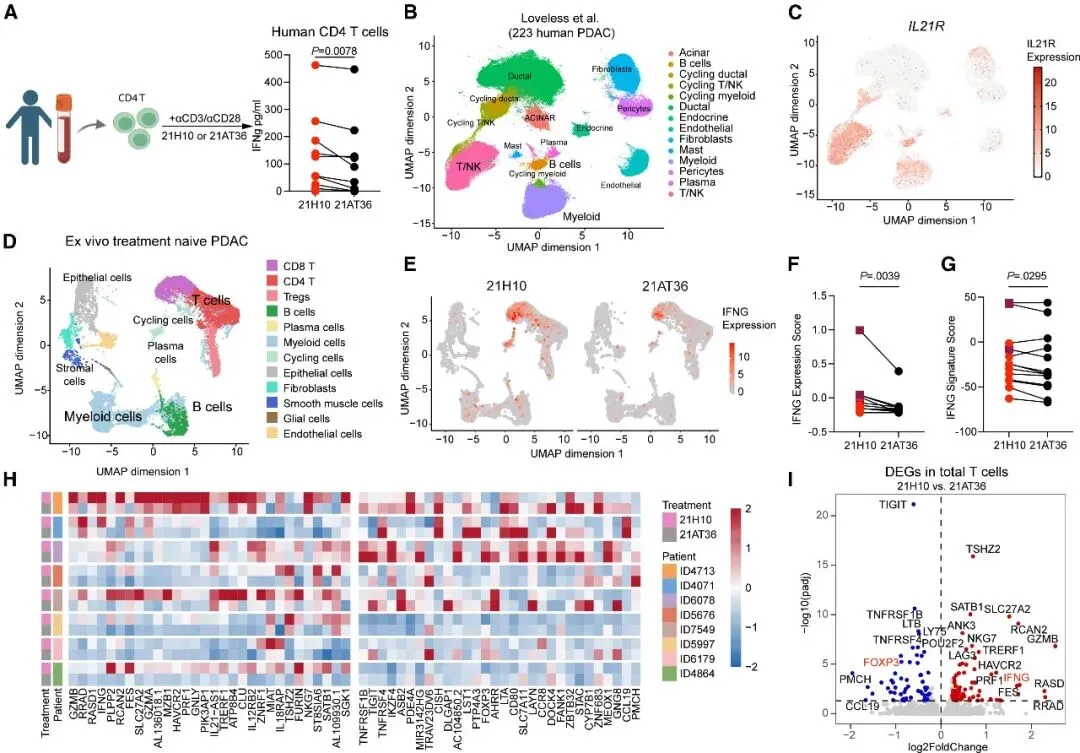
图6 来源于转移性胰腺导管腺癌患者的CD4⁺ T细胞在21h10刺激下显著分泌IFNγ。
02
整合性机制模型
1. KRAS抑制剂通过直接抑制肿瘤细胞增殖,间接下调GM-CSF、CXCL1等免疫抑制性细胞因子的表达,但单药治疗仅诱导短暂、不可持续的肿瘤控制;
2. 21h10以IL-21R为靶点,选择性激活肿瘤微环境中表达IL-21R的CD4⁺ T细胞;
3. cDC2细胞高效摄取凋亡/坏死肿瘤细胞来源抗原,并通过MHC II途径进行交叉提呈,驱动CD4⁺ T细胞向Th1型效应表型分化;
4. 活化的CD4⁺ Th1细胞大量分泌IFNγ,同时通过细胞因子竞争与共抑制信号调控,协同抑制局部调节性T细胞(Treg)的功能活性;
5. IFNγ作用于肿瘤相关巨噬细胞(TAMs),不仅上调其MHC II类分子表达,更显著增强其吞噬功能与抗原提呈能力,从而介导对残余肿瘤细胞的直接清除;
6. 上述环节构成一条独立于CD8⁺ T细胞及肿瘤细胞MHC I类分子表达的、自我强化的抗肿瘤免疫正向循环,具备持续性与适应性特征。
03
创新性与临床意义
1. 首次在胰腺导管腺癌(PDAC)模型中确证CD4⁺ T细胞可作为独立效应细胞,介导KRAS抑制剂联合IL-21模拟物(21h10)所诱导的持久完全缓解,突破传统以CD8⁺ T细胞为核心的抗肿瘤免疫范式;
2. 建立AI驱动的理性细胞因子工程平台,成功设计出兼具跨物种活性、增强热稳定性及IL-21R高选择性结合能力的新型IL-21模拟物21h10,为靶向细胞因子治疗剂的智能化开发提供可推广范式;
3. 提出“KRAS抑制剂 + IL-21模拟物”协同干预策略,通过双重调控肿瘤固有增殖信号与适应性免疫应答,有望克服KRAS抑制剂单药应用中普遍存在的获得性耐药与疗效短暂等临床瓶颈;
4. 该策略不依赖肿瘤细胞MHC I类分子表达及CD8⁺ T细胞功能完整性,为低免疫原性、免疫排斥型肿瘤(如PDAC)提供了规避经典免疫逃逸机制(包括MHC I下调、T细胞耗竭及Treg浸润)的全新治疗路径;
5. 整合外周血CD4⁺ T细胞功能响应、PDAC单细胞转录组图谱靶点分布及患者来源原代肿瘤组织离体药效验证等多层次人源证据,系统证实该联合策略具备坚实的临床转化基础。
参考资料:https://www.cell.com/cell/fulltext/S0092-8674(26)01018-4
免责声明:本文内容仅用于学术与科普信息交流,不构成任何形式的医疗建议、诊断依据或治疗方案推荐。