ARTICLE · 1117809
差分电荷积累、耗尽说明了什么?
说明:本文主要介绍差分电荷密度中电子积累与耗尽的计算含义,以及键区、吸附位和异质界面中的空间分布能支持哪些物理判断。
差分电荷的基本含义
差分电荷密度是两个电子密度场相减得到的有符号空间函数。分析分子 A 吸附在表面 B 上的影响时,常写成 Δn(r)=nA/B(r)−nA(r)−nB(r)。
三个密度必须位于同一晶胞和同一实空间网格;两个独立片段通常保持吸附结构中的原子坐标。这样,相减后留下的是片段接触引起的电子重排,孤立片段自身的电子云已经从总密度中扣除。
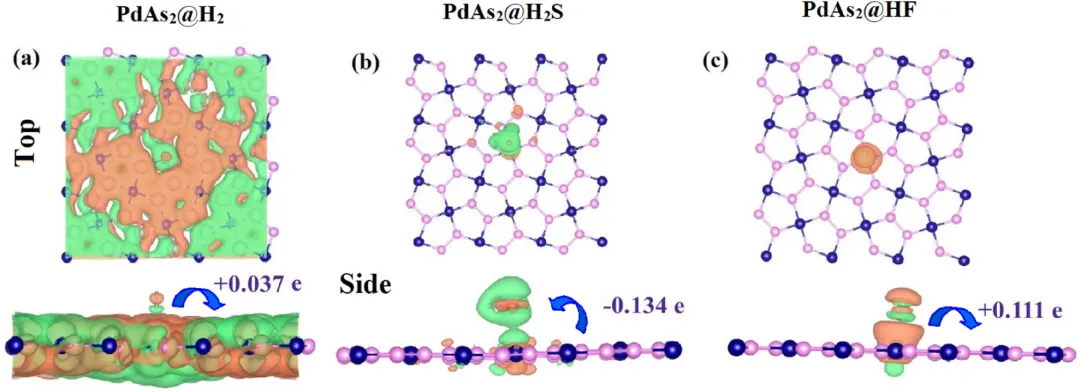
Δn(r)>0 的区域表示相对参考态电子密度增加,Δn(r)<0 表示减少。Δn(r) 的符号由接触态与参考态在每个网格点的密度差给出,原子净得失电子数则来自选定原子域内的积分;两种颜色未记录电子的运动轨迹。
若三个计算的电子数相加严格对应,整个晶胞内的 Δn 积分为零;局部正值必有别处的负值与之配对。带电片段、不同电子数或不同参考定义会改变这个积分关系。
同一等值面阈值只显示 |Δn| 超过阈值的体积,阈值调高会让色块变小。色块体积与电子数没有固定换算关系,因为等值面内部的密度并不均匀。对于 penta-PdAs2 表面的 H2、H2S 和 HF,原图采用相同的等值面阈值,并另行标出分区电荷。
三种分子的斑块位置不同,表达的是接触后电子云重排位置不同;图上的电荷数来自分区分析。
参考态若改成各原子的电子密度叠加,Δn 描述原子成键相对于原子云的变化;若参考态是冻结在接触构型中的两个片段,Δn 才专门描述片段相互作用。相同的红蓝配色可以对应不同减法。跨论文比较之前,应核对片段电荷、自旋态、晶胞、原子位置和颜色正负定义,单凭颜色名称无法判断供受电子的方向。
键区增减对应吸附后的轨道重排
N2 以端位构型结合在 TcN3 修饰的碳纳米管上时,差分电荷在氮原子附近出现积累,N—N 键间则有耗尽。键间电子密度减少与 N—N 键弱化的图像相符,但氮原子周围的黄色并未说明所有增加的电子都进入同一种轨道。
该体系的投影态密度给出另一条线索:吸附后 N2 的 2π* 反键态出现占据,Tc d 态与分子态发生混合;占据 σ、π 态向金属空态给电子,金属已占据 d 态又向 2π* 回馈电子。两种相反方向的轨道过程可在同一张空间差分图中共存。
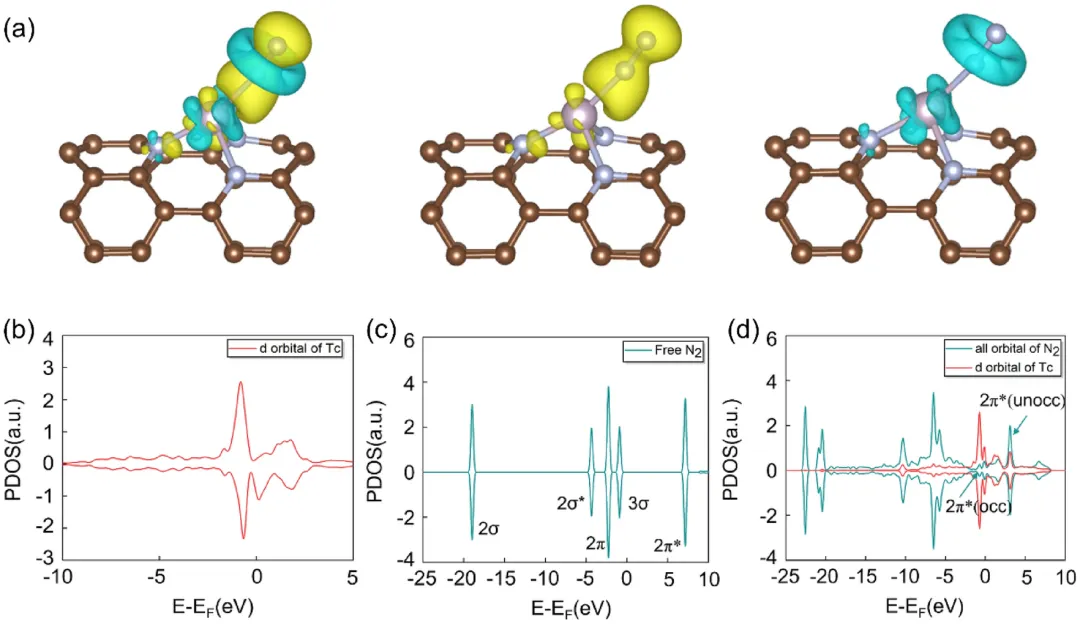
吸附原子附近出现耗尽、表面金属附近出现积累时,片段净电荷可能表现为吸附物向表面给电子。Tc—N2 体系中,2π* 获得电子的回馈过程仍需态密度或轨道投影才能辨认。N—N 键长、振动频率以及后续 *N2H 形成自由能分别反映结构、键力和反应热力学,信息不由一张等值面替代。
H* 吸附在 CdS(110) 上时,纯净表面的主要重排分布在 H 与表面 S 附近;以过渡金属取代表面 Cd 后,H 倾向结合在金属顶位,正负差分区随吸附位改变。积累和耗尽的位置随局域配位变化,体现 H 1s 与金属 d 态、近邻 S 态共同参与接触。不同掺杂体系即使采用相同的作图阈值,斑块外形也会受到键长、原子半径及局部几何的影响。
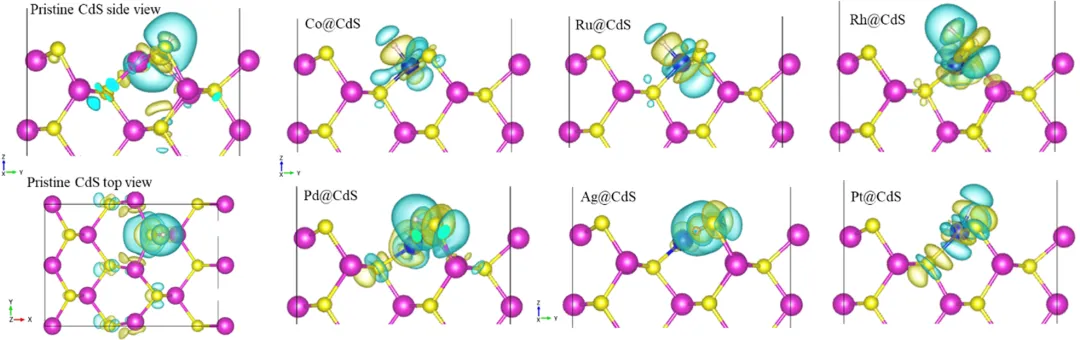
CdS 原图中的 Rh、Pd、Pt 位点具有较显著的 H 周围重排,相关研究还计算了 H 吸附自由能。大面积色块可以提示电子云受到较强扰动,H* 结合的自由能变化则由 ΔGH* 的数值给出。氢析出要求 H* 能形成,也要求后续脱附可以发生;色块面积与反应速率不存在单调对应。电子密度图适合定位受扰动的键,反应能和能垒才处理热力学与动力学问题。
界面两侧的增减如何形成电势差
两层材料接触后,若一侧出现电子积累、另一侧出现耗尽,正负重排沿界面法向分开,会产生界面偶极。以紫磷/PdSe2 异质层为例,原图把三维差分电荷、层投影能带和法向静电势放在同一组数据里。
Δn(r) 标出重排发生的位置,静电势曲线反映接触后法向势能的变化;层投影能带则区分带边态主要分布在哪一层。空间重排、电势差和带边位置是三个不同量。
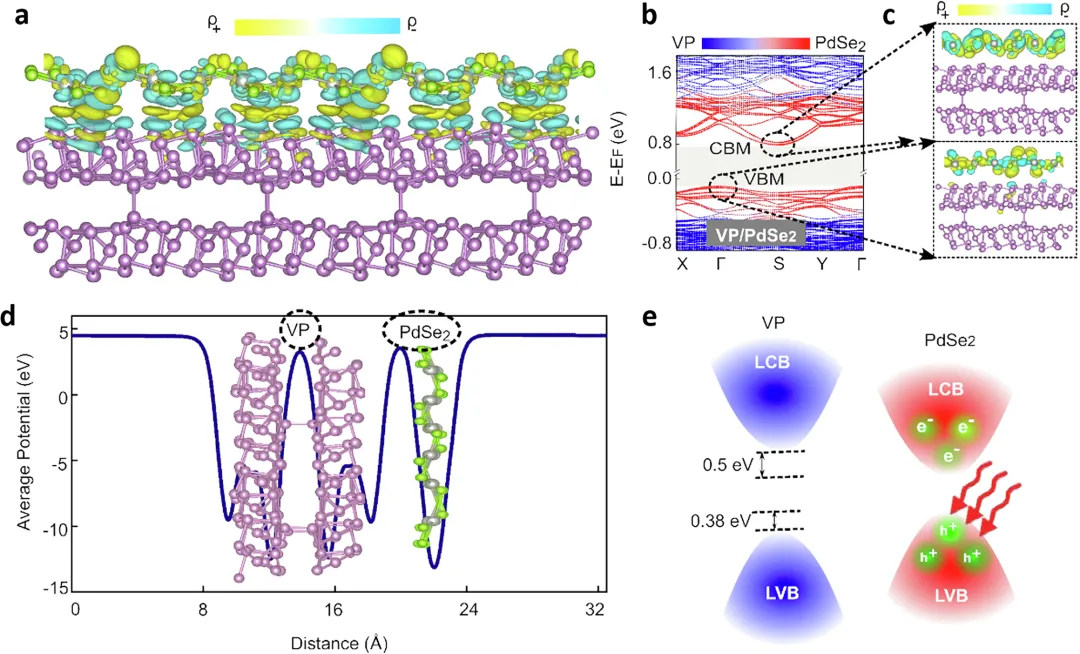
从电子密度的法向平均 Δn(z) 求界面偶极时,沿 z 的正负峰间距同样起作用。两套界面即使积分得到相近的片段净转移量,正负峰相距不同,也可对应不同的势能台阶。
反过来,界面有明显偶极,并不要求每层的净电荷变化很大:电子云在同一片段内部向界面内侧收缩或向真空侧展开,也能改变偶极矩。峰位与峰面积分别涉及空间分离和积分电荷。
磷化硼 BP/Sc2CF2 异质层的原图把静电势 V(z) 与平面平均差分电荷 Δn(z) 排在一起,右图还嵌入三维等值面。
法向曲线有相邻的正峰与负峰,表明接触使层间及两层表面附近的电子密度重新分布;左图中磷化硼侧与 Sc2CF2 侧的静电势也不同。
只挑最高的正峰,便会遗漏附近耗尽区对界面偶极的贡献;峰高本身也不是一层得到的电子总数。
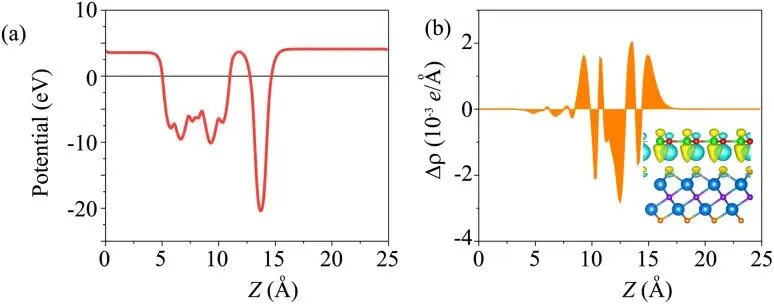
界面电场可从静电势沿法向的变化讨论。周期性 slab 的真空厚度、电偶极修正、层间距离和堆叠构型都会影响势能剖面;紫磷/PdSe2 与磷化硼/Sc2CF2 的 z 原点、原子层位置与势能零点各不相同,原始曲线的峰高没有共同参照。
平衡态的 Δn(r) 描述基态重排,光照下电子、空穴的寿命和输运还涉及激发态过程与散射,静态积累区无法给出载流子的实际迁移速率。
相似色块可能来自极化,反应结果另由能量决定
水/烷烃界面簇的能量分解研究把电子密度变化分成片段极化与片段间电荷转移。水分子靠近烷烃时,单个片段内部的电子云会变形;允许片段间轨道混合后,又出现额外的跨片段重排。两项都形成正负相邻的等值面,空间上还可能重合。
普通的总差分电荷图包含多种贡献,极化、Pauli 排斥和供受电子作用的份额需要指定能量分解方案及片段定义。
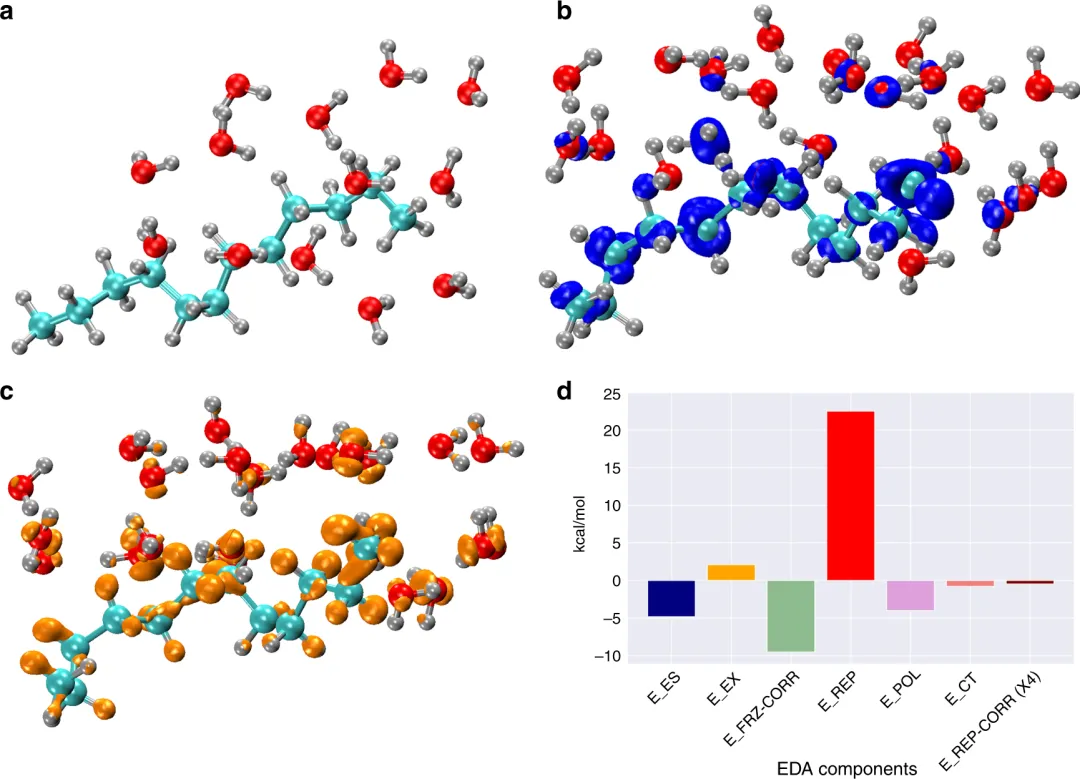
弱吸附分子尤其容易出现“表面一侧耗尽、另一侧积累”的图形:金属表面外溢电子云因 Pauli 排斥向内收缩,表面偶极及功函数随之改变,分子自身的净得电子数仍可能较小。分区电荷可给出选定原子域内的净增减,功函数或表面静电势反映偶极效应。数值不同并非互相矛盾,净电荷与电子云位移本来回答不同问题。
Cu(111) 上 OCCH* 的差分图呈现吸附键附近的重排;同一组原图还比较了表面 H 吸附自由能与 OCCH* 后续氢化的反应能。局域积累指出吸附后哪些 C、O、Cu 键受到扰动,图中还用独立的能量路径处理氢加到 C 或 O 的竞争。
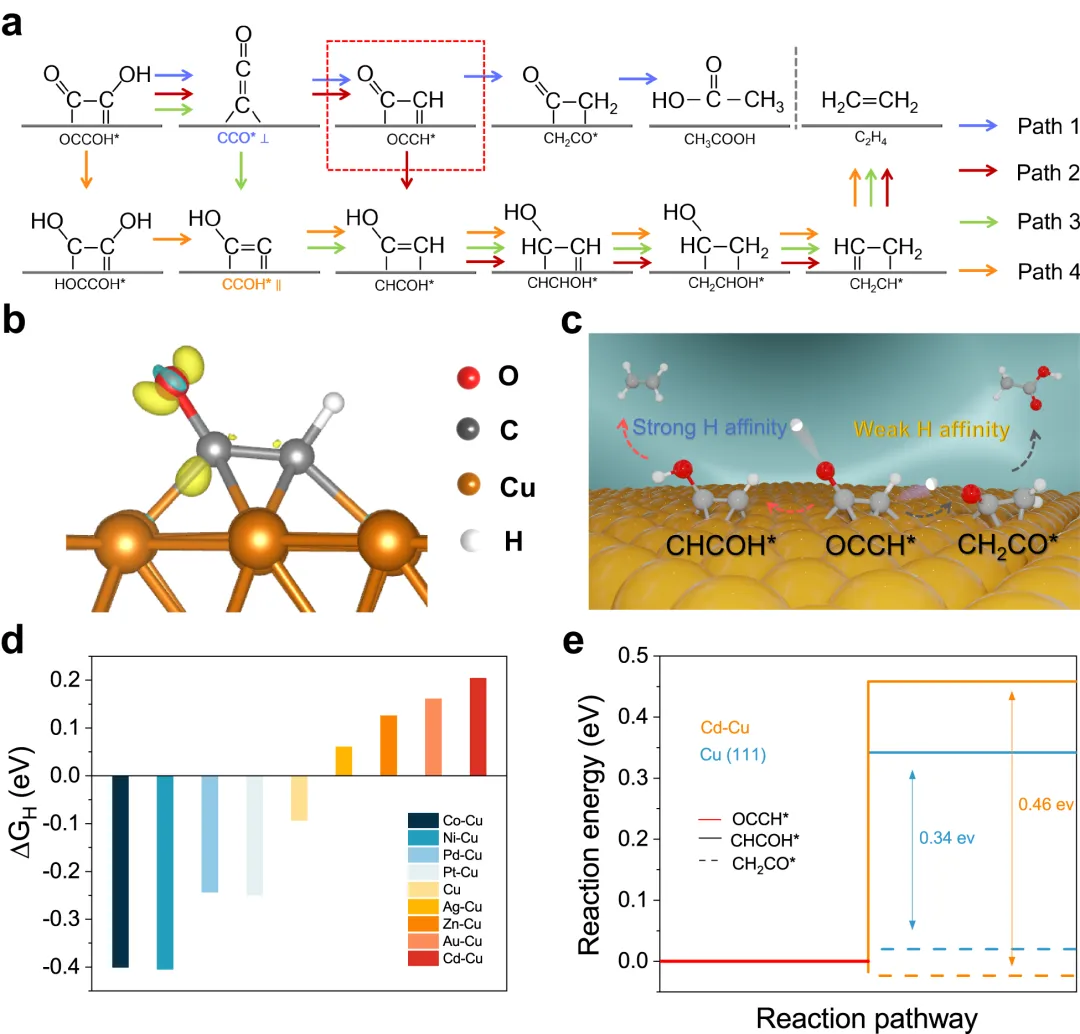
原图的反应能曲线并列比较 OCCH* 氢化到 CH2CO* 与 CHCOH* 的步骤,分别通向乙酸盐和乙烯;计算模型包括 Cu(111) 与 Cd–Cu 表面。两条路径的反应能给出该模型下的热力学倾向,实际反应速率还受氢化势垒影响。表面 H 吸附自由能约束供氢条件;溶剂结构、覆盖度和电极电位变化后,中间体分布应按对应界面条件计算。
#材料计算 #第一性原理 #密度泛函理论 #差分电荷密度 #电子积累 #电子耗尽 #界面偶极 #轨道杂化 #吸附机理 #华算科技