ARTICLE · 1357783
202页PDF打破质疑!他,师承赵东元/崔屹院士,「国家青年人才」,最新Nature大子刊!
从盐度梯度中获取蓝色能源,为减少化石燃料使用、扩大清洁能源供应提供了一条可持续路径。然而,现有的纳流控膜难以同时兼顾强度、自修复能力和高效率。
复旦大学孔彪教授等人等人报道了通过多组分协同作用构建的超韧自修复水凝胶离子通道(HICs),以克服这些局限。这些HICs具有含水量超过60%的连续纳米流体网络,可在抑制浓差极化的同时促进快速离子传输。因此,在标准0.5 M/0.01 M NaCl浓度梯度下,其功率密度达到48.57 W m-2的创纪录水平——这是均质膜中报道的最高值——在天然海水中最高可达54.62 W m-2。HICs表现出优异的机械韧性(抗拉强度为6.18 MPa,伸长率高达545%)和固有的自修复能力,可在遭受严重力学后仍实现超过91%的能量效率和结构完整性的恢复。通过将HICs集成到自供电的环境监测设备中,用于实时追踪空气质量与气候状况,这项工作提供了一个无需电池的平台,实现了可再生能源发电与可持续离子技术的结合。
相关工作以《Robust hydrogel ion channels for osmotic energy harvesting and environmental sensing》为题在《Nature Sustainability》上发表论文。
值得注意的是, 从peer review文件上可以看到,该研究的审稿意见回复信长达202页!
审稿人认为:论文报道了一种用于渗透能转换的水凝胶离子通道(HICs)。作者通过多组分协同策略,展示了该水凝胶固有的三维纳米流体网络,从而克服了传统渗透能收集器在机械强度、自修复能力与离子传输效率之间存在的权衡问题。尽管研究展现出良好前景,并为该领域可能带来重要贡献,但仍需进一步澄清若干关键点,开展更多实验验证,并加以详细说明,以使论述更加严谨。
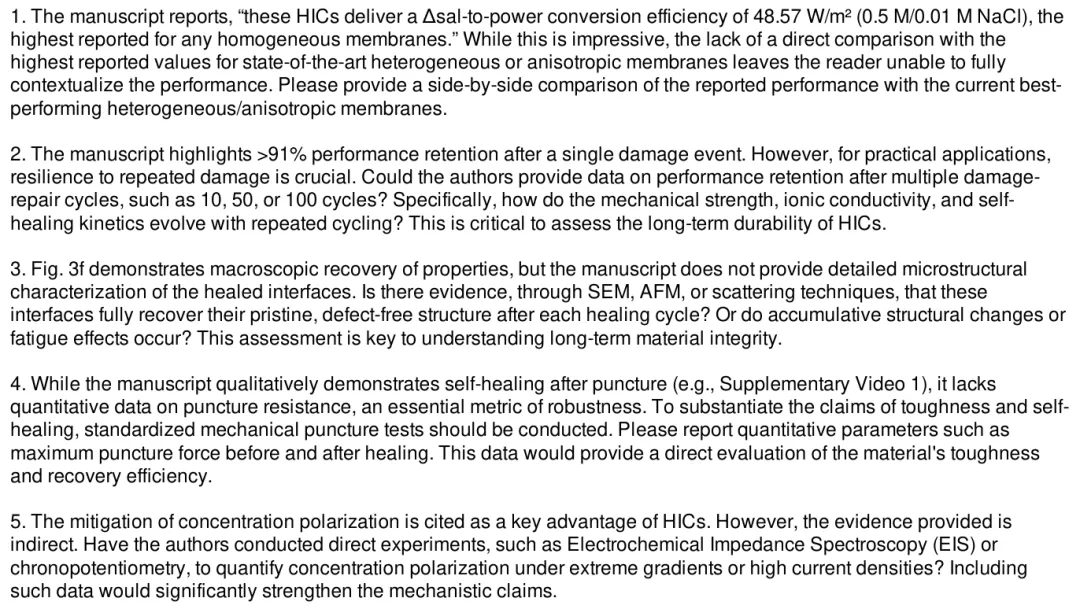
此外,从期刊的角度,审稿人页提出了:该论文在科学上较为扎实,但缺乏足够的系统层面可持续性分析,难以满足《自然·可持续发展》期刊对概念清晰性和系统影响方面的标准要求。尽管经大幅修改后,该研究可能适合发表于专业材料或能源类期刊,但目前仍存在若干根本性问题,使其无法达到该期刊所期望的概念明确性和系统影响力水平。
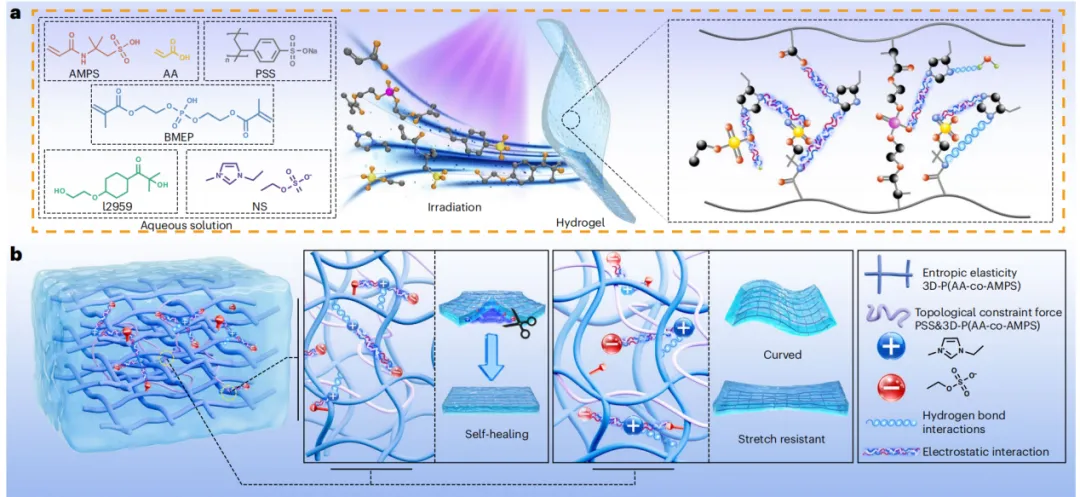
图1 超高强度自修复HICs材料的设计、结构与力学性能
超高强度自修复HICs采用紫外引发共聚法进行制备:在两性离子溶剂(NS)/水混合体系中,以AMPS、AA为单体,BMEP作为交联剂,并引入PSS作为增强高分子添加剂(图1a、2a)。与传统水凝胶为获得功能特性而牺牲力学完整性不同,该水凝胶离子通道同时具备高断裂韧性(>14.57 kJm-2)与快速自主自修复能力,这些性能是其在复杂多变的自然环境中长期稳定运行的关键(图1b)。
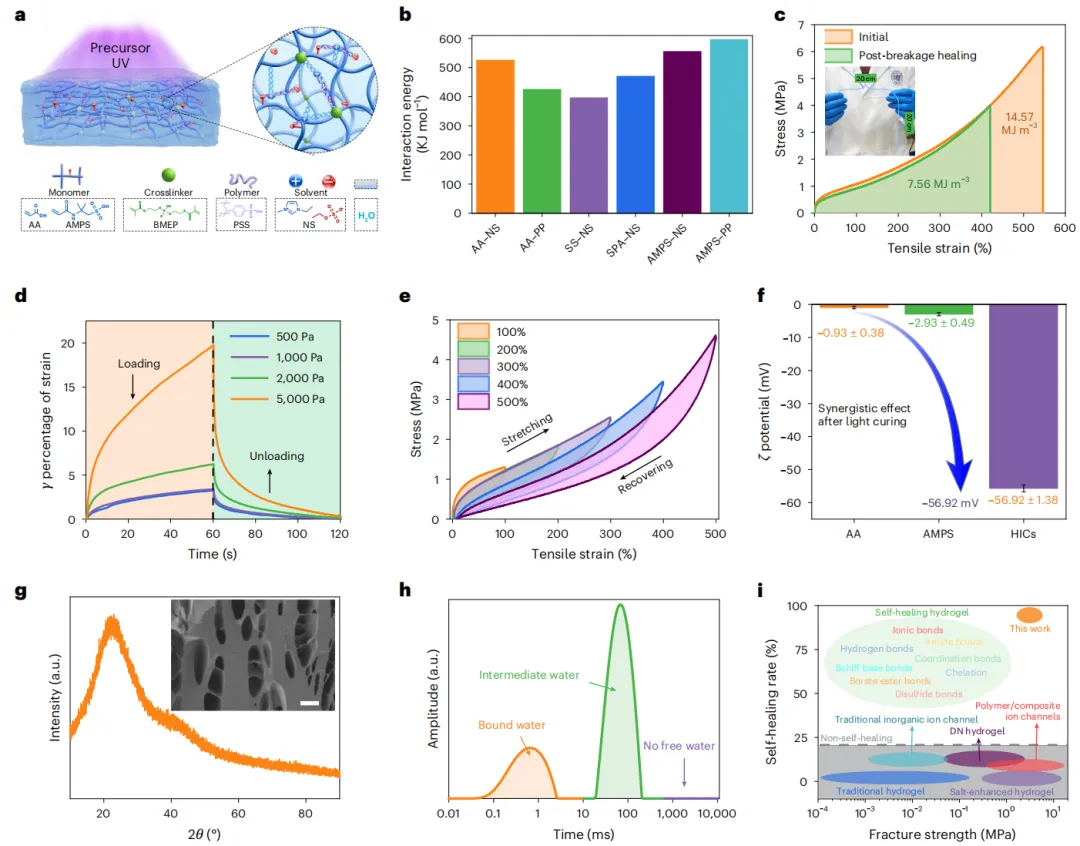
图2 HICs的制备、结构表征及其力学功能特性
这种机械功能协同效应源于多尺度的耗能相互作用。两性离子溶剂(NS)分子将单体溶剂化为具有明确电荷的物种,从而形成密集且动态的强静电交联网络(例如离子-离子或离子-偶极)。DFT计算显示,AMPS与NS之间的结合能为552.64 kJmol-1,该结果通过13CNMR光谱中明显的化学移位扰动得到了实验验证(图2b)。长链PSS在该三维聚(AA-共-AMPS)网络中的物理纠缠,通过拓扑约束力进一步增强了机械韧性。断裂后,HIC可在60秒内自愈,并表现出超过4 MPa的抗拉强度(图2c)。它不仅实现了快速自愈,还能在反复损伤-修复循环中保持稳定的力学性能。在压缩应力作用下,HICs通过可逆的键合重构高效耗散能量,在载荷解除后60秒内恢复超过99%的原始尺寸(图2d、e)。
这种行为由熵弹性(3D P(AA-co-AMPS))、动态静电交联(NS-聚合物)和拓扑约束(PSS缠结)的相互作用所决定。离子导电性和阳离子选择性通过精确的纳米结构调控实现,这些特性对于渗透能转换至关重要。单体AA/AMPS、BMEP交联剂和PSS共同提供了高密度的阴离子基团(-SO3-、-COO-和-PO42-),从而形成阳离子选择性的纳米通道(图2f)。双电荷的NS/水基质可作为定制化的载体介质:NS中的可移动电荷促进阳离子快速跳跃,而水则有利于水合离子的扩散。优化NS与H2O的比例可在快速阳离子迁移与尺寸稳定性之间取得平衡,从而通过强相互作用防止溶解或脱水。结构表征证实了HICs的非晶特性,表现为在约25°处具有宽泛的X射线衍射峰(图2g)。冷冻断裂SEM显示其形态均匀、无大孔,表明存在致密的非晶态聚合物-溶剂相互作用。
BMEP交联与NS络合作用通过静电将水分子困在带电基质中,协同抑制了水性环境中的膨胀现象(图2h)。该“结合水”状态可通过低场NMR定量分析,并具备优异的环境稳定性。总体而言,HICs表现出机械强度高(比传统水凝胶强10至100倍)、快速自愈以及抗膨胀韧性等特性,性能优于当前最先进的各向同性水凝胶和离子交换膜(图2i)。这些综合性能使HICs成为在严苛实际条件下实现高性能盐度梯度能量采集的理想平台。
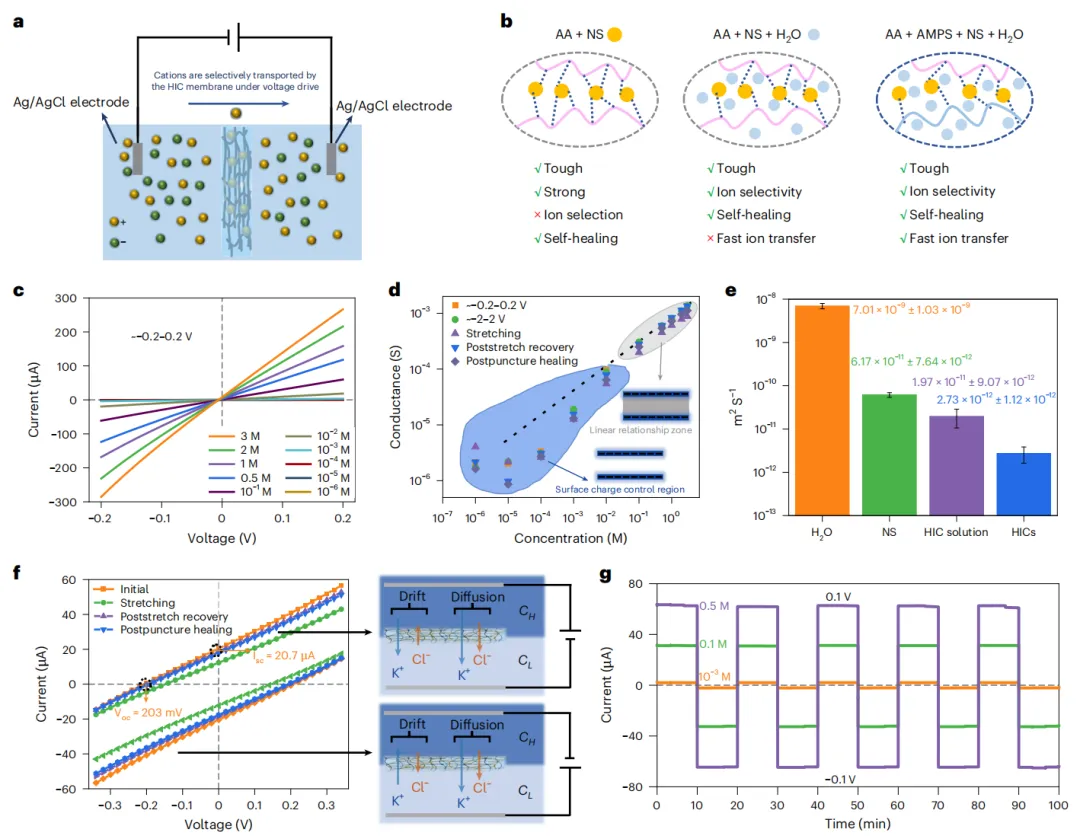
图3 HICs的离子输运行为
为了探究HICs的离子传输行为,设计了一种采用对称KCl电解质的定制导电池(图3a)。该设计消除了固有扩散偏差,从而能够精确量化阳离子/阴离子选择性。对水凝胶组分进行系统优化后发现,NS在保持稳定的聚合物-溶剂相互作用(确保机械完整性)的同时,可加快离子迁移速率;而水的共溶剂化则会破坏过强的离子聚集,促进阳离子快速扩散(图3b)。AMPS成为调控界面电荷特性的关键单体。增加其含量可增强表面负电荷,从而实现高阳离子选择性(相比对照单体提升超过2倍)。引入长链PSS通过两种机制进一步提升了性能:(1)物理交联强化了三维网络结构,稳定了多维传输通道;(2)悬挂的磺酸基团增加了负电荷密度,形成了优化的阳离子跳跃路径。
通过在KCl梯度(10-6-3 M)下进行电流-电压曲线分析,定量了离子传导动力学。所有曲线均表现出线性欧姆行为(R2>0.999),证实了无缺陷的均匀纳米通道且无离子整流效应(图3c)。电导率-浓度关系显示了两个明显区域(图3d):(1)高浓度区(>0.1 M):以电荷屏蔽为主导的类似体相的离子传输;(2)低浓度区(<0.1 M):由表面主导的传输过程,其中较高的负ζ电位(-56.92 mV)引发了显著的Donnan排斥效应,抑制了阴离子的渗透。这种选择性电荷调控导致阳离子扩散系数较低(图3e)。在1000倍盐度梯度(10-4 M|10-1 M KCl)条件下,HICs产生了渗透势(开路电压VOC=203 mV)和短路电流(ISC=20.7 μA)(图3f)。
结构韧性是运行稳定性的基础。通过孔隙压缩,拉伸应变(≤100%)可逆调节导电性,且在应力释放后60秒内即可完全恢复(图3f)。即使在高电压条件下或经历穿刺及自主愈合后,HICs仍保留了超过99%的原始离子传输功能。在±0.1 V(0.1 M KCl)下连续循环测试表明,电流衰减极小(50次循环内衰减<3%;图3g),这归因于AA/AMPS/BMEP/PSS中阴离子基团(-COO-、-SO3-和-PO42-)的静电稳定作用、三维网络的拓扑结合以及NS介导的静电交联动态重排。这种对离子选择性、机械可重构性和运行耐久性的协同效应,使HICs成为能够在机械/环境应力下实现高通量盐度梯度能量捕获的水凝胶膜。
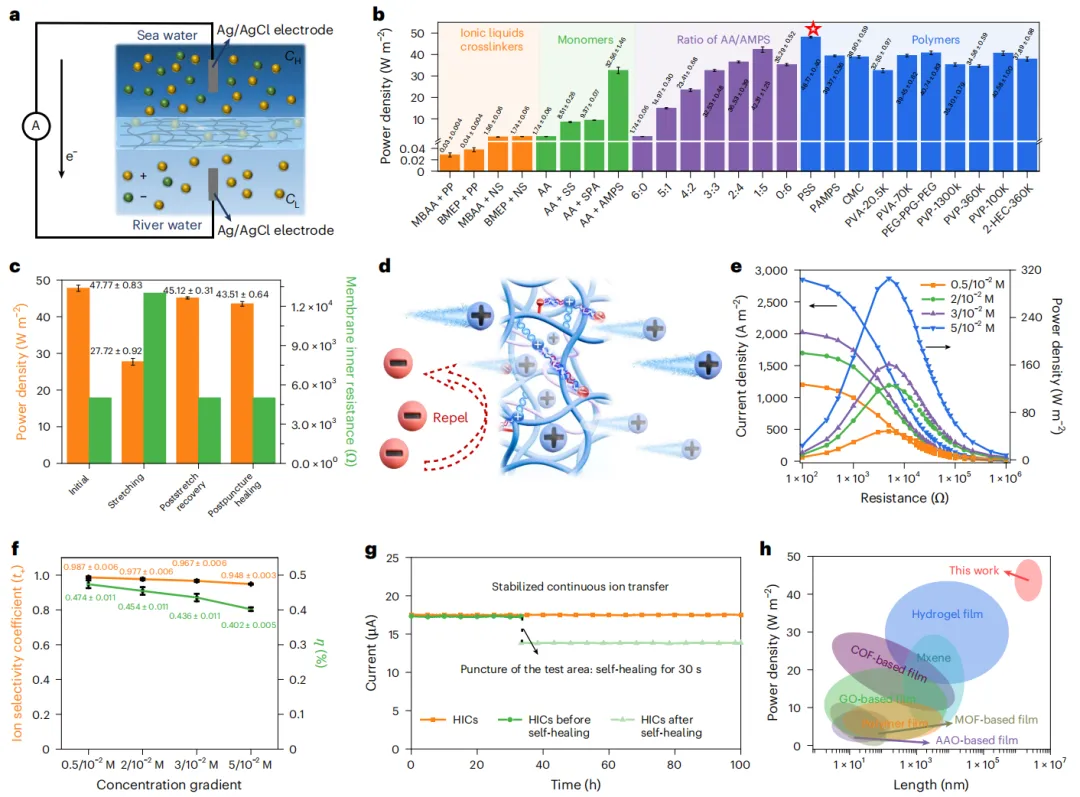
图4 利用HICs膜的高性能渗透能转换
HIC膜的渗透能转换性能源于其高固定电荷密度,从而形成局部阳离子富集相。在施加的盐度梯度(例如人工海水/河水)条件下,从高浓度区向低浓度区的阳离子优先扩散,产生方向性的离子通量(图4a)。通过Ag/AgCl电极上的可逆氧化还原反应,保持了电荷中性,并驱动电子流经外部电路。该过程直接利用浓度梯度的吉布斯自由能实现持续发电。对HICs网络拓扑结构、官能团密度和水合状态进行系统优化,实现了高阳离子选择性(t+≈0.99)和快速离子渗透(图4b)。
在拉伸应力下,通过熵驱动的链状收缩以及三维网络中的拓扑约束所导致的能量耗散,会增加离子传输阻力。HICs在变形过程中保持35 Wm-2的功率密度,并在应力释放后完全恢复其峰值性能(图4c)。这表明该材料具有承受自然水生环境中常见机械扰动的能力。穿刺后,膜通过动态重构组分间的超分子相互作用(例如氢键和静电作用)实现快速自主修复,从而恢复结构完整性。因此,在损伤-修复循环后,渗透能输出仅出现微弱衰减(约9%),显示出极高的容错能力。即使在极端的盐度梯度(500倍NaCl)下,HICs仍保持较高的阳离子选择性(t+=0.95;图4e、f),这可归因于其密集的物理交联以及具有静电屏蔽抗性的网络结构。
HICs在5 kΩ负载下可稳定输出电流超过100小时(图4g),性能波动范围在±5%以内,优于因网络解体或膨胀而性能下降的可控水凝胶。这种耐久性证明了其对运行疲劳的强韧性。在膜厚为100 μm至5 mm时,HICs的最大功率密度达到48.57 Wm-2,在盐度梯度上比现有先进膜高出1.5至20倍(图4h),为渗透能收集器树立了标杆。离子选择性、传输动力学与机械耐久性的协同优势,使其成为实现实际盐度梯度能量转换的理想平台。
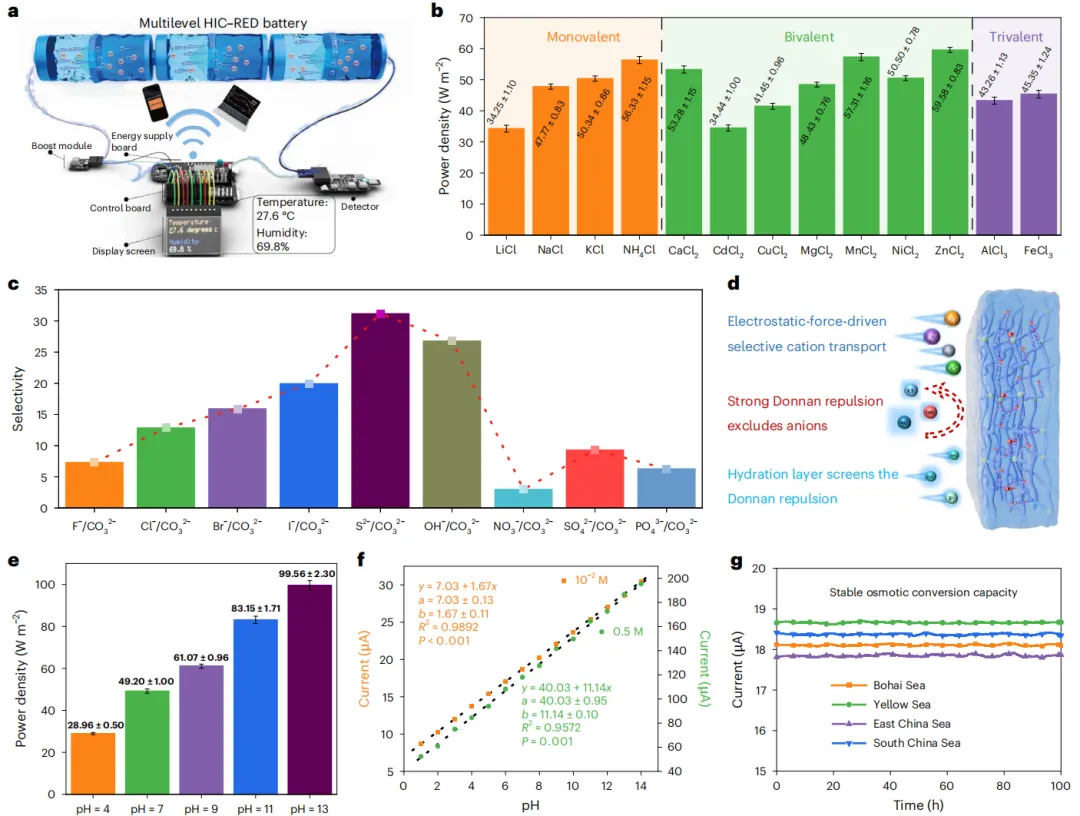
图5 HICs材料用于复杂水生环境中应用适应性渗透能转换与pH监测
依托HIC膜优异的渗透压能量转换效率,构建了多级反向电渗析(RED)电池,可为多种环境传感器供电(图5a)。该集成式HIC平台可稳定输出5V电压,支持实时监测系统在温度、湿度和空气质量方面的完全自主运行。在实际应用中,HIC膜在复杂的离子环境中表现出优异的耐受性。天然盐水(例如海水或盐湖卤水)含有多种异质离子,与简化的合成海水不同。HIC膜在各种阳离子梯度下仍能保持较高的阳离子选择性和功率密度(图5b)。其较低的内阻证实了多离子体系中结构的完整性及能量转换的稳定性。在二价阳离子溶液中,功率密度超过50 Wm-2。
从机制上看,阴离子的水合会减弱富磺酸盐界面的静电屏蔽作用:弱水合的阴离子(例如NO3-和CO32-;扩散率高)能部分穿透静电屏障,从而降低阳离子选择性,但促进阴离子的分离(图5c)。而强水合的阴离子(如F-、Cl-、SO42-和PO43-)则增强阳离子的屏蔽作用,提高功率密度(图5d)。阴离子的价态变化会影响能量转换的动力学过程。例如,在NaOH中,HICs实现了创纪录的101.22 Wm-2,这与碱性介质中阳离子选择性膜的特性一致(图5e)。在20℃下,HIC膜在0.01 M和0.5 M溶液中拟合的离子电流-pH曲线(pH为1-14)均表现出R2超过0.95,证实了在低盐度和高盐度条件下,该方法可在整个pH范围内实现可靠的pH检测(图5f)。
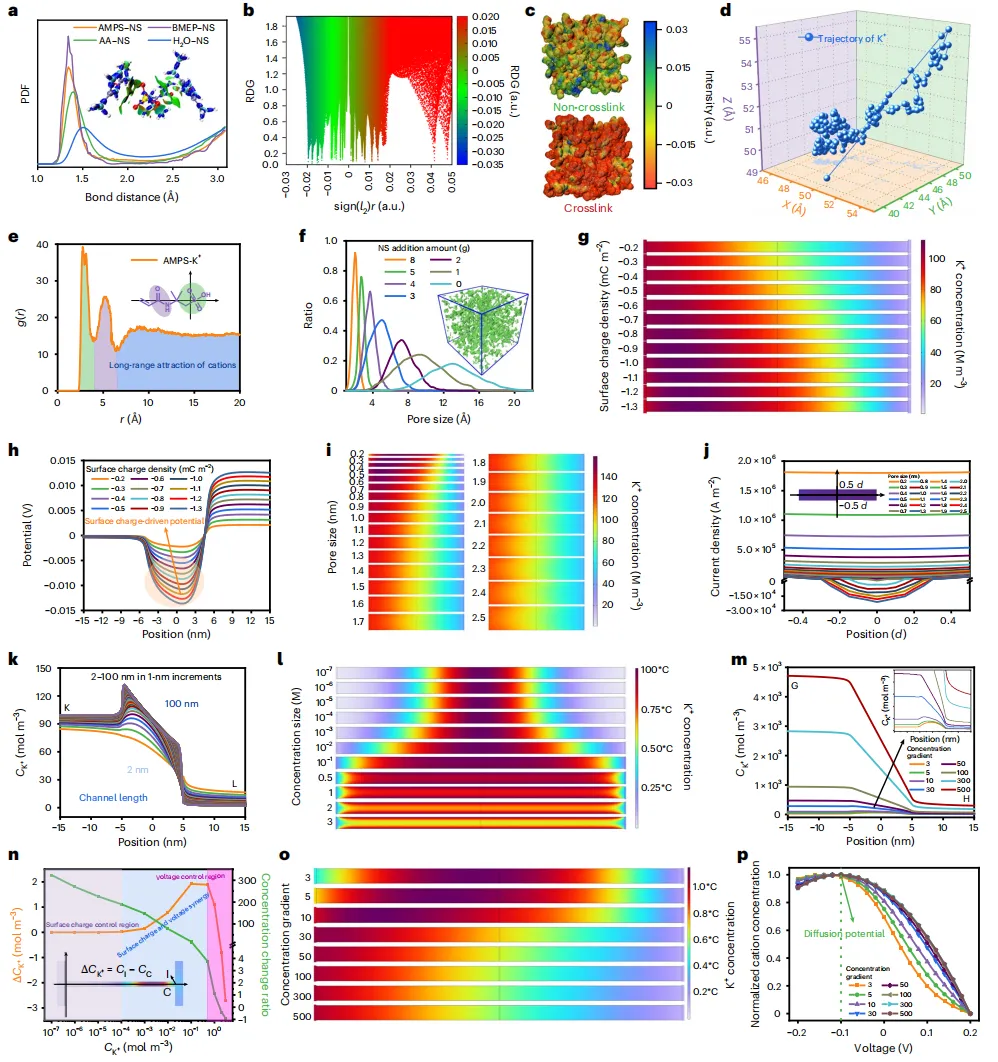
图6 HIC中离子传输机制与结构效应的多尺度模拟
HICs的机械强度和自修复特性源于丰富的分子间及分子内强弱相互作用。可视化模拟清晰地揭示了这些相互作用,包括广泛的氢键、范德华力以及带电纳米结构与其他组分之间的静电配对,从而形成一个紧密的网络(图6a、b)。在聚合之前,各组分处于游离态,表面电荷受到水分子、离子液体和分子间作用力的有效屏蔽,导致表面电荷密度较低(ζ电位较高)。光引发聚合形成三维交联网络,使聚合物链固定并增强分子间的协同作用,从而提高表面电荷密度(ζ电位降低)(图6c)。AMPS单体在聚合后,由于氢键和离子配对能力更强,相较于AA表现出更高的电荷密度。
在HICs(AMPS:AA质量比=5:1)中,阳离子在静电吸引作用下迅速迁移,随后被阴离子“笼”所捕获;而在仅含AA的HICs中,阳离子则表现出持续的移动性而未被捕获。阴离子由于受到磺酸基团的排斥作用,发生布朗运动,位移半径更大(图6d)。K+的径向分布函数(RDF)分析证实其与AMPS磺酸基团存在更强的选择性相互作用,从而导致局部K+浓度更高(图6e)。孔径分布模拟结果表明,在HICs中由较弱相互作用稳定形成的离子通透区域(直径2-6 Å)(图6f)。
表面电荷密度(σ)升高可增强阳离子选择性(在σ=1.3 mC m-2时转移数>99%)并抑制阴离子排斥,从而减轻浓度极化,同时增强跨膜离子浓度梯度和电势(图6g、h)。通道直径大于6 Å会降低阳离子选择性,有利于阴离子逆向流动,并降低功率密度。在大尺度下,孔道表面电荷调控被吉布斯驱动的扩散所取代,导致渗透能转换中阳离子选择性和功率密度下降(图6i、j)。延长的孔道长度增强了选择性位点,但在低浓度梯度(ΔC)下会导致阳离子积聚;当ΔC较高(>100×)时,吉布斯驱动的扩散占主导地位,该效应消失(图6k)。
高离子浓度(C)会引发电荷屏蔽,从而影响阳离子选择性和阴离子排斥性;反之,离子浓度不足则会削弱通道的最优阳离子选择性(图6l)。离子运输从以表面电荷为主导的模式(非线性电导率,C<~0.1-0.5 M)转变为由电压驱动的扩散主导模式(欧姆型,线性电导率,C>~0.1-0.5 M)(图6m、n)。在高梯度(>100倍)下,扩散主导的运输效应超过了表面电荷的影响。在50倍盐度梯度下的模拟扩散势为100 mV,接近理想阳离子选择性膜的理论能斯特极限值(101 mV)(图6o、p)。
Robust hydrogel ion channels for osmotic energy harvesting and environmental sensing,Nature Sustainability,2026.
https://www.nature.com/articles/s41893-026-01954-0