ARTICLE · 1141049
棱柱芳烃:通过热力学控制合成中的模板效应获得的一类新型大环主体
Title:Prismarenes: A New Class of Macrocyclic Hosts Obtained byTemplation in a Thermodynamically Controlled Synthesis
Authors:Paolo Della Sala, Rocco Del Regno, Carmen Talotta, Amedeo Capobianco, Neal Hickey,Silvano Geremia, Margherita De Rosa, Aldo Spinella, Annunziata Soriente, Placido Neri,and Carmine Gaeta*
To be cited as:J. Am. Chem. Soc.2020, 142, 1752−1756
01
引言
基于亚甲基桥联的1,5-萘单元的本文所述新型大环通过热力学控制的合成中的模板效应获得。具体而言,通过使用互补的铵模板剂,可以从平衡混合物中选择性移除了棱柱[5]芳烃1或棱柱[6]芳烃3。当仅使用溶剂1,2-DCE时,得到1,4-错位衍生物2。本文所述的棱柱[5]芳烃具有较深的富π电子芳香空腔,对季铵客体表现出很强的亲和力,这源于有利的阳离子…π和+N-C-H…π相互作用。该识别基元是本文所报道的棱柱[n]芳烃模板合成的基础。
02
图文解析
自1967年Charles Pedersen报道第一个冠醚的模板合成以来,通过客体模板策略已经设计并获得了大量具有独特结构的大环化合物。即使在今天,超分子化学家仍不断探索新颖而引人注目的大环结构。其中,柱芳烃和氧杂管芳烃近年来表现出了引人注目的超分子功能和性质。受氧杂管芳烃和柱芳烃独特形状的启发,并受到其超分子性能的推动,我们设想了新型环状结构,例如方案1中的1和3,它们基于亚甲基桥联的1,5-萘单元。我们对它们深的富π电子芳香空腔以及其棱柱形状(见下文)产生了兴趣,并由此启发将其命名为棱柱芳烃。
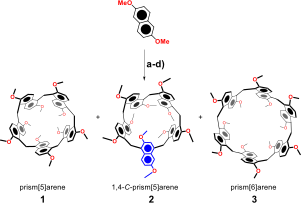
方案 1 反应试剂和条件:(a) 1,2-DCE,TFA,多聚甲醛,70 oC, 22 h:1 (0.3%),2 (40%);(b) 条件a和 42+·2I−:1 (47%), 2(16%);(c) 条件a和5+·I−:1 (32%), 2 (8%);(d) 6+·I−, 1,2DCE, TFA, 70 oC, 72 h:1 (0.3%),2 (6%),3 (20%)。
棱柱芳烃1-3与柱芳烃一样,可以归类为环芳烃。环芳烃通常通过相应单体与醛进行可逆的酸催化或碱催化缩合获得。有趣的是,在某些情况下,在热力学控制的大环化条件下,通过模板效应可以诱导对特定环状低聚物的选择性。通过这种方式,可以通过加入适当的互补客体,从平衡混合物中分离出特定的大环。在这一方面,一个众所周知的热力学控制合成实例是柱芳烃大环。
类似于其他环芳烃的实例,我们首先采用2,6-二甲氧基萘和甲醛在酸催化剂存在下进行棱柱芳烃的合成探索。在初步实验中,当2,6-二甲氧基萘(0.5 M)以1,2-二氯乙烷(1,2-DCE)为溶剂,在BF3·Et2O存在下于30 oC与多聚甲醛反应时,仅获得了线性低聚物。为了获得环状结构,我们采用了不同的反应条件,包括使用三氟乙酸(TFA)作为酸、提高反应温度以及稀释反应体系。因此,当2,6-二甲氧基萘(2.5 mM)和多聚甲醛(1.2 eq.)在TFA(15 eq.)存在下于DCE中70 oC反应时,预期的棱柱[5]芳烃大环1在22 h后以0.3%的收率获得,而其1,4-错位异构体(1,4-C-棱柱[5]芳烃)2则以更高的收率40%获得。
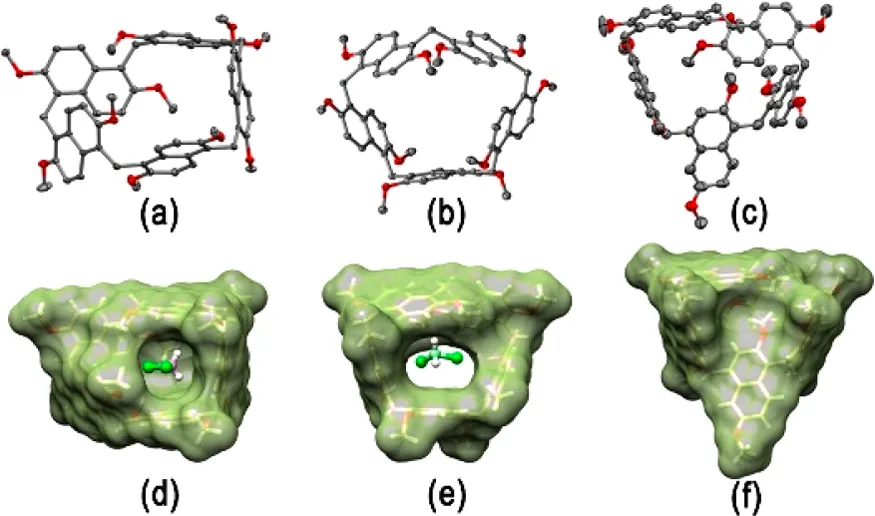
图1. 棱柱[5]芳烃1的(a)α和(b)γ晶型以及1,4-C-棱柱[5]芳烃2的(c)β晶型的椭球表示(50%概率)。为清晰起见,未显示溶剂分子、无序原子、低占有率原子和氢原子。对于每个分子,α晶型和β晶型具有相似的构象。棱柱[5]芳烃的(d)α和(e)γ晶型以及1,4-C-棱柱[5]芳烃的(f)β晶型的排除溶剂分子表面(1.4 Å探针)。包封的CH2Cl2溶剂分子以球棍模型表示。
随后研究了溶剂对棱柱[5]芳烃1和1,4-C-棱柱[5]芳烃2形成的可能作用。因此,当使用邻二氯苯或氯仿等溶剂时,2的收率降低。温度也被发现对于2的形成至关重要。事实上,当反应在室温下进行时,仅收集到11%的1,4-C-棱柱[5]芳烃。HR-ESI质谱证实了2的分子质量(实测:1000.4218 m/z;对于[M]+的计算值:1000.4186)。
在213 K下进行的详细一维和二维NMR研究清楚表明,2中的5个萘环中有4个通过其1,5-位连接,而方案1中以蓝色表示的萘基团呈现1,4-桥联模式(错位萘环),这一结果通过X射线晶体学分析得到证实。
有趣的是,当将TFPB-盐的二价阳离子42+(TFPB:四[3,5-双(三氟甲基)苯基]硼酸根)加入2的CD2Cl2溶液中时,其在183 K下的1H NMR谱(600 MHz)显示出显著变化,表明形成了准[2]轮烷。具体而言,通过观察到化学位移位于负值范围(0至-2 ppm)的屏蔽1H NMR信号,可以确定42+⊂2准轮烷的形成,这些信号归属于位于主体芳香空腔内部的客体质子。通过直接积分缓慢交换的1H NMR信号,计算得到穿入的42+⊂2与游离物种之间的缔合常数为470 M-1。
有了这一结果,我们决定在42+碘化物盐存在下进行棱柱芳烃的合成,以研究其对于方案1中环状低聚物热力学平衡分布可能产生的模板效应。当2,6-二甲氧基萘(2.5 mM)和多聚甲醛(1.2 eq.)在TFA(15 eq.)存在下于1,2-DCE中70 oC反应,并加入42+碘化物盐时,棱柱[5]芳烃1在22 h后以47%的收率获得。值得注意的是,当使用四甲基铵阳离子5+作为潜在模板剂时,1的收率降低至32%。HR-ESI质谱证实了棱柱[5]芳烃1的分子质量。1D和2D NMR谱(CD2Cl2,298 K,600 MHz)与1的D5对称性相符。
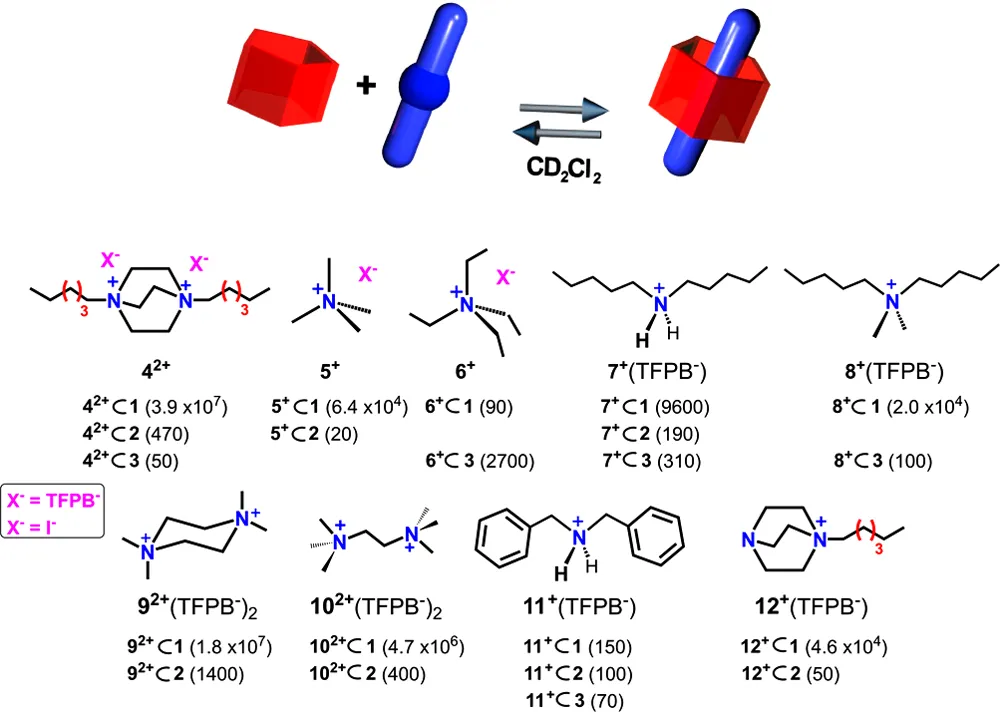
图2. 棱柱[5]芳烃1与客体42+-12+的络合平衡示意图。通过在CD2Cl2中进行1H NMR实验(600 MHz)测定棱柱[n]芳烃1-3与其主客体络合物的结合常数值。误差<15%,由三次测量的平均值计算得到。
适用于X射线结构测定的棱柱[5]芳烃1的三种假多晶型以及1,4-C-棱柱[5]芳烃2的两种假多晶型的无色小单晶,采用同步辐射和低温冷却技术进行了分析。棱柱[5]芳烃的三种假多晶型α、β和γ晶型(图1和支持信息)通过共结晶CH2Cl2溶剂的数量不同而区分,即每个棱柱[5]芳烃分子分别含有三个、两个或一个溶剂分子。三种晶型均由本征手性的棱柱[5]芳烃分子的外消旋混合物组成,其中所有萘基团的2,6-甲氧基取代模式均具有相同的取向(图1a、b)。在α和β晶型中,形成了一个一侧由甲氧基封闭的分子空腔(图1d),而在更加对称的γ晶型中,则存在一个中心孔洞(图1e)(见支持信息)。在三种假多晶型中,位于每个棱柱[5]芳烃孔洞/空腔内部的CH2Cl2分子均由相邻分子封闭(空隙体积为85-95 Å3,其中67-60%由CH2Cl2分子的范德华体积填充)。
1,4-C-棱柱[5]芳烃2的两种假多晶型(α=单斜晶型,β=三斜晶型)同样由本征手性分子的外消旋混合物组成。1,4-萘环呈现一种完全填充棱柱芳烃空腔的构象(图1f)。
在研究的这一阶段,我们决定开展一系列实验,以研究两种异构体棱柱[5]芳烃1和1,4-C-棱柱[5]芳烃2之间可能存在的相互转化过程。当棱柱[5]芳烃1在1,2-DCE中、TFA存在下于70 oC加热时,16 h后完全转化为1,4-C-棱柱[5]芳烃2。这一结果清楚表明,1,4-C-棱柱[5]芳烃2是热力学异构体,而棱柱[5]芳烃1是动力学异构体。
密度泛函理论(DFT)计算与这些结果基本一致。预测棱柱[5]芳烃1的稳定性比其错位异构体2低5.1 kcal/mol。当考虑1和2在其空腔内包合1,2-DCE后的平衡几何结构时,这一能量差降低至2.6 kcal/mol。我们还计算了中间体碳正离子发生大环化步骤时最稳定过渡态(TS)的平衡几何结构。预测1,4-进攻所涉及的TS比1,5-进攻所涉及的TS高3.3 kcal/mol。当考虑空腔内存在1,2-DCE时,这一能量差增加至4.3 kcal/mol,从而证实1,5-加成的形成更快。
为了进一步支持上述观点,我们通过HPLC研究了方案1中的反应(支持信息)。与上述结论一致,在反应270 min后,棱柱[5]芳烃1明显是优势产物。事实上,1的量高于其C-错位异构体2。330 min后,1,4-C-异构体2的含量超过1(支持信息)。相比之下,当反应在客体42+存在下进行时,HPLC监测表明棱柱[5]芳烃1在整个反应过程中均为优势产物。
最后,当1,4-C-棱柱[5]芳烃2在42+存在下,于1,2-DCE中70 oC处理22 h时,衍生物1以20%的收率获得。综上,这些结果清楚表明,1和2的形成经历了一个热力学控制的模板过程(图3),其中溶剂1,2-DCE和阳离子客体42+分别作为模板剂,促进1,4-C-棱柱[5]芳烃2和棱柱[5]芳烃1的形成。值得指出的是,这一结果也是一个通过模板控制大环产物区域化学的少见实例。
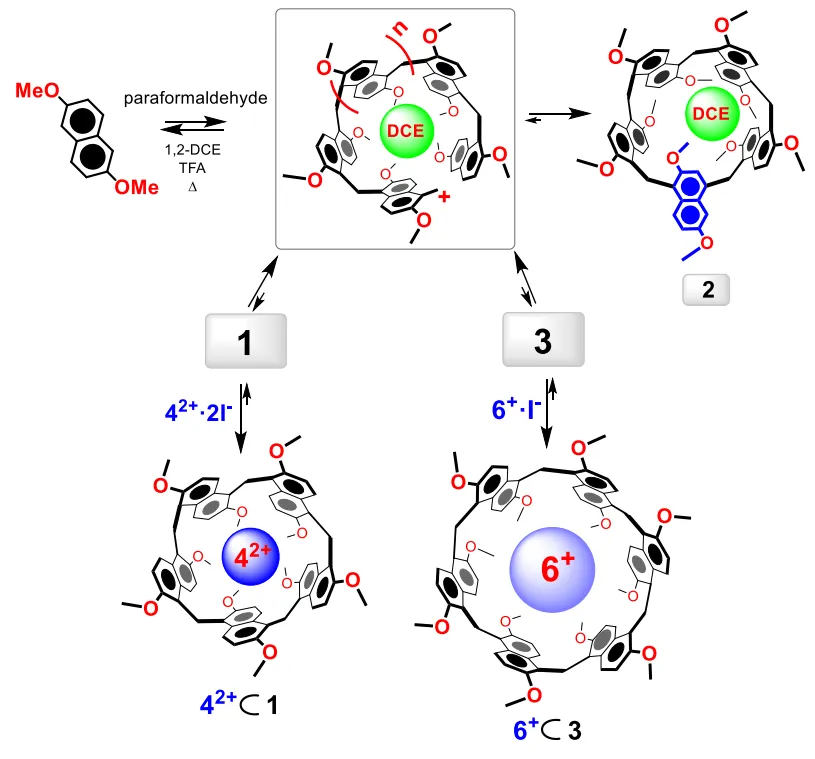
图3. 热力学控制的棱柱[n]芳烃模板合成。
在这一结果的基础上,我们研究了另一种模板剂的使用。因此,当四乙基铵阳离子6+以碘化物盐形式使用时(方案1和图3),棱柱[6]芳烃3以20%的收率分离得到,同时得到1,4-C-棱柱[5]芳烃(6%)和棱柱[5]芳烃1(0.3%)。这一结果清楚表明,可以通过使用适当的互补模板剂来控制棱柱[n]芳烃1-3的平衡分布,该模板剂能够从平衡混合物中移除其主体。值得注意的是,在1,2-DCE中用TFA于70 oC处理16 h后,棱柱[6]芳烃3定量转化为1,4-C-棱柱[5]芳烃2,从而证实2是热力学产物,而1和3是平衡混合物中的动力学产物。
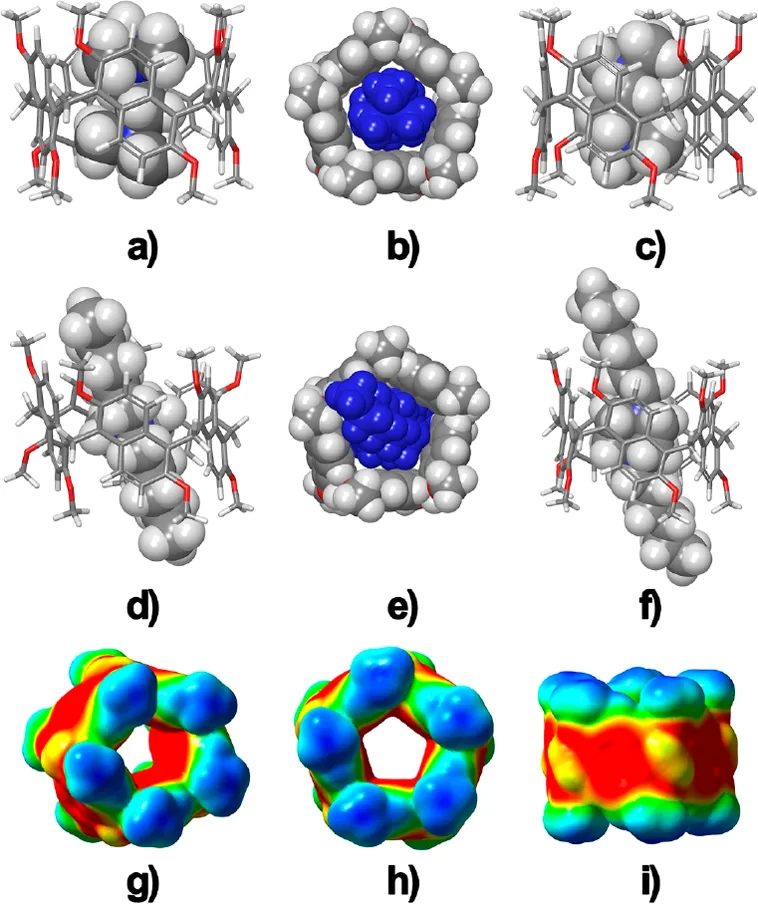
图4. 络合物(a、b)102+⊂1、(c)92+⊂1、(d)8+⊂1、(e、f)42+⊂1的DFT优化结构(B97D3/SVP/SVPFIT)。(g-i)映射到电子密度等值面(ρ=0.004)上的棱柱[5]芳烃1的静电势。
随后,我们将注意力转向棱柱[n]芳烃1-3的识别能力(图2、图4和支持信息)。具体而言,当将1,4-二己基-DABCO 42+的TFPB-盐以等摩尔比加入棱柱[5]芳烃1的CD2Cl2溶液中时,观察到准[2]轮烷42+⊂1的形成(图4e、f),这一结果通过一维和二维NMR研究以及HR-MS-CID谱得到了证实。通过一系列竞争实验测定得到42+⊂1络合物的缔合常数为3.9×10⁷ M-1(298 K,CD2Cl2)(图2和支持信息)。这一数值显著高于42+⊂2准轮烷形成时观察到的数值(470 M-1)。这一结果与图3中总结的结果相符。
事实上,与其C-异构体2相比,客体42+对棱柱[5]芳烃1具有更大的热力学亲和力,因此其在合成过程中发挥模板剂的作用。通过比较四甲基铵阳离子5+(TFPB-盐)的两个内向络合物5+⊂1(6.4×10⁴ M-1)和5+⊂2(20±5 M-1)的缔合常数值,可以得到类似的结论。
对准[2]轮烷42+⊂1的DFT优化结构(图4)的仔细观察表明,C-H…π和阳离子…π相互作用在络合物稳定化过程中发挥了关键作用。棱柱[5]芳烃大环具有一个扩展的富π电子芳香空腔(图4g-i),其中这些相互作用得到增强。事实上,当将N,N-二甲基-N,N-二戊基铵8+·TFPB-盐与1在CD2Cl2中混合时,形成了准[2]轮烷8+⊂1(图4d),其缔合常数为2.0×10⁴ M-1,该数值显著高于使用仲二戊基铵7+轴所得到的相应准[2]轮烷7+⊂1的数值(9600 M-1)。这一结果证实了+N-C-H…π相互作用在铵轴与棱柱[5]芳烃之间络合物稳定化过程中所发挥的关键作用。最后,棱柱[5]芳烃1形成的铵基络合物在热力学上比其C-错位异构体2更加稳定。
03
结论与展望
总之,通过模板方法在热力学控制的合成中获得了一类新型大环主体,并命名为棱柱芳烃。本文所描述的棱柱[n]芳烃对铵客体表现出良好的亲和力,并形成由阳离子…π和+N-C-H…π相互作用稳定的准[2]轮烷结构。考虑到当前对于新型大环主体合成的巨大关注,以及这些主体已经在纳米技术和超分子领域发现了有趣的应用,同时考虑到棱柱芳烃所具有的独特特征,可以预期上述结果将推动这一超分子化学新领域的快速发展。
04
作者简介
NEUsupra
超分子化学NEU | NEU-cfz
图文 | Carmine Gaeta 课题组,
陆逸飞
排版 | 陆逸飞
校审 | 张明月