ARTICLE · 1257696
Alloy Builder软件:高熵合金与高熵 LDH 的建模算例
来源:AimatraLab软件下载地址:https://aimatralab.com/tools/alloy-builder/
AimatraLab Alloy Builder V2.0.2 是一款 Windows 桌面建模软件,处理给定周期结构中的元素占位。程序在本地运行,提供中文和英文界面。可以从 FCC、BCC、HCP 模板或已有结构出发,设定组分和超胞,再检查元素分配后的近邻配对。[1]
V2 界面左侧设置结构、元素比例与搜索参数,右侧可切换三维结构、结果和运行日志。导入全占位 CIF/POSCAR 后,可以选定一个可交换的金属位点池,保留其余元素。三维区支持元素分色、晶轴与配位多面体;结果页同时列出目标历史、带正负号的 SRO 和配对数。完整结构与统计记录可以导出,供后续计算使用。
下面两张 V2.0.2 真实界面图展示一个 80 位点 Co/Ni 二元示例;后文两套五元算例另附各自的导出坐标图。目前可登录下载的是 V1.1.0 Windows x64,全位点计算需本产品机器绑定授权;V2.0.2 的子晶格功能和新版显示界面仅作展示,尚未开放下载。
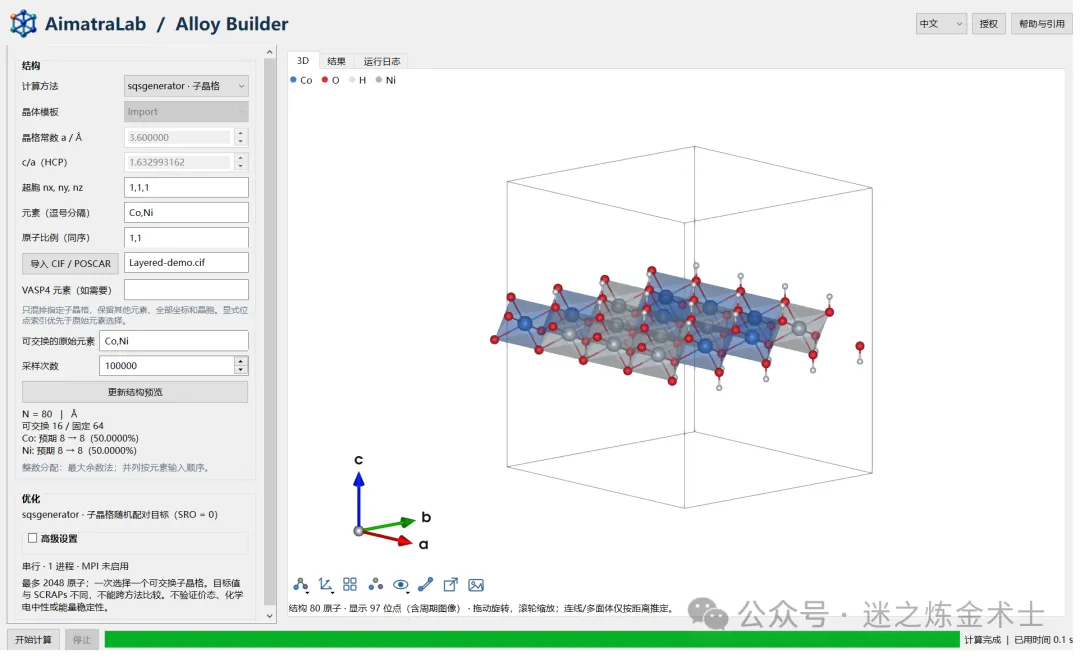
图 1|完整结构预览V2.0.2 真实软件界面,自建理想层状 Co/Ni 氢氧化物二元示例:80 个完整位点,其中 16 个 Co/Ni 活性位点、64 个固定 O/H 位点。用于介绍结构设置、完整模型和显示控件;该示例未经实验或 DFT 验证,与后文五元合金和五元 LDH 算例分开。 画面“显示 97 位点”包含周期显示副本,科学模型仍为 80 位点。
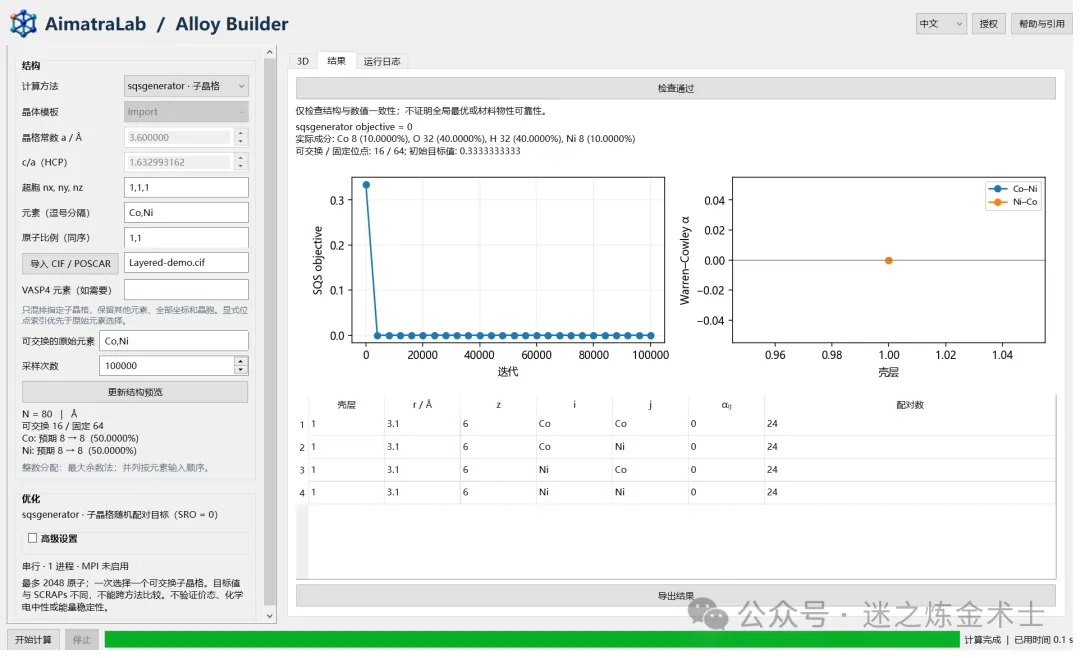
图 2|目标历史与配对统计同一 V2.0.2 二元示例的结果页。图中初始目标约为 1/3,最终为 0,展示的是该示例首壳层的 SQS 目标和 Co–Ni 配对;不能套用为后文五元算例的结果,也不能将其解释为能量或材料稳定性。
先固定组成和晶格,再比较元素排布
这次用等原子比 CoCrFeMnNi 做算例。Cantor 等在这一五元体系中报道了 FCC 固溶体。[2] 本例选取 FCC 常规晶胞,沿三个方向各重复五次,共 500 个原子;Co、Cr、Fe、Mn、Ni 各 100 个,实际原子分数均为 0.2。
晶格常数先设为 3.6 Å,超胞边长为 18 Å。FCC 拓扑和这个数值都是输入条件,没有经过能量计算或结构弛豫来确定。搜索过程中,晶胞、坐标和组成保持原样,改变的是每个位置上的元素。
本次使用 Alloy Builder V2.0.2 的 SCRAPs 全位点路径调用原生内核。[1,3] 结构图按导出的坐标绘制,曲线和配对表来自这次运行。参数、原始模型与最终结构一并保存,可按同样条件复查。
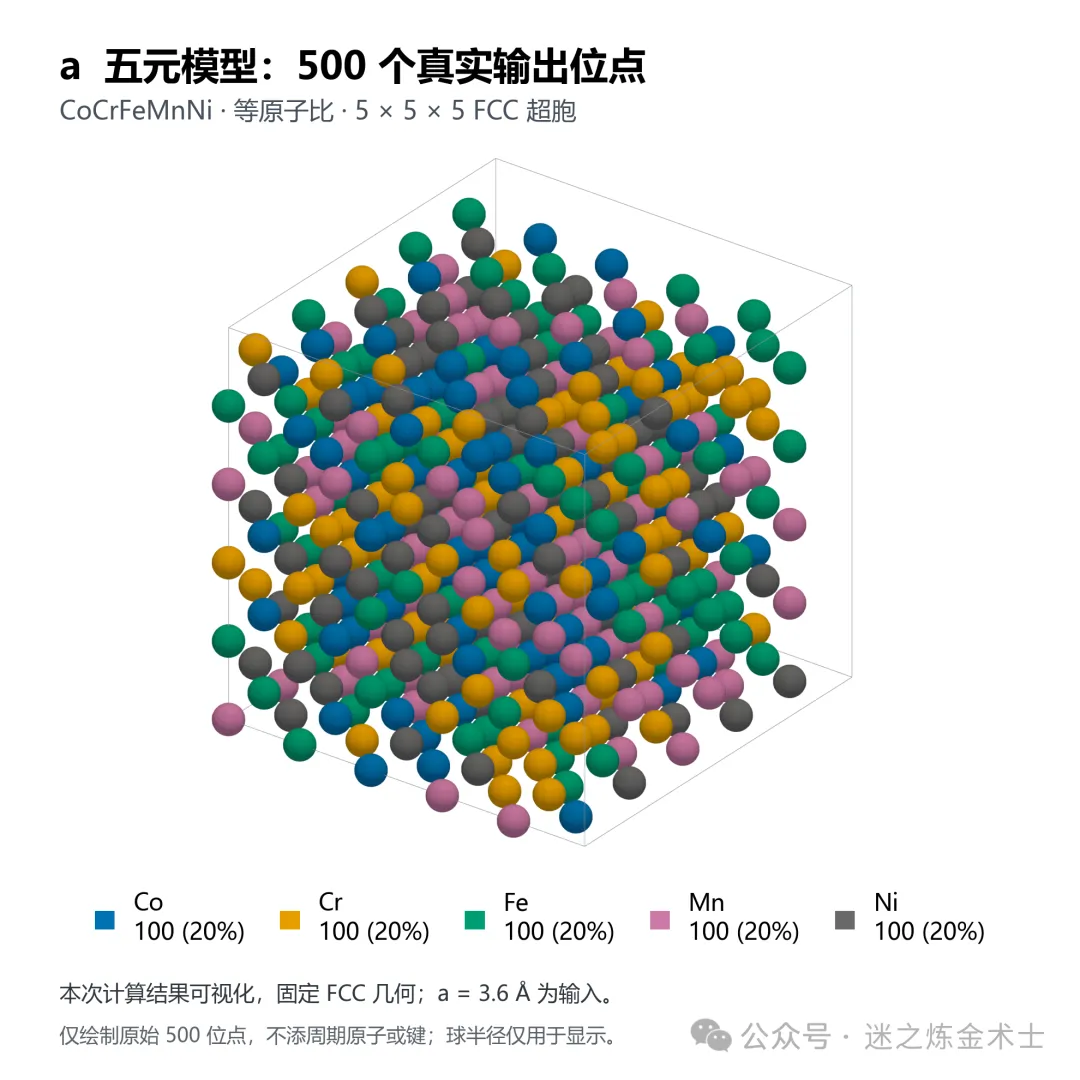
图 3|本次计算得到的五组元占位模型CoCrFeMnNi,500 个原子,五种元素各 100 个(20%)。依据导出坐标绘制全部 500 个规范位点,未添加周期显示副本或键;球半径仅用于显示。FCC 拓扑和 a = 3.6 Å 为预设输入,不是平衡结构预测。
五元等比例的“高熵”,怎样理解
各位点独立、理想随机混合的宏观参照,具有下面的摩尔构型熵。其中 cᵢ 为混合位点上的元素分数,R 为气体常数。五元等比例时,理想值为 R ln 5,约 13.38 J·mol⁻¹·K⁻¹;这里按每摩尔参与混合的位点计量。[6]
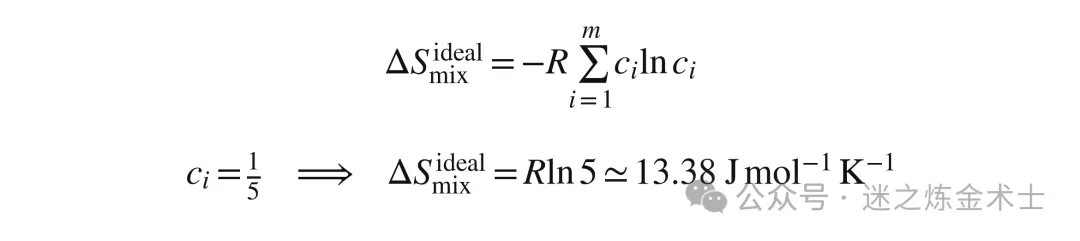
式(1)|理想构型混合熵理想、宏观、独立随机占位的构型熵参考;摩尔基准为参与混合的位点,不是本次有限优化构型的实测熵。
这一数值说明多组元等比例随机混合具有较大的理想构型熵参照,却不能当作某一张有限原子排布图的实测熵。此次搜索前后组成相同,按组成代入的 Rln5 也相同;单凭目标值下降,不能推导出熵增加。[6]
有限模型要表示随机固溶体,还需检查局部关联。用小周期结构逼近随机体系的一些关联,是特殊准随机结构研究中的思路之一。[5] 下面讨论的则是本次 SCRAPs 实际使用的配对计数目标,不把不同实现的目标值混在一起。
组成一样,近邻配对可以差很多
这次检查 FCC 的前三个近邻壳层,配位数 zₛ 依次为 12、6、24,目标权重为 2、1、1。设 Nᵢ 为元素 i 的原子数,nᵢⱼ⁽ˢ⁾ 为以 i 为中心、在第 s 壳层找到 j 的有向邻接总数,理想随机参照为 Nᵢzₛcⱼ。首壳层中,每种有向异种配对的参照计数就是 100×12×0.2=240。
Warren–Cowley 参数把实际配对数与随机参照联系起来。[4] 对异种配对,负值表示该类邻居更多,正值表示更少;零附近表示接近参照。正负号描述配对偏好。这里的 cⱼ 取实际整数计数所对应的组分,本例恰好都是 0.2。
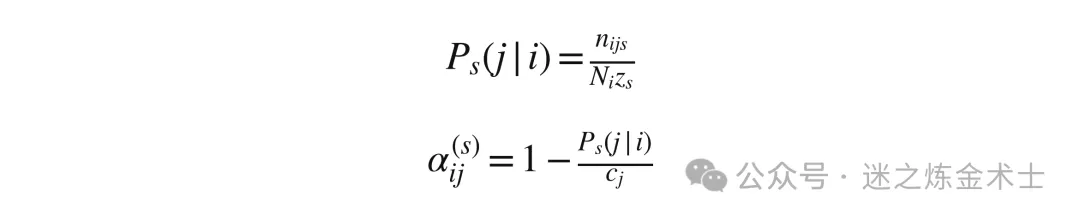
式(2)|有向配对数与 Warren–Cowley 参数n_ijs 为第s壳层有向配对数,N_i为i原子数,z_s为壳层配位数,c_j由实际整数计数给出。
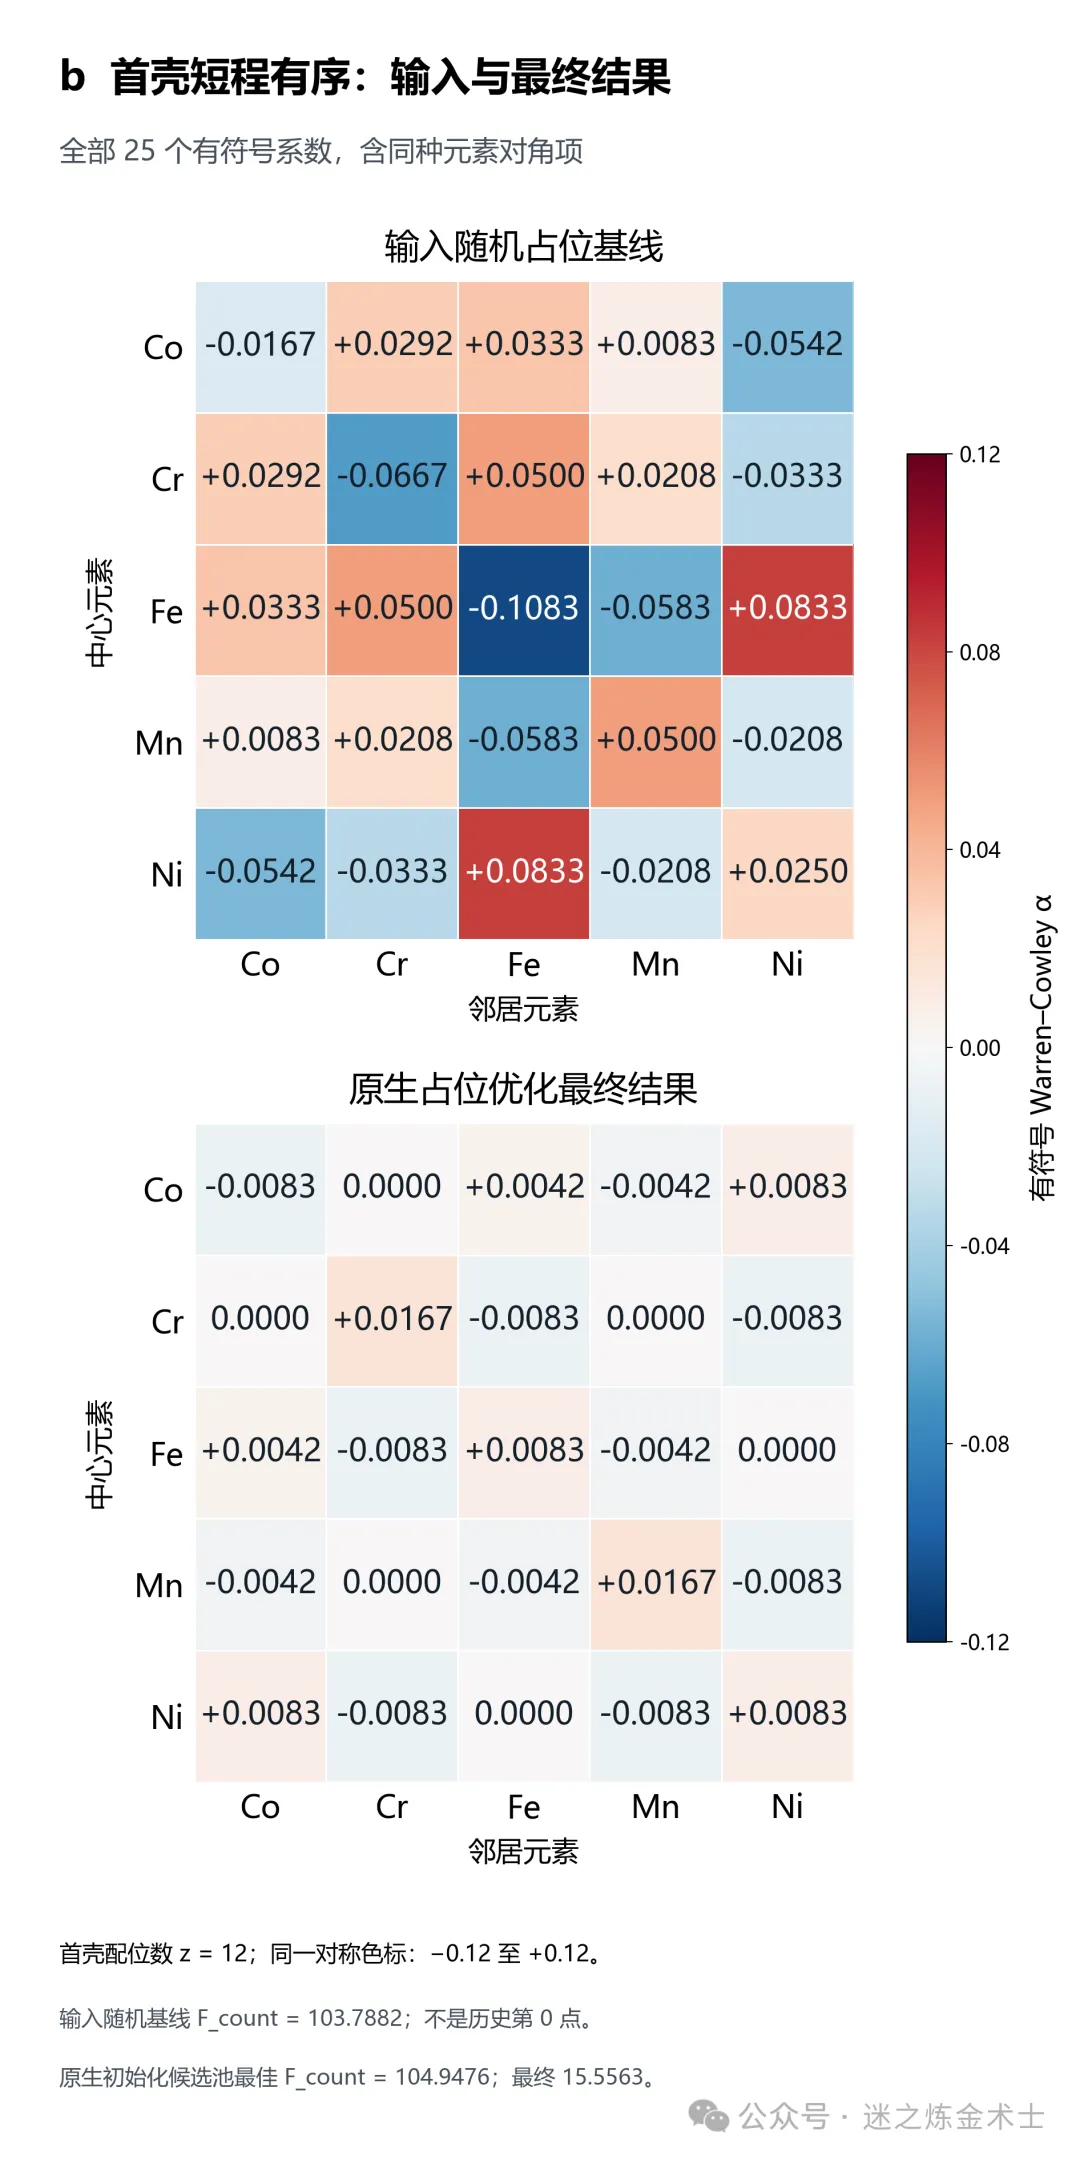
图 4|首壳层 SRO:输入随机排布与最终模型来自同一算例的完整 25 个有符号系数,包括同元素对角项。上下采用同一 ±0.12 色标,未裁掉负值。图中输入随机模型的 F_count = 103.78825;它与搜索历史第 0 点的候选池最佳模型不同。
原生搜索的 F_count 是各壳层、各有向异种配对的计数偏差平方,乘壳层权重后求和,再开平方。本次随机种子为 42,候选巢数 4,蒙特卡洛步数 20,外循环 6 次,局部迭代参数 80。它优化的是这组三壳层计数,数值没有能量单位。
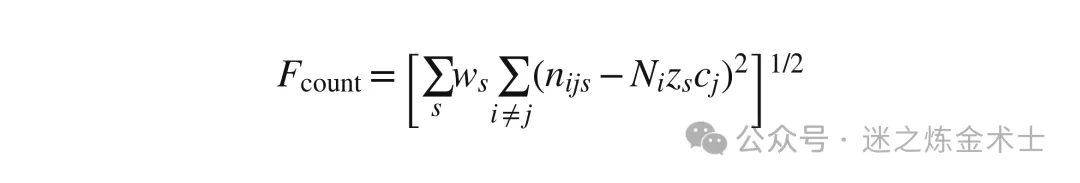
式(3)|本次 SCRAPs 全位点路径的实际目标异种有向配对的加权计数残差范数;无能量单位,数值仅在相同几何、组成、壳层和权重下可比。
图中的历史从原生初始候选池最佳值 104.94761 开始,六次外循环后降到 15.55635。另行保存的输入随机排布,其目标值为 103.78825;热图用的是这套输入排布。两种初始化对应不同的元素分配,因此起点略有差异。
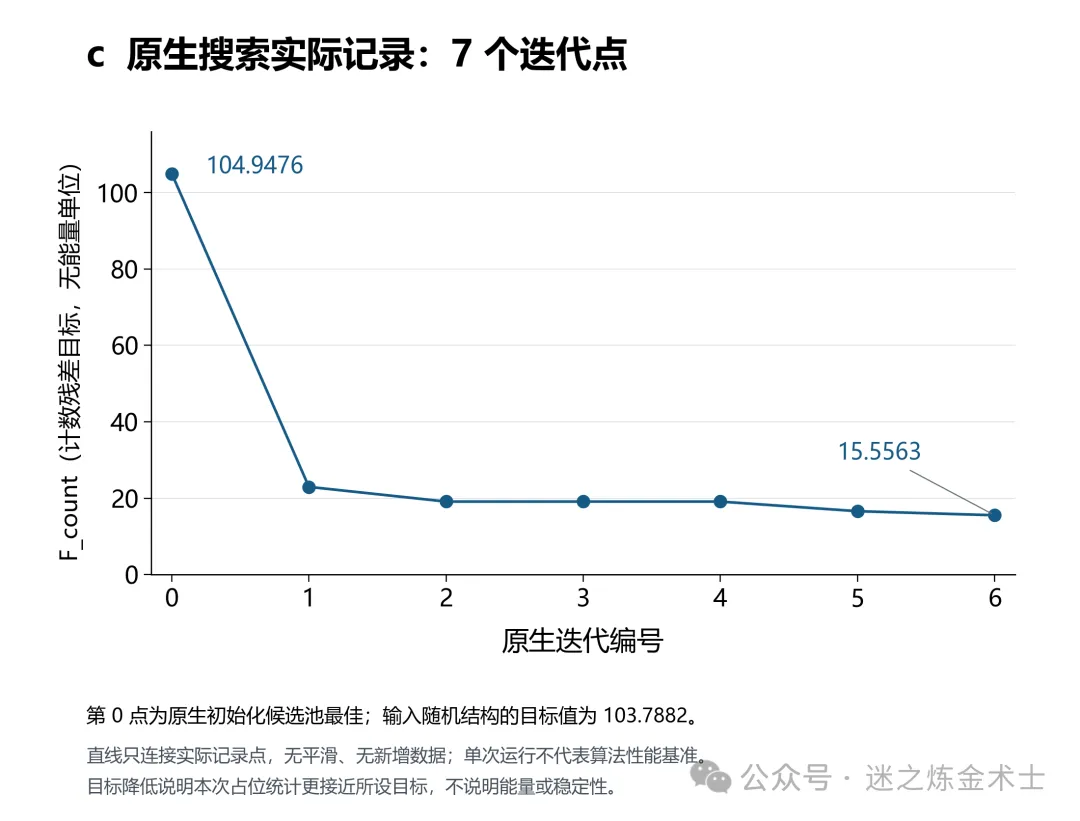
图 5|真实原生搜索记录原始记录共 7 点,从第 0 次初始化候选池最佳值到第 6 次外循环;折线只连接真实记录,不做平滑或补点。104.94761 → 15.55635 表示计数残差降低,不表示能量降低。单次固定种子演示未作多种子统计或全局最优证明。
另作直观比较,输入随机排布与最终结构的首壳层异种配对平均 |α|,从 0.03917 降到 0.004583。这是额外展示的统计量,既没有涵盖全部三个壳层,也不是原生程序直接优化的目标。
结构合理,先要能通过具体检查
此次先复核元素数和几何:五种元素仍各有 100 个,搜索前后的晶胞、原子坐标及周期边界条件均保留。然后用 ASE 独立重计邻居与配对,再显式枚举包含中心胞在内的 27 个周期胞重复复计,两种检查一致;由计数算回的目标值也与原生结果吻合。
这些检查能发现周期边界遗漏、壳层识别或结果统计方面的问题。三维图则适合核对晶胞范围和元素分布,不能仅凭球体颜色判断短程有序。对本模型,较小的 F_count 支持的结论是:所选三壳层的异种配对计数更接近所设随机参照。
最终结构导出为 POSCAR、CIF 和扩展 XYZ 后逐一回读,本次记录的最大坐标误差均小于 7×10⁻¹⁵ Å。这个量说明文件转换的数值一致性,不代表晶格常数、原子位置或材料预测达到了同样的物理精度。
FCC算例每壳层按20个异种有向配对统计。初始为保存的输入随机排布;这些展示指标不是式(3)的优化目标。
高熵 LDH:只在金属层上换元素
LDH 需要把金属层与层间组分分开处理。Miura 等报道过金属比例接近等比例的 Mg–Al–Co–Ni–Zn 碳酸根型高熵层状氢氧化物。[8] 这里采用这组金属,自建一个理想单金属层周期模型。
模型含 Mg、Co、Ni、Zn、Al 各 20 个,共 100 个金属;另有 200 个 OH、10 个碳酸根和 20 个水分子,分别贡献 400、40、60 个原子,总计 600 个。水量、阴离子排布及堆垛均为自选输入。
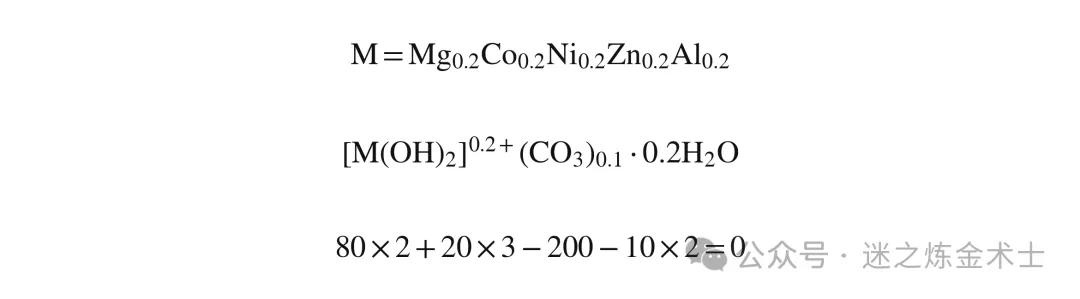
式(4)|理想高熵 LDH 的组成与形式电荷Mg/Co/Ni/Zn按二价、Al按三价作手工形式电荷核算。组成式按每个金属位点归一;M为平均组分汇总,模型中所有位点均显式全占位。水含量为自选输入,未求解电子价态或电荷密度。
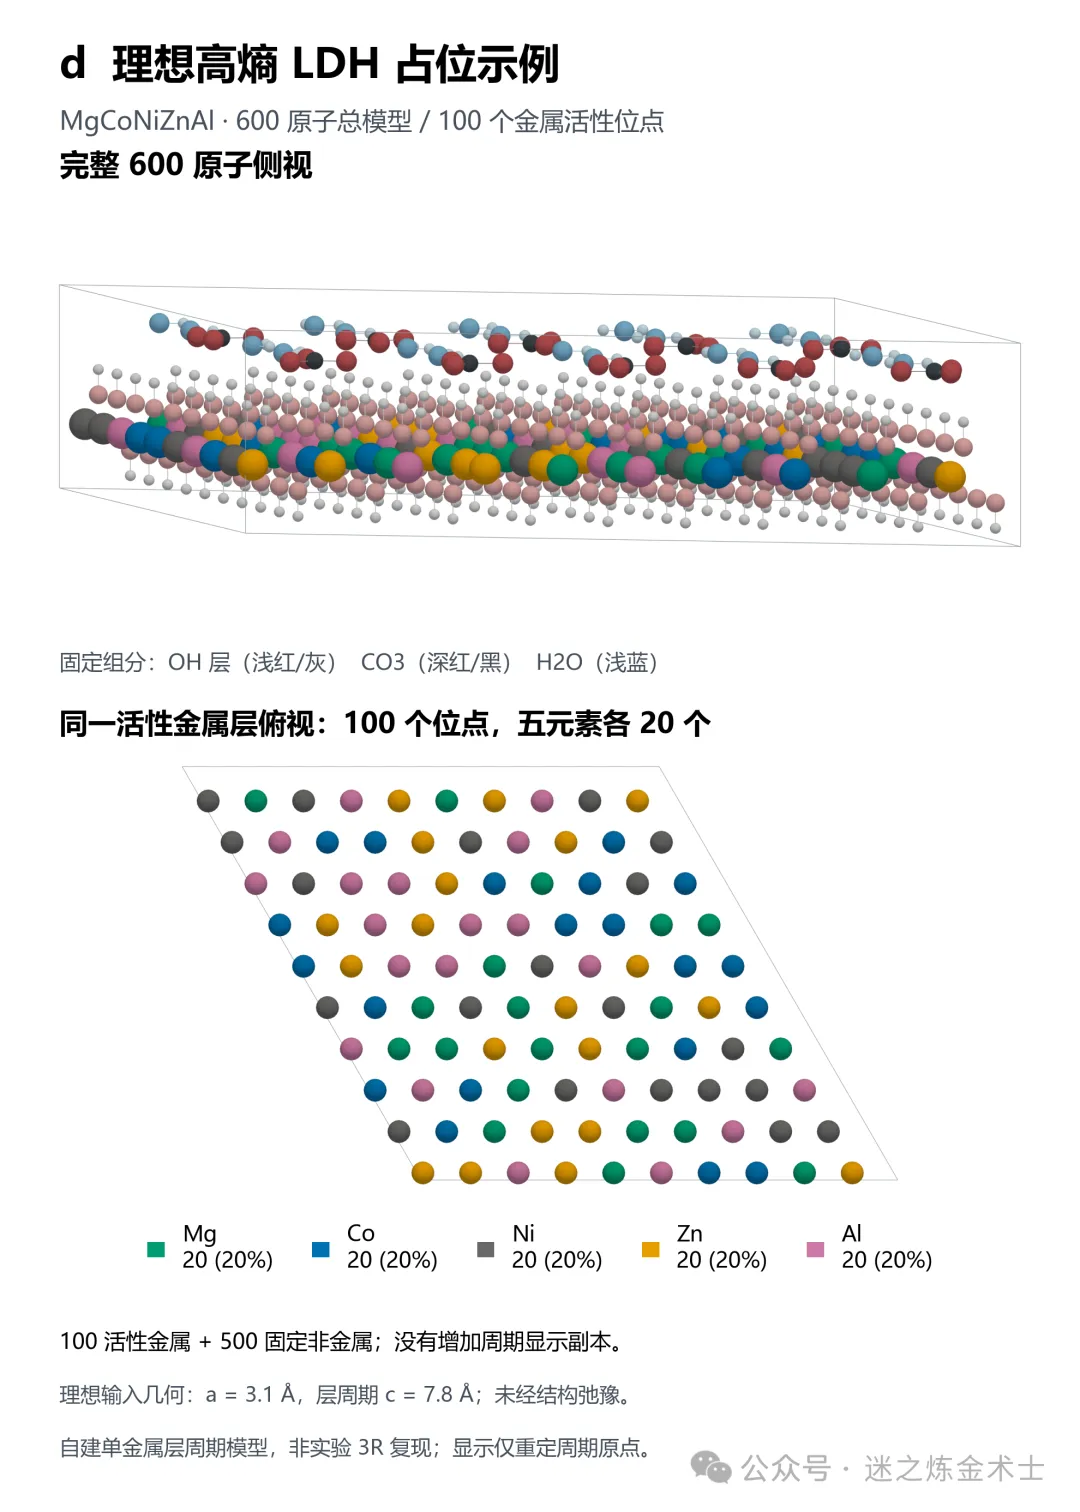
图 6|600 原子的理想高熵 LDH 与 100 个活性金属位点自建理想单金属层周期模型,Mg/Co/Ni/Zn/Al各20;完整结构另含200个OH、10个碳酸根和20个水分子。仅100个金属参与优化,500个O/H/C固定;a=3.1 Å、层间周期7.8 Å以及分子排布为输入,不是文献3R实验结构或弛豫结果。
晶格参数设为 a=3.1 Å、c=7.8 Å,OH 位于金属层上下两侧的三角空隙,每个金属有六个配位氧。按 Mg、Co、Ni、Zn 为二价、Al 为三价手算,80×2+20×3−200−10×2=0;这项形式电荷核对没有涉及软件电子价态计算。
本次使用 sqsgenerator 0.5.6,只有 100 个金属位点参与搜索,500 个 O/H/C 位点固定。三个金属近邻壳层配位数均为 6,权重均为 1,种子 42,采样十万次。以保存的源排布为起点,目标 Q 为各壳层不重复异种配对 |α| 的加权和,由 3.333333 降至 1.708333。[9] 它与前面 FCC 的 F_count 定义不同,数值不能直接比较。
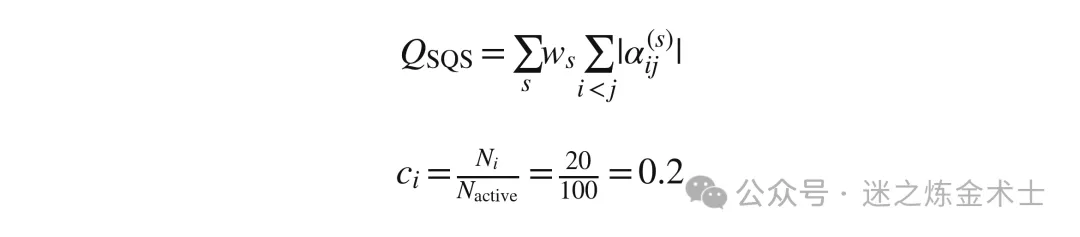
式(5)|LDH 单金属池的 SQS 目标三壳权重均为1,只统计活性金属之间的异种唯一元素对;固定O/H/C不进入金属组分分母或配对目标。此Q不等于前一合金算例的F_count。
首壳层平均 |α| 从 0.095833 降至 0.0375,第三壳层从 0.154166 降至 0.045833;第二壳层却从 0.083333 升至 0.0875。整体目标改善包含这种壳层间的权衡,没有做到每项同时改善。
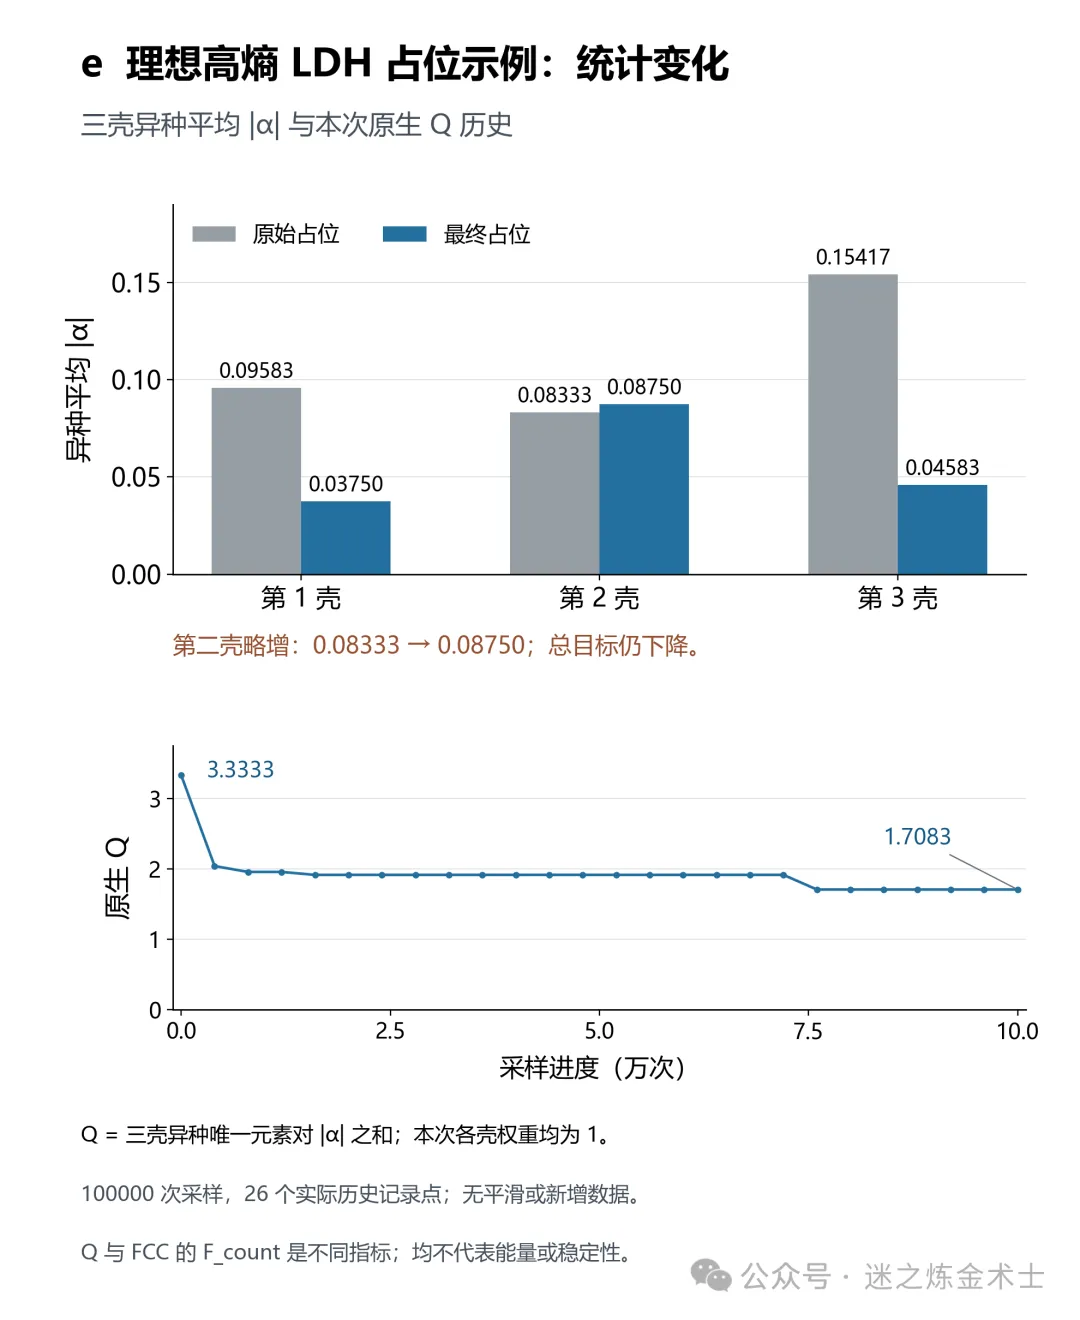
图 7|LDH 的总目标与各壳层统计10万次原生采样,Q由源排布的3.333333降至1.708333。第1、3壳平均绝对SRO降低,第2壳由0.083333略增至0.087500,显示总体目标下的壳层取舍。图中Q与前面合金的F_count定义不同,不能比较数值大小。
理想构型熵 Rln5 按每摩尔金属位点计;按全部原子折算,金属占位项为 Rln5/6,约 2.2303 J·mol原子⁻¹·K⁻¹。OH、碳酸根与水没有作为新增的随机混合组元,也未计算整个 LDH 的总熵。
原生统计与独立 27 周期胞复计一致;全部几何、500 个固定元素和源文件哈希均保留。三种完整结构格式回读的最大误差约 6.682×10⁻⁹ Å,小于 10⁻⁶ Å 的导出容差,并保留了 600 行位点映射。局部金属–氧键长、Al 邻接与电荷分布仍需另作化学约束和弛豫检验;这里没有施加 Al–Al 回避规则。
要谈稳定性,还得比较自由能
判断给定温度和压力下的相稳定性,要回到自由能。写成差值关系就是 ΔG=ΔH−TΔS,并且要与同组成下可能出现的竞争相或相组合比较。只讨论一种 FCC 排布,尚未完成这种比较。
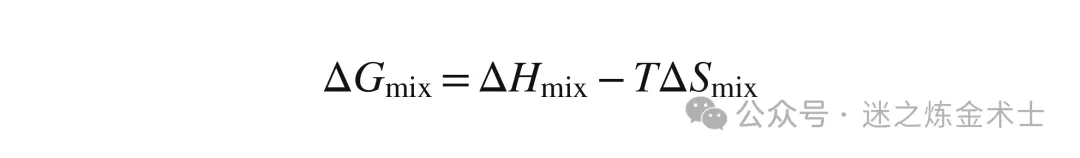
式(6)|判断稳定性还需要自由能各项应使用相同温压、参考态和摩尔基准;总混合熵不等于第一式中的理想构型熵,且需比较竞争相。
其中的 ΔS 也不只有理想构型项。振动、磁性、电子等熵贡献,以及局部关联对构型熵的影响,都可能需要按具体体系处理。[6,7] 多组元组成与低配对误差,不能代替这些物理量。
两个算例提供的都是占位模型和配对统计检查。是否保留给定晶格、局部结构怎样弛豫、相对于其他结构的能量如何,仍需在后续计算中回答。随模型保存组成、壳层、种子与搜索历史,可以为这些比较保留明确的输入。
版本与获取
官网目前提供 V1.1.0 Windows x64 下载,包含全位点合金建模;下载需登录,新计算需本产品机器绑定授权。本文两个算例均运行于 V2.0.2。高熵 LDH 使用 V2 的单活性池子晶格功能,V1 下载版不含该功能;V2 目前仍仅展示,尚未开放下载。[1]
AimatraLab Alloy Builder 产品页与下载信息
参考资料
[1] AimatraLab Alloy Builder 官方产品页功能、版本和下载状态;本地真实算例参数、导出文件与独立复计记录另附。核对日期:2026-10-26。https://aimatralab.com/tools/alloy-builder/
[2] Cantor et al. Microstructural development in equiatomic multicomponent alloys. Materials Science and Engineering A 375–377, 213–218 (2004)等原子比多组元合金研究背景。https://doi.org/10.1016/j.msea.2003.10.257
[3] Singh et al. Accelerating computational modeling and design of high-entropy alloys. Nature Computational Science 1, 54–61 (2021)SCRAPs 方法来源;本例使用桌面软件经修改的串行原生衍生内核。https://doi.org/10.1038/s43588-020-00006-7
[4] Cowley. An Approximate Theory of Order in Alloys. Physical Review 77, 669–675 (1950)合金短程有序参数的理论来源。https://doi.org/10.1103/PhysRev.77.669
[5] Zunger et al. Special quasirandom structures. Physical Review Letters 65, 353–356 (1990)用有限周期结构逼近随机体系关联的 SQS 思路;本文实际运行目标采用 SCRAPs 配对计数定义。https://doi.org/10.1103/PhysRevLett.65.353
[6] Fernández-Caballero et al. Configurational Entropy in Multicomponent Alloys: Matrix Formulation from Ab Initio Based Hamiltonian and Application to the FCC Cr-Fe-Mn-Ni System. Entropy 21, 68 (2019)多组元合金构型熵与局部关联的关系。https://doi.org/10.3390/e21010068
[7] Ma et al. Ab initio thermodynamics of the CoCrFeMnNi high entropy alloy: Importance of entropy contributions beyond the configurational one. Acta Materialia 100, 90–97 (2015)CoCrFeMnNi 合金中理想构型熵之外的熵贡献与热力学问题。https://doi.org/10.1016/j.actamat.2015.08.050
[8] Miura et al. Synthesis and ionic conductivity of a high-entropy layered hydroxide. Journal of the Ceramic Society of Japan 128, 336–339 (2020)Mg/Al/Co/Ni/Zn近等比例碳酸根型高熵层状氢氧化物的组成背景;原文存在ZnO等杂峰。本文模型为独立自建理想输入,非该文3R实验结构重建或纯相验证。https://doi.org/10.2109/jcersj2.20001
[9] sqsgenerator 0.5.6 官方文档:Under the hood短程有序、壳层与加权目标的定义。本文LDH使用软件单活性金属池的异种绝对SRO目标,物理SRO由独立配对复计得到。https://sqsgenerator.readthedocs.io/en/latest/under_the_hood.html