ARTICLE · 1317222
开源量子化学软件PSI4[9]:用振动频率分析给总能加上零点能校正
往期回顾:
开源量子化学软件PSI4[2]:Linux终端下使用 Anaconda 安装 PSI4
开源量子化学软件PSI4[3]:用一个例子讲解PSI4的输入文件
开源量子化学软件PSI4[4]:利用DFT计算孤立氢原子(H)的总能
开源量子化学软件PSI4[5]:利用DFT计算孤立质子(H+)的总能
开源量子化学软件PSI4[6]:利用DFT计算孤立氢负离子(H-)的总能
开源量子化学软件PSI4[7]:利用DFT优化氢气分子的结构
开源量子化学软件PSI4[8]:计算水分子分解为氧气和氢气的形成能
写在前面:第[8]篇那个数,为什么和实验对不上
上一篇《开源量子化学软件PSI4[8]:计算水分子分解为氧气和氢气的形成能》里,我们把水、氧气、氢气三个体系的总能代进同一个式子,得到:
-76.4206350591150851 - 0.5*(-150.3340408515116167) - (-1.1736020784246788) = -0.080012554935 (Hartree) = -2.177252535609 (eV)这个差值是 E(H₂O) − E(H₂) − ½E(O₂),即水由单质生成时的能量变化;反过来把一个水分子拆开,需要吸收同样大小、符号相反的能量:+0.080013 Hartree = +2.177253 eV(换算成摩尔量是 210.07 kJ/mol)。
但翻开热化学数据表,298.15 K 下气态水分解的标准焓变 ΔH° 是 +241.826 kJ/mol,约 2.506 eV;标准自由能变 ΔG° 是 +228.57 kJ/mol,约 2.369 eV(NIST Chemistry WebBook,CODATA 评审值)。与实验焓变之间差了 31.75 kJ/mol,也就是 0.329 eV。
这不一定是“算错了”,更根本的原因是两者本来就不是同一个物理量。前面几篇计算里从输出文件读出的 Total Energy,是把原子核固定在平衡位置、温度 0 K、完全没有核运动时的纯电子能。要跟量热实验站在同一把尺子上,至少还要补三件事:零点振动能、有限温度的热焓校正、以及熵的贡献。这一讲先讲清楚怎么用 PSI4 的 frequency() 补上第一件事,并把 Hartree、eV、kJ/mol 三种单位的换算一次讲清楚。
一、从电子能到反应焓:四级台阶
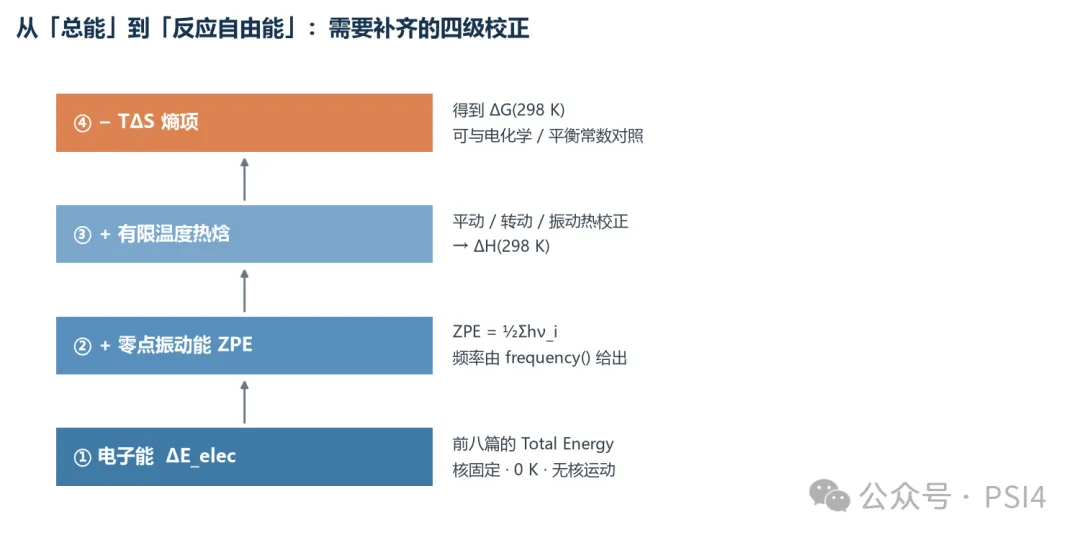
图 1 从纯电子能走到反应自由能的四级校正(示意)
第一级 ΔEelec 就是前面几篇计算里的总能。第二级是零点振动能:即使在 0 K,原子核也不会静止,谐振近似下每个振动模式贡献 ½hνi,所以 ZPE = ½Σhνi,这里的 νi 正是频率计算给出的振动波数。第三级把温度升到 298.15 K,按刚性转子—谐振子近似补上平动、转动、振动的热校正,得到 ΔH。第四级再减去 TΔS,得到能和平衡常数、电极电势直接对照的 ΔG。
对 H₂O → H₂ + ½O₂ 这类“分子数变多”的反应,平动熵和转动熵的贡献尤其不能忽略:3 个原子组成的非线性水分子有 3 个振动模式,而双原子的 H₂ 和 O₂ 各只有 1 个。反应后平动自由度增加,熵项会把 ΔG 明显往下拉。
二、输入文件 H2O_freq.in
分子坐标直接沿用第[8]篇 PSI4 优化后输出的几何,保证从同一个极小点出发。把下面这段存成 H2O_freq.in:
# 设置计算的分子(几何取自第[8]篇 PSI4 优化后的 H2O) molecule h2o { 0 1 O -0.000000000000 0.000000000000 -0.067689544787 H 0.000000000000 -0.756603946757 0.537141098344 H -0.000000000000 0.756603946757 0.537141098344 units angstrom } # 设置计算方法(与前八篇保持一致) set { basis = cc-pVDZ scf_type = pk } # 先优化到稳定结构,再做振动频率分析 optimize('b3lyp-d3') frequency('b3lyp-d3')第 1 行:# 后面是注释,PSI4 不执行。
第 2~8 行:molecule h2o { ... } 定义分子;0 1 表示电荷 0、自旋多重度 1(闭壳层水分子);三行是 O、H、H 的笛卡尔坐标;units angstrom 指定单位为埃。这几行的写法在第[3]篇已经逐行讲过。
第 11~14 行:set 块沿用系列一贯的设置,basis = cc-pVDZ、scf_type = pk,方便和第[4]~[8]篇的结果直接比较。
第 17 行:optimize('b3lyp-d3') 先做几何优化。这一步不能省:频率分析默认在给定几何处求 Hessian,如果结构没落到极小点,就会算出虚频。
第 18 行:frequency('b3lyp-d3') 是本讲的新东西。它会在同一方法、同一基组下计算 Hessian 矩阵,对角化后给出振动频率,同时把 ZPE 和热力学校正量一并打印出来。注意它比单点能贵得多——能量对坐标的二阶导数要算很多次,耗时通常是单点能的数十倍,建议先用小基组试通再上正式计算。
三、运行,以及输出文件里该看哪几段
psi4 H2O_freq.in H2O_freq.out输出文件很长,按下面这个顺序找关键段就够了:
① ==> Geometry <==:确认程序读进去的确实是优化后的结构,坐标和输入文件一致。
② Harmonic Vibrational Analysis:频率表。水分子有 3 个振动模式,三个频率都应该是正数;一旦出现负频(虚频),说明这不是极小点,先回头检查优化是否收敛、初始几何是否对称得过头。
③ 文件末尾的热力学校正表,大致长这样(~ 处是你自己运行时才有的数值):
==> Harmonic Vibrational Analysis <== Irrep Harmonic Frequency (cm-1) IR Intensity ----- ------------------------- ------------ A1 ~ ~ A1 ~ ~ B2 ~ ~ Zero-Point Energy (Hartree) : ~ Thermal correction to Energy (Hartree) : ~ Thermal correction to Enthalpy : ~ Thermal correction to Gibbs Free Energy: ~ Total Energy (Hartree) : ~ ZPE corrected energy (Hartree) : ~ Enthalpy (Hartree) : ~ Gibbs Free Energy (Hartree) : ~几个量的含义:Zero-Point Energy 是 ½Σhνi;Thermal correction to Enthalpy 把 0 K 的电子能推到 298.15 K 的焓;Thermal correction to Gibbs Free Energy 再扣掉熵项;最后三行分别是含 ZPE 校正的能量、总焓与总自由能。
反应能要按物种分别算,再做差:ΔE₀ = ΔEelec + [ ZPE(H₂) + ½ZPE(O₂) − ZPE(H₂O) ]。所以 H₂O、H₂、O₂ 三个体系各要跑一次 frequency(),把各自的 ZPE 代进方括号,才是 0 K 下含零点能的分解能。
这里刻意不替你贴出具体数值:频率与 ZPE 会随 PSI4 版本、基组、积分网格和收敛限出现末位差异,凭空写一个数反而会误导。请以你自己 H2O_freq.out 的真实输出为准,把三个物种各跑一遍再代入上式——这与本系列前八篇“贴输出文件、逐行读”的做法是一致的。
四、单位换算:把第[8]篇的数字放到同一把尺子上
前八篇里 Hartree、eV、kJ/mol、Å 混着出现,最容易被忽略的就是单位。记住 CODATA 2018 的四个换算常数:
| 换算关系 | 数值 |
最后一行是读频率表时最常用的:把 cm⁻¹ 的振动波数换成 eV。把第[8]篇实测的 0.080013 Hartree 代进去,就是下面这段可以直接跑的换算:
HA_TO_EV = 27.211386245988 # CODATA 2018 HA_TO_KJ = 2625.4996394799 # Hartree -> kJ/mol dE_ha = 0.080012554935 # 第[8]篇实测形成能的绝对值 print('eV =', dE_ha * HA_TO_EV) print('kJ/mol =', dE_ha * HA_TO_KJ)实跑结果:2.177253 eV、210.07 kJ/mol。前一个数与第[8]篇正文的 -2.177252535609 eV 取绝对值后一致(末位差异来自舍入),可以当作一次交叉校验。
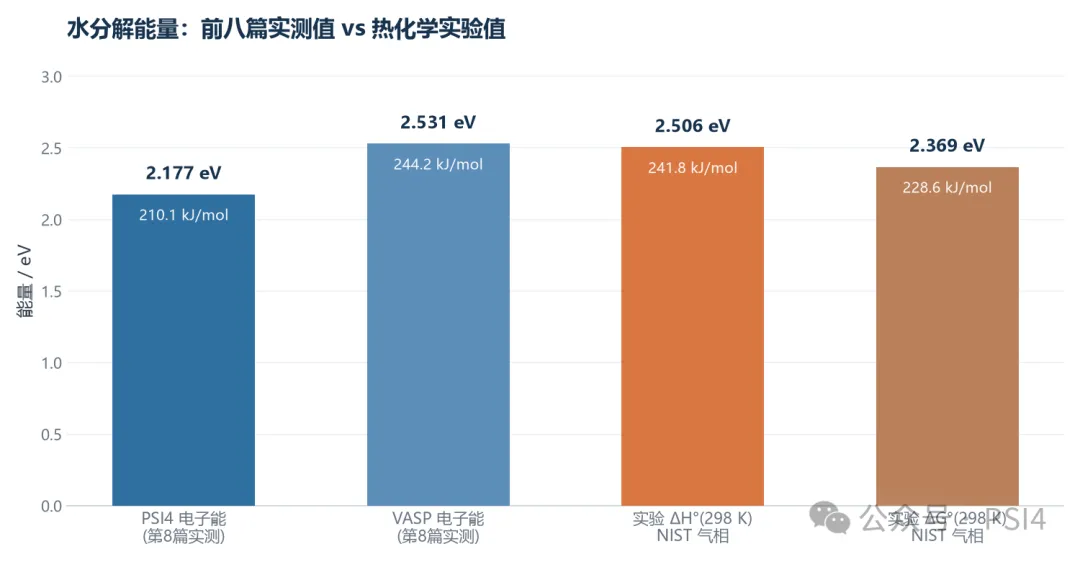
图 2 水分解能量:第[8]篇两种实测电子能,与 NIST 气相热化学值在同一标尺下的对比(本次实验实测换算)
四根柱子讲的不是“谁对谁错”,而是三种不同的东西:左边两根是纯电子能(第[8]篇 PSI4 与 VASP 各自的实测输出),右边两根是含核运动与温度效应的实验焓变与自由能变。PSI4 的 2.177 eV 与实验 ΔH° 的 2.506 eV 相差 31.75 kJ/mol,缺口里既有零点能与热校正,也有 cc-pVDZ 基组、B3LYP-D3 泛函带来的方法误差;VASP 的 -2.53122095 eV(分解反应取绝对值即 2.531 eV)看似更贴近实验,但那是另一套赝势与平面波基组下的结果,不能据此断言某一个“更准”。把这些贡献一项项拆开,正是本篇和下一篇要做的事。
五、常见报错与排查
出现虚频:先看 optimize 是否真正收敛;仍不收敛时把坐标轻微扰动后再优化,或降低初始对称性。频率分析必须在极小点上做,否则后面的 ZPE 没有意义。
SCF 不收敛:在 set 块里加 maxiter 200、damping_percentage 20,或改用 guess sad 初始猜测;开壳层体系(如 O₂ 三重态)别忘了 reference = uhf 与正确的自旋多重度。
太慢或内存不足:加 memory 4 GB;用 scf_type df(密度拟合)能明显提速,但它与系列一直沿用的 pk 在数值末位会有细微差别,正式对比时请保持设置一致。
单位看错:频率表头写的是 cm⁻¹,能量表写的是 Hartree,热校正表可能同时出现 kcal/mol 和 kJ/mol。抄数之前先读表头,这是最容易出错、也最不容易被发现的一类问题。
六、本篇小结与下一篇预告
① 前面几篇计算输出里的 Total Energy 是 0 K、核固定条件下的纯电子能;② frequency() 一次给出 Hessian、振动频率、ZPE 与热力学校正,虚频是结构没落到极小点的信号;③ 反应能必须对每个物种各算一次 ZPE 后再相减;④ 记住 1 Hartree = 27.211386245988 eV = 2625.4996394799 kJ/mol,就能把计算值和热化学数据放到同一把尺子上。
下一篇《开源量子化学软件PSI4[10]》打算讲基组收敛性检验:把第[8]篇的三个体系从 cc-pVDZ 依次换到 cc-pVTZ、cc-pVQZ,看那 0.080013 Hartree 的形成能怎么一步步移动,把“方法和基组带来的误差”从上面那个缺口里单独拆出来。
你跑 PSI4 时最常卡在哪一步——安装、SCF 不收敛,还是频率算出的虚频?欢迎在留言区把报错贴出来,我们会挑典型问题放到后续篇里专门讲。