ARTICLE · 1035883
108页PDF,打破审稿人质疑!南京理工大学朱俊武副校长团队,校史首篇Nature Chemistry!
108页PDF,打破审稿人质疑!南京理工大学朱俊武副校长团队,校史首篇Nature Chemistry!
成果介绍 氧空位可以调控电子结构并引导电催化过程,但其固有的电荷态(可表现为不同的F中心)仍是一个尚未充分开发的调控手段。 南京理工大学朱俊武教授、孙敬文教授等人设计了一种模板辅助、气氛调控的制备ZrO2-x的方法,在保持晶体结构不变的同时,调节氧空位的电荷态,特别是正电性的F1中心和电中性的F2中心,从而能够清晰地评估其对电催化选择性的影响。原位电化学电子顺磁共振跟踪F中心顺磁性,结合中间态的原位拉曼光谱,表明电中性的F2并非主要吸附位点。相反,其对邻近位点的动态电子补偿对于*OOH的吸附与演化至关重要。这会触发2e-氧还原反应路径。相比之下,带正电的F1直接与O2结合,导致O-O键断裂,并随后淬灭F1中心。这些发现确立了由不同F中心主导的电荷态控制催化机制,并为电催化剂设计中的空位工程提供了新的视角。 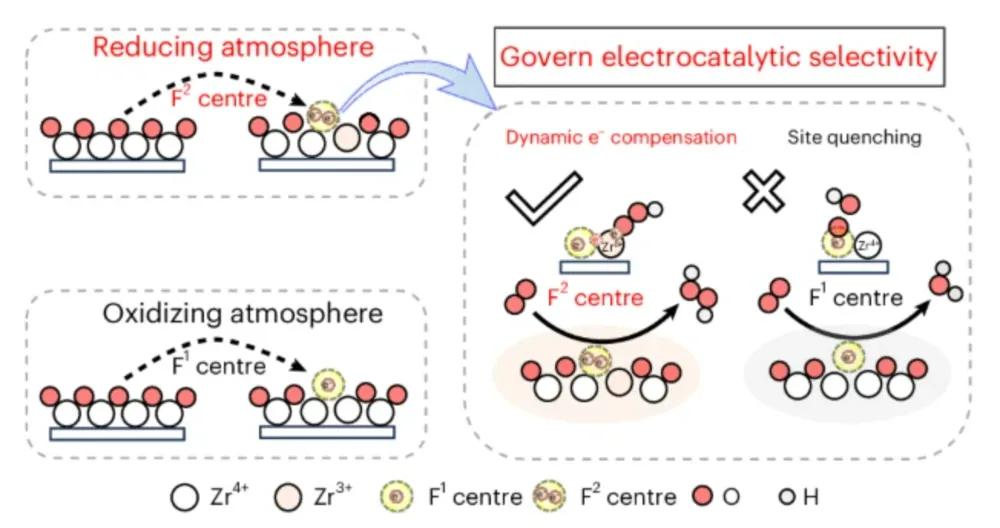
相关工作以《F-centre charge state and dynamism govern oxide electrocatalytic selectivity》为题在《Nature Chemistry》上发表论文。值得注意的是,这也是南京理工大学首次以第一单位在《Nature Chemistry》上发表论文。 同时,从Peer review文件上也可以看到,该研究的审稿回复意见长达108页PDF! 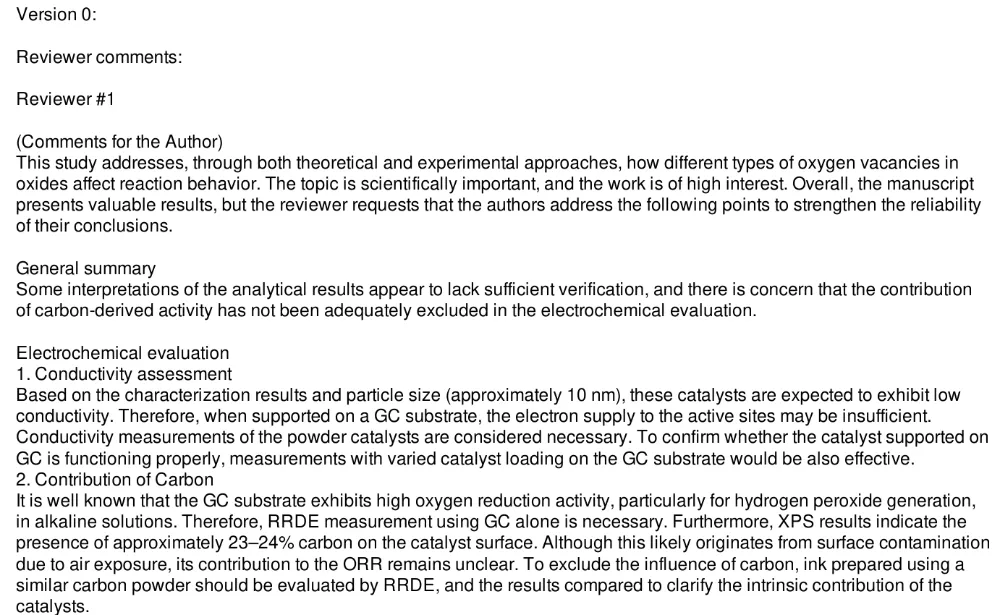
图文介绍 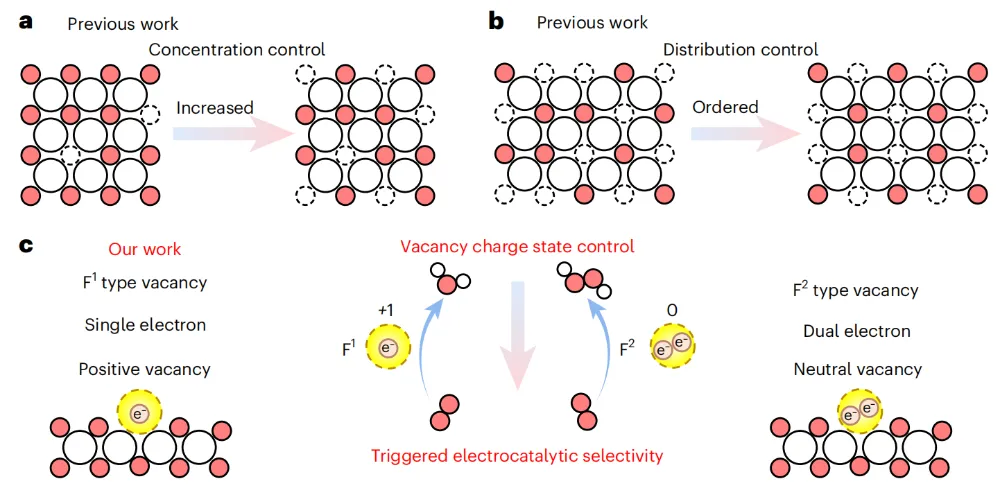
图1 Ov调节的原理图 尽管在浓度和分布控制方面取得了进展,但Ov(F0、F1、F2)的本征电荷态仍是一个尚未充分探索的维度。在TMOs中,Ov的电荷态源于缺陷位点上被俘获的电子数量,例如F1(捕获1个电子,有效电荷+1)和F2(捕获2个电子,有效电荷0)。从历史上看,这些不同F中心的物理性质和电子结构几十年来一直受到凝聚态物理和材料光学领域的广泛研究。研究人员已成功利用从早期电子顺磁共振(EPR)、光学光谱学到现代DFT等多种技术,识别出它们独特的电子构型。然而,其在化学功能调控方面的潜力(例如调节催化选择性)却长期被忽视。局部电子密度和有效电荷的差异会直接改变催化中间体(如*H、*OOH、*CO和*NH)的吸附能。这表明,F中心可作为比浓度或空间分布更精细的选择性调控手段,有望克服现有策略固有的权衡问题。 本文通过聚焦于晶格缺陷化学明确的氧化锆(ZrO2)这一材料,来填补这些空白,以建立F中心与H2O2电化学合成中电催化选择性之间的因果关系(图1c)。本文旨在开发一种模板限域与局部气氛调控策略,能够在最小化晶体相、颗粒尺寸和空位含量变化的前提下,生成具有不同特征的F1和F2中心。假设这些中心由于不同的电子占据状态和有效电荷,会改变氧衍生的中间体的吸附与演化过程,从而影响ORR路径的竞争。通过互补的局域与整体光谱技术,识别出这些独特的空位电荷态,将其特性与H2O2产率选择性相关联,并在实际运行条件下解析其电子结构与构型的演变过程。 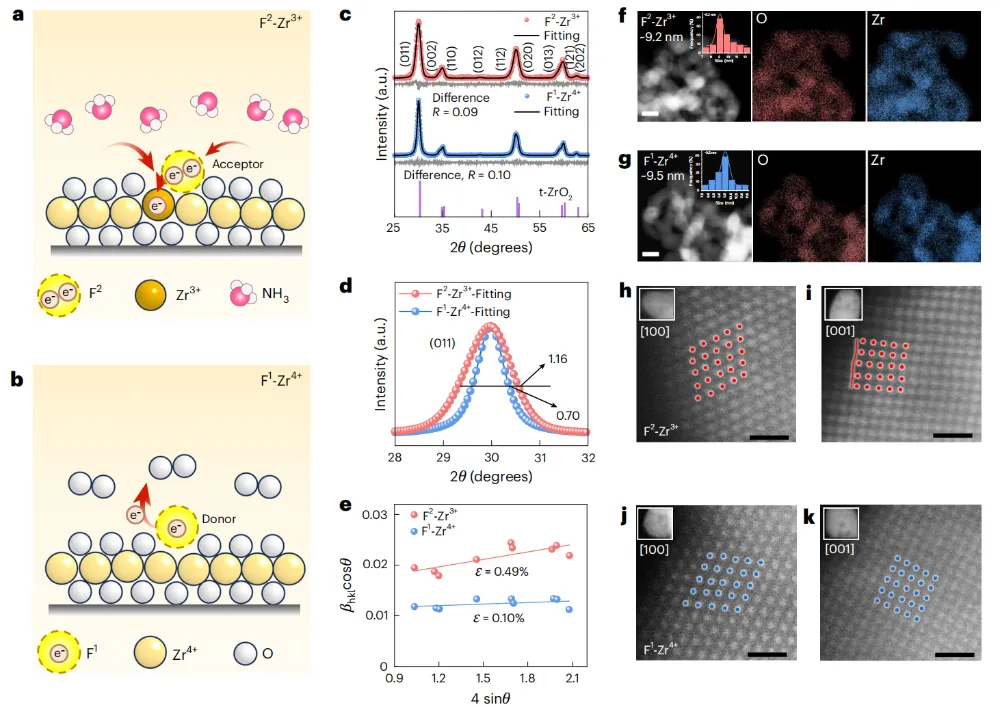
图2 不同F中心形成的示意图及晶体表征 为了在保持晶体结构一致的同时精确控制F中心的电荷状态,开发了一种协同气氛-模板调控方法。将Zr(OH)4与NH4Cl或NaCl球磨后进行退火处理。加热时,NH4Cl释放出NH3,形成局部还原且富电子的环境。氧被去除后留下的电子,结合NH3的供体作用,可还原邻近阳离子并占据空位能级,从而生成中性、富电子的F2中心(F2-Zr3+;图2a)。相比之下,NaCl在空气中退火过程中具有惰性;其有限的电子供应和氧化环境则导致产生电子缺乏的F1中心(F1-Zr4+;图2b)。 对F2-Zr3+和F1-Zr4+进行XRD分析显示,二者均具有有序晶体结构,其特征峰对应四方晶系ZrO2,证实了它们具有一致的晶体相结构(图2c)。F2-Zr3+的011衍射峰半高宽较大,表明其晶格应变程度高于F1-Zr4+(图2d)。XRD峰展宽主要源于有限的相干晶粒域与晶格微应变共同作用。定量拟合结果表明,F2-Zr3+的晶格微应变显著大于F1-Zr4+(图2e)。这一明显差异源于F2-Zr3+结构中Zr3+的d电子构型引起的Jahn-Teller晶格畸变。HAADF图像显示,两种纳米颗粒的尺寸相近(图2f、g)。F2-Zr3+结构的平均粒径为9.2 nm,而F1-Zr4+的平均粒径为9.5 nm。EDX分析证实了纳米颗粒内部Zr和O的均匀分布(图2f、g)。 沿[001]和[100]轴获得的高分辨率HAADF-STEM图像,用于研究两者的二维原子晶格排列结构(图2h-k)。值得注意的是,F2-Zr3+中观察到的原子晶格位移明显大于F1-Zr4+,这清楚地表明其微观晶格应变增强,与XRD结果一致。通过全面的晶体结构表征,证实了F2-Zr3+和F1-Zr4+晶体结构的一致性,为深入分析F中心电荷态提供了条件。 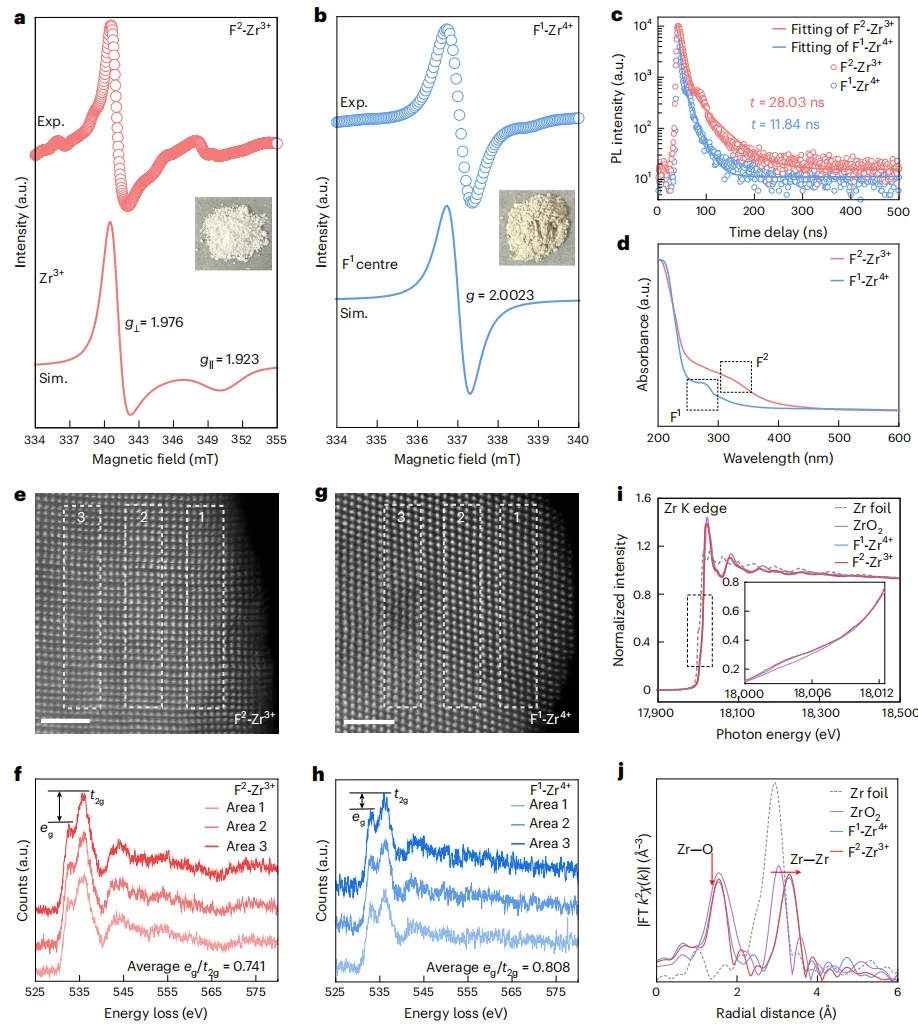
图3 F1-Zr4+和F2-Zr3+的电子结构特征分析 为了进一步研究F2-Zr3+和F1-Zr4+的电子态,采用EPR技术对其顺磁信号进行表征。图3a中观察到一个清晰的轴对称各向异质性顺磁信号(g⊥=1.976,gǁ=1.923),该信号归因于F2-Zr3+结构中的Zr3+。由于F2具有局部双电子特性,仅能检测到Zr3+信号,而其他物种无信号出现。相比之下,图3b显示F1-Zr4+表现出明显的中心对称各向同性信号(g=2.0023),这是正电荷F1的典型特征,而其d0态的Zr4+则保持EPR静默状态。 由于F2本身为EPR无信号,因此采用瞬时光致发光(PL)和紫外-可见吸收光谱进一步区分F1和F2。在发射波长为380 nm处记录的PL衰减曲线,F2-Zr3+的衰减速度明显慢于F1-Zr4+,其寿命分别为约28 ns和12 ns(图3c)。这种差异源于双电子态的F2在激发态下形成一个不稳定的深能级阱,从而延长了局部电子复合路径;相比之下,单电子态的F1则是一个浅阱,具有更快的复合速率和较短的寿命。UV-可见光谱显示,F2-Zr3+在325 nm处有吸收峰,而F1-Zr4+在274 nm处有吸收峰(图3d)。F2峰位于能带边缘之外,进一步支持了该状态由两个电子占据的深空位态。结合多光谱分析,确认了不同F中心的精确调制。 在O的K边缘X射线吸收光谱中,530 eV至536 eV之间的峰对应于O 1s电子向杂化态的O 2p轨道和Zr 4d轨道的跃迁。由于局部晶格场的作用,这些杂化态被分裂为eg(532.5 eV)和t2g(535.6 eV)亚带。F2-Zr3+的eg/t2g强度比低于F1-Zr4+。图3e-h所示的原子分辨率O的K边缘电子能谱结果表明,F2-Zr3+在三个代表性原子区域(区域1-3)内的eg/t2g平均强度比为0.741,低于F1-Zr4+的值(0.808)。F2-Zr3+中eg/t2g比例的降低表明,与eg相关的杂化态具有更高的电子占据程度,进一步支持其Zr平均价态较低。 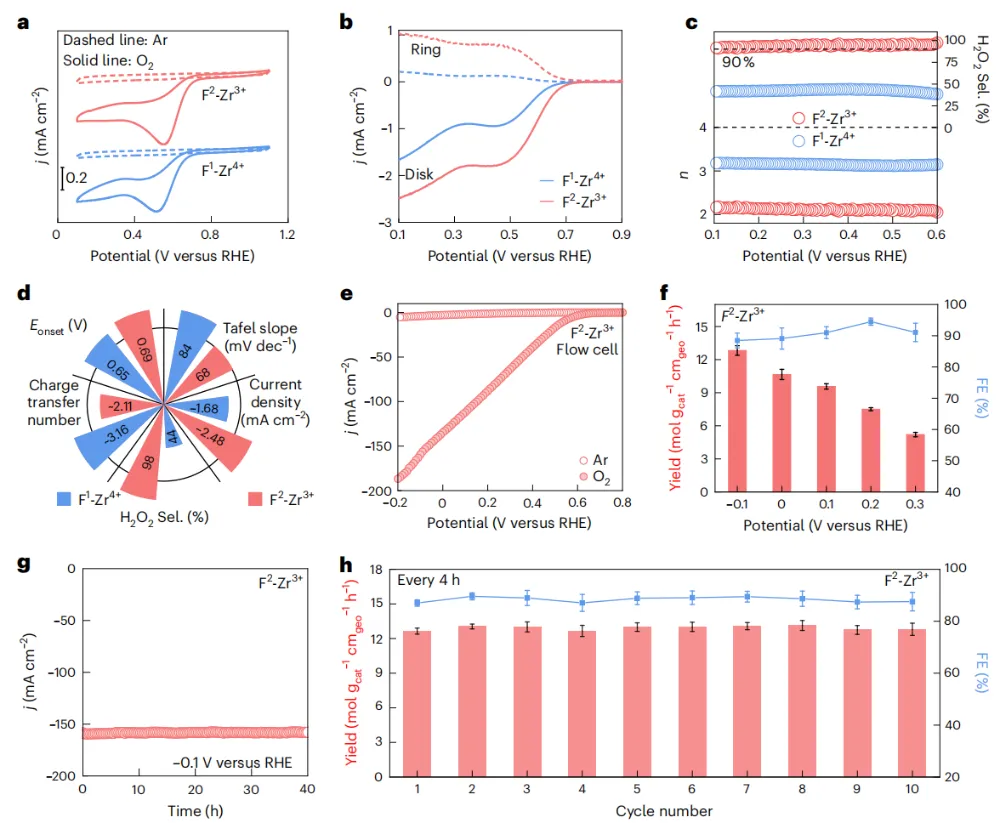
图4 F2-Zr3+和F1-Zr4+的氧还原选择性以及F2-Zr3+的H2O2生成能力 在Ar饱和的0.1 M KOH溶液中,CV未显示出明显的还原峰,排除了缺陷ZrO2-x自身的氧化还原行为(图4a)。此外,在O2饱和的0.1 M KOH溶液中,以1600 rpm运行的RRDE上收集了ORR极化曲线。图4b显示了F2-Zr3+和F1-Zr4+的极化曲线。实线表示在电位范围0.9至0.1 V下记录的ORR圆盘电流。虚线表示在Pt环电极上恒定的H2O2氧化电流,测量时电位固定为1.2 V。 通过LSV测得H2O2选择性和电子转移数(图4c)。F2-Zr3+在0.6 V时表现出98%的最优H2O2选择性,显著高于F1-Zr4+(44%),表明其ORR路径完全不同。此外,在0.1-0.6 V电位范围内,F2-Zr3+保持超过91%的选择性,说明其在较宽电位范围内仍能维持较高的H2O2选择性。在0.1 V处记录的F2-Zr3+电流密度达到2.48 mA cm-2。这一较高电流与优异的H2O2选择性相结合,表明其对2e- ORR途径具有增强的电化学活性。图4d清楚地表明,在所有测试指标上,F2-Zr3+的2e-ORR电催化性能均优于F1-Zr4+,进一步凸显了F中心调控在优化ORR性能方面的有效性。此外,与大多数已报道的TMOs相比,F2-Zr3+在2e-ORR选择性方面表现出优异性能,甚至可与先进贵金属催化剂相媲美。 在流动池中使用F2-Zr3+表现出较高的ORR电流密度,接近-200 mA cm-2,并在不同施加电位下保持稳定的H2O2生成电流,显示出优异的ORR活性和宽电位适应性(图4e)。F2-Zr3+在0.2 V时达到最高法拉第效率94.5%±1.2%,并在-0.1至0.3 V的电位范围内始终保持效率高于90%。在-0.1 V时,H2O2的最大产率可达12.8±0.4 mol gcat-1 cmgeo-1 h-1,优于传统的静态空位调控策略(图4f)。连续产生过氧化氢持续了40小时,未出现明显下降(图4g)。此外,经过十次重复的计时电流法循环,产率始终高于12 mol gcat-1 cmgeo-1 h-1,法拉第效率接近90%(图4h),证实了其良好的操作可重复性。 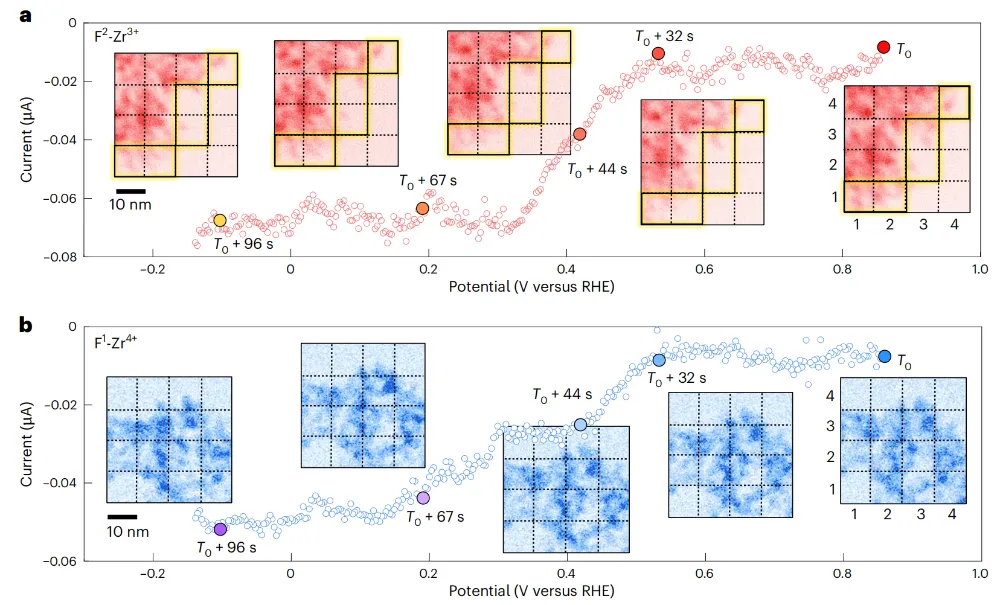
图5 ORR条件下的EC-STEM测试 为了进一步阐明不同F中心如何调控电催化选择性,采用EC-STEM技术,追踪ZrO2-x纳米颗粒在ORR条件下的动态形貌演变。LSV结果表明,F2-Zr3+的还原电流更高,证实其在纳米尺度上仍表现出优于F1-Zr4+的ORR活性(图5a、b)。因此,比较了它们在电化学环境中的电位依赖性动态变化。 在每个关键时间点评估对比度,以区分真实粒子运动与图像强度的变化。在0、32、44、67和96秒时的ADF图像显示了明显的振动和空间位移。从T0开始(图5a),位于坐标(1,1)、(2,1)、(3,2)、(3,3)和(4,4)的纳米颗粒发生了显著位移。这种行为源于F2中心与相邻Zr3+位点之间动态电子转移引起的周期性局部电荷分布波动,导致瞬时电荷异质性和库仑力产生(图5a,插图)。相比之下,在相同条件下,同一网格区域内的F1-Zr4+纳米颗粒基本保持静止(图5b)。F1-Zr4+位点之间的电子迁移较为困难,因为F1直接与O2相互作用,限制了由电荷波动引起的振动。 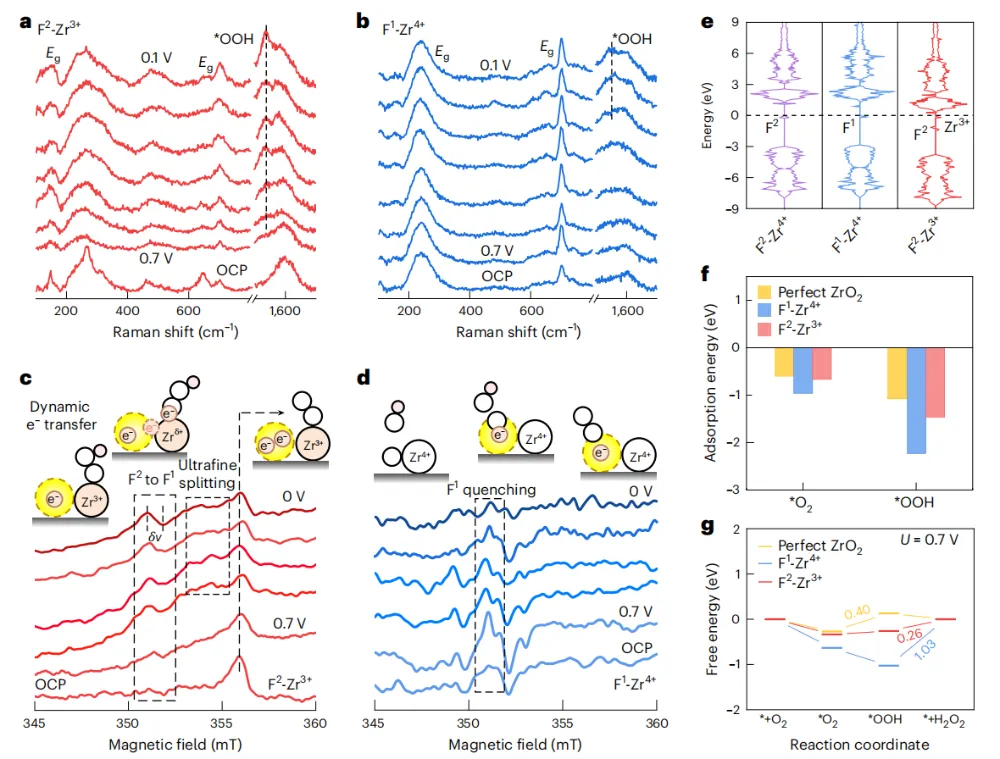
图6 F2-Zr3+和F1-Zr4+的电化学动力学行为及理论计算 原位拉曼光谱进一步提供了强有力的证据,表明含氧中间体的演化以及动态结构变化。随着电位降低,归属于关键2e- ORR中间体*OOH的1537 cm-1峰增强,F2-Zr3+中该峰显著增强,其强度比F1-Zr4+高出数倍(图6a、b),这表明*OOH的稳定化程度有所提高。在Ar饱和的电解液中,1500 cm-1至1600 cm-1之间未出现特征峰,证实了这种变化源于氧的存在,而非催化剂或电解质背景。在0.1 M KOD/D2O溶液中,该峰从1537 cm-1移至1511 cm-1。这一红移现象源于氢被较重的氘取代,证实了振动物种中存在氢原子,并强有力地支持了*OOH的归属。F2-Zr3+的266、461和701 cm-1峰,对应t-ZrO2的Eg弯曲模式,其形状和强度也发生了显著变化。最初,Zr3+上的O2化学吸附和电子转移伴随着邻近F2中心的电子补充,动态扰动了Eg振动频率。随着电位进一步降低,这种效应增强,导致强度发生明显变化。F1-Zr4+的最小Eg响应表明,金属位点已不再是主要的吸附中心;相反,带正电的F1直接吸附O2,因此对Eg模式的影响较小。 为了在ORR过程中直接监测空穴电子,开发了一种原位EPR装置。在开路条件下,F2-Zr3+表现出Zr3+的顺磁信号。施加外部电位后,该信号显著减弱,原因是O2吸附在Zr3+上并接受一个电子(图6c,插图)。由于Zr3+自旋与含氧中间体之间的超精细相互作用导致明显的超精细分裂,进一步证明了Zr3+是F2-Zr3+中的主要吸附位点。与此同时,随着电势降低,出现了明显的F1信号。这表明,在Zr3+将电子转移给吸附的O2后,电子从F2移动以补充Zr3+,动态地将F2转化为具有EPR活性的F1。在较低电势下,F1线宽(δν)的变宽表明自旋寿命(δt)逐渐缩短、自旋与周围环境的相互作用加快,并且F2/F1之间的相互转化速率提高。 相比之下,F1-Zr4+的反应路径则截然不同(图6d)。由于F1具有正电荷,使其成为主要的O2吸附位点。在施加电压时,F1的信号逐渐减弱,且未出现新的顺磁信号,表明强的O2吸附会迅速淬灭并失活F1,同时促进O-O键断裂(图6d,插图),从而导致产生H2O2的选择性极低。经过长时间的ORR测试后,F2-Zr3+仍保留了明显的Zr3+信号,证实了可逆的动态电子转移;而F1-Zr4+中的F1信号显著降低,与ORR过程中不可逆的淬灭现象一致。 文献信息 F-centre charge state and dynamism govern oxide electrocatalytic selectivity,Nature Chemistry,2026. https://www.nature.com/articles/s41557-026-02256-w 
👇点击阅读原文,加速顶刊!