代谢组学全流程免费软件工具总结
涵盖从原始数据格式转换到通路富集分析的完整工作流,包括每个工具的平台支持与CLI/代码可用性
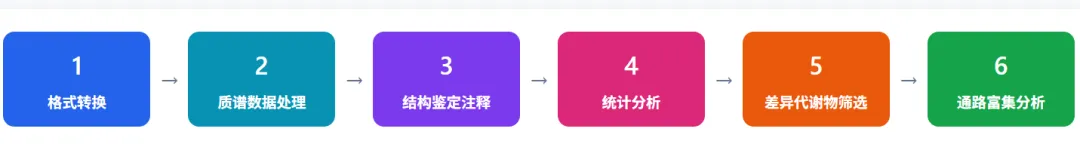
🔄第一步:原始数据格式转换
将各厂商专有格式(Thermo .raw, Waters .raw, Agilent .d, Bruker .d, SCIEX .wiff 等)转换为开放格式(mzML, mzXML, netCDF)。这是所有后续分析的前提。
ProteoWizard / msconvert
Windows + Linux*CLI ✅
| 质谱原始数据格式转换的行业标准工具,支持几乎所有厂商格式→mzML/mzXML转换,含峰拾取(peakPicking)滤波 |
| Windows:完整支持所有厂商格式读取Linux:仅支持开放格式间转换(如mzML→mzXML),无法直接读取厂商专有格式(需通过Wine/Docker间接运行Windows版本) |
| 提供CLI(msconvert命令行工具),支持批处理脚本。同时提供GUI版(MSConvertGUI)。源代码开源(GitHub),C++编写,有Python绑定 |
| |
| 实际操作中,厂商格式转换通常在采集数据的Windows电脑上完成。Linux上可通过Wine运行,但配置复杂 |
ThermoRawFileParser (TRFP)
Windows + LinuxCLI ✅
| 专门针对Thermo Fisher .raw文件的跨平台转换工具,输出mzML/MGF/Parquet格式 |
| Windows + Linux + macOS:全平台支持。基于.NET,Linux/macOS通过Mono或.NET Core运行 |
| 提供CLI,命令行参数丰富(-i输入、-o输出、-f格式等)。也有GUI版本。源代码开源(GitHub, Apache-2.0) |
| |
| 是Linux上处理Thermo原始数据的首选方案,解决了ProteoWizard在Linux上无法读取厂商格式的问题 |
msConvert (via Wine/Docker on Linux)
Windows + Linux(间接)CLI ✅
| 同ProteoWizard msconvert,在Linux上通过Wine或Docker容器运行Windows版本以处理厂商专有格式 |
| Linux:通过Wine运行(需安装Windows DLL),或使用Docker镜像。社区有msconvert-scripts等辅助工具 |
| 提供CLI |
| 配置较复杂,但对非Thermo厂商格式(如SCIEX .wiff, Agilent .d)在Linux上是可行方案 |
⚙️第二步:质谱数据处理
包括峰检测(peak picking)、色谱峰对齐(alignment)、去卷积(deconvolution)、特征分组(feature grouping)、归一化(normalization)等。这是代谢组学数据分析的核心步骤。
XCMS
Windows + LinuxR代码 ✅
| 代谢组学最广泛使用的LC-MS/GC-MS数据处理R包。提供7种峰检测算法(centWave, matchedFilter, massifquant等)、2种保留时间校正(obiwarp, loess)、峰分组、缺失值填充 |
| Windows + Linux + macOS |
| 纯R代码接口,通过R脚本运行,无GUI(XCMS Online提供Web界面)。所有功能均通过R函数调用,完全可编程化。源代码开源(GitHub, GPL-2+) |
| |
| 代谢组学领域引用最多的软件(5000+引用)。是构建自动化pipeline的首选工具 |
MZmine 3/4
Windows + LinuxCLI/Groovy ✅
| 开源跨平台LC-MS/GC-MS数据分析工具。模块化设计:原始数据导入、色谱峰检测、去卷积、峰对齐(RANSAC/Join aligner)、归一化、同位素检测、特征导出。支持数十种厂商格式直接导入 |
| Windows + Linux + macOS:基于Java,完全跨平台。注意部分厂商格式仅在特定OS上支持(Thermo .raw全平台,Agilent .d/SCIEX .wiff/Shimadzu .lcd仅Windows或需msconvert) |
| 支持Groovy脚本批处理,可完全通过脚本运行(无GUI)。提供Batch Mode。源代码开源(GitHub, GPL-3)。Java编写,可作为库使用 |
| |
| 第二大使用的LC-MS处理工具。支持直接导出GNPS格式用于分子网络分析 |
MS-DIAL 5
Windows(GUI) + Linux(CLI)CLI ✅
| 一体化代谢组学/脂质组学数据处理平台。支持DDA/DIA/GC-MS/LC-MS/离子淌度/质谱成像。包括峰检测、去卷积(MSDec算法)、对齐、注释(光谱匹配+碎裂规则) |
| Windows:GUI完整支持Linux + macOS:通过Console App(CUI)支持,.NET Core运行 |
| 提供Console App (MSDIALCUI),支持Windows/Linux/macOS命令行运行。源代码开源(GitHub, LGPL-3 for code / CC-BY 4.0 for binary)。C#编写 |
| LGPL-3(源代码)/ CC-BY 4.0(二进制) |
| Console App是Linux上运行MS-DIAL的推荐方式,可集成到自动化pipeline中 |
OpenMS
Windows + LinuxCLI + Python ✅
| C++质谱数据分析框架,150+个TOPP工具覆盖蛋白质组学和代谢组学的各类任务。包括FeatureFinderMetabo(代谢物特征检测)、MapAligner(对齐)、AccurateMassSearch(精确质量搜索)等 |
| Windows + Linux + macOS |
| 所有TOPP工具均为命令行工具,可直接在终端运行。提供pyOpenMS(Python绑定)用于脚本化开发。支持KNIME/Galaxy/Nextflow工作流集成。源代码开源(GitHub, BSD-3) |
| |
| 适合需要高度可编程化和工作流自动化的场景。Windows安装包自带ProteoWizard |
MassCube
Windows + LinuxPython代码 ✅
| 2025年发布的Python端到端代谢组学数据处理框架。从原始文件到表型分类器的完整流程。峰检测通过信号聚类和高斯滤波辅助边缘检测。比MS-DIAL/MZmine3/XCMS更快 |
| Windows + Linux + macOS:Python框架,完全跨平台。已在个人笔记本到HPC集群上测试 |
| 提供命令行应用 + Python API。专为非编程用户设计了CLI工具,同时可作为Python库用于高级开发。源代码开源(GitHub) |
| |
| 2025年Nature Communications发表的最新工具,在速度和精度上优于现有软件。无GUI但提供CLI和可视化工具 |
asari
Windows + LinuxPython代码 ✅
| 高速LC-MS代谢组学数据处理引擎,由mummichog作者Shuzhao Li开发。专注于快速特征检测和定量,已集成到MetaboAnalyst 6.0中 |
| Windows + Linux + macOS |
| Python包 + CLI,pip install asari 即可使用。既可作为命令行工具,也可作为Python库导入。源代码开源(GitHub) |
| |
CAMERA
Windows + LinuxR代码 ✅
| XCMS的配套R包,用于峰列表注释。规则化标注同位素和加合物,基于EIC相关性标记未知加合物和碎片。是去除XCMS结果中错误特征报告的关键工具 |
| Windows + Linux + macOS |
| 纯R代码接口,通过R函数调用。源代码开源(GitHub, GPL-2+) |
| |
IPO
Windows + LinuxR代码 ✅
| XCMS参数自动优化R包。利用天然13C同位素峰计算峰拾取评分,通过实验设计(DoE)和响应面模型优化峰检测、保留时间校正和分组参数 |
| Windows + Linux + macOS |
| 纯R代码接口,通过R函数调用。源代码开源(GitHub/Bioconductor, GPL-2+) |
| 解决XCMS参数调优难题,适合自动化pipeline中使用 |
MS-FLO (MS-Feature List Optimizer)
Windows + LinuxR代码 ✅
| 使用XCMS、MZmine或MS-DIAL的结果报告,去除错误的峰发现(包括同位素和加合物) |
| Windows + Linux + macOS |
| R代码接口 |
🧬第三步:结构鉴定与注释
通过MS/MS光谱匹配、in silico碎片化预测、分子式推导等方法对检测到的代谢物特征进行结构鉴定。包括数据库光谱匹配和计算预测两大类。
SIRIUS (含 CSI:FingerID, CANOPUS, ZODIAC, MSNovelist)
Windows + LinuxCLI ✅
| 代谢物结构鉴定的旗舰工具集。SIRIUS通过碎裂树计算分子式;CSI:FingerID通过机器学习预测分子指纹并搜索结构数据库;CANOPUS进行化合物分类;ZODIAC改进分子式排序;MSNovelist进行de novo结构生成 |
| Windows + Linux + macOS:基于Java,完全跨平台。安装包自带JRE,无需额外安装Java |
| 提供完整CLI(sirius命令),支持批处理和workflow集成。同时提供GUI。源代码开源(GitHub, GPL-3)。提供SIRIUS-API SDK(Java) |
| GPL-3(开源);Web服务(CSI:FingerID等)学术免费,需注册账号 |
| 鉴定率可达70%+。已集成到GNPS、OpenMS、MZmine中。当前版本6.3+(2025-2026更新) |
GNPS (Global Natural Products Social Molecular Networking)
Web平台API/Python ✅
| 质谱分子网络分析平台。经典分子网络(Classical MN)和基于特征分子网络(FBMN)。通过MS/MS光谱相似性连接相关分子,形成"分子家族"。支持光谱库搜索注释 |
| Web平台(主要使用方式),数据上传到GNPS服务器处理。也可本地部署 |
| 提供REST API和Python工具,支持编程化访问。FBMN工作流源代码开源(GitHub, Python)。有format converter脚本。支持与MZmine/OpenMS/MS-DIAL/XCMS输出对接 |
| |
| 3000+ CPU核心支持,150+国家使用。FBMN是GNPS中第二大常用工具 |
MetFrag
Windows + LinuxCLI + R包 ✅
| 组合式in silico碎片化工具。从PubChem/ChemSpider/KEGG等数据库检索候选分子,通过键断裂方式碎片化,与实验光谱匹配评分 |
| Windows + Linux + macOS:基于Java,跨平台。提供Web版、CLI版、R包版三种使用方式 |
| 提供MetFragCommandLine (CLI) + MetFragR (R包) + Web界面。源代码开源(GitHub, LGPL-2.1+)。可通过Bioconda安装 |
| |
| 支持本地数据库和在线数据库查询。可通过Docker部署 |
CFM-ID (Competitive Fragmentation Modeling)
Windows + LinuxCLI ✅
| 基于机器学习的质谱预测和代谢物鉴定工具。从化学结构预测质谱(正向),以及从质谱鉴定代谢物(反向)。支持ESI-MS/MS和EI-MS数据 |
| Windows + Linux + macOS:提供Windows二进制文件和跨平台源代码(C++编写) |
| 提供CLI工具(cfm-predict, cfm-search, cfm-annotate等命令行程序)。也有Web服务器版本。源代码开源(SourceForge) |
| |
| |
MS-FINDER
Windows(GUI)Console App ✅
| 利用氢重排规则(HR rules)进行结构阐释的软件。支持分子式预测、代谢物类别预测、EI-MS和MS/MS光谱的结构阐释。内嵌15个数据库 |
| Windows:GUI基于.NET Framework 4.8 / WPF,仅WindowsLinux:通过MsfinderConsoleApp(Console版本)可在Linux上运行(.NET Core),RECETOX项目对其进行了修改以支持Galaxy平台 |
| 提供Console App(MsfinderConsoleApp.exe annotate),支持命令行批处理。源代码开源(GitHub, LGPL-3)。C#编写 |
| LGPL-3(源代码)/ CC-BY 4.0(软件) |
| GUI仅限Windows,但Console版本可跨平台使用。与MS-DIAL同一开发团队 |
📊第四步:统计分析
对处理后的代谢物特征表进行统计检验、多变量分析、聚类分析等,包括PCA、PLS-DA、OPLS-DA、t检验、ANOVA、火山图、热图、随机森林、SVM等。
MetaboAnalyst 6.0 (Web + MetaboAnalystR)
Web + 跨平台RR代码 ✅
| 代谢组学统计分析功能最全面的平台。单变量分析(t检验/ANOVA/火山图/相关分析);多变量分析(PCA/PLS-DA/OPLS-DA);高维特征提取(SAM/EBAM);聚类(热图/K-means/SOM);有监督分类(RF/SVM);时间序列分析;ROC曲线生物标志物分析 |
| Web平台(metaboanalyst.ca,免费使用)+ 本地R包(MetaboAnalystR 4.0,Windows/Linux/macOS全平台) |
| MetaboAnalystR是完全可编程的R包,所有Web功能均有对应R函数。Web平台实时生成R代码供用户本地复现。源代码开源(GitHub, GPL-3) |
| GPL-3(开源免费);MetaboAnalyst-Pro企业版可本地部署 |
| MetaboAnalystR 4.0 (2024, Nature Communications) 是统一LC-MS工作流,含原始光谱处理+统计分析+功能解释 |
ropls
Windows + LinuxR代码 ✅
| R包,提供PCA、PLS、PLS-DA、OPLS-DA等多变量统计方法。专为代谢组学/转录组学设计,含VIP评分、交叉验证、score plot/loading plot可视化 |
| Windows + Linux + macOS |
| 纯R代码接口,通过R函数调用。源代码开源(Bioconductor, GPL-3+) |
| |
| 已被Workflow4Metabolomics (W4M) Galaxy平台集成 |
limma
Windows + LinuxR代码 ✅
| 经典的差异分析R包(源自微阵列/转录组学),在代谢组学中广泛用于差异代谢物筛选。提供经验贝叶斯调节的t检验/ANOVA,处理小样本数据效果好 |
| Windows + Linux + macOS |
| 纯R代码接口 |
| |
Workflow4Metabolomics (W4M) / Galaxy-M
Web + 本地部署Galaxy API ✅
| 基于Galaxy的代谢组学工作流平台。集成XCMS、CAMERA、ropls等工具,提供拖拽式可视化工作流。涵盖LC-MS/GC-MS/NMR数据预处理、统计分析、注释 |
| Web平台(免费使用)+ 本地虚拟机部署(Windows/Linux/macOS均可) |
| Galaxy API支持编程化访问 |
| 开源免费(MIT/Academic Free License) |
| W4M由法国生物信息学研究所(IFB)维护;Galaxy-M由英国团队维护。两者都基于Galaxy平台 |
🔍第五步:差异代谢物筛选
通过统计检验(t检验/ANOVA/limma等)、倍数变化(fold change)、多变量分析VIP值等方法筛选组间差异代谢物。通常与统计分析步骤紧密耦合。
MetaboAnalystR (差异分析模块)
Windows + LinuxR代码 ✅
| 集成在MetaboAnalystR中的差异分析功能。包括t检验、ANOVA、limma差异分析、火山图、倍数变化分析。可输出差异代谢物列表 |
| Windows + Linux + macOS |
| R代码接口:Ttests.Anal(), ANOVA.Anal(), PerformLimmaDE()等函数 |
limma (差异分析)
Windows + LinuxR代码 ✅
| 经验贝叶斯调节的差异分析,适合小样本代谢组学数据。输出logFC、P.Value、adj.P.Val等指标用于筛选差异代谢物 |
| Windows + Linux + macOS |
| R代码接口:eBayes(), topTable(), decideTests()等函数 |
DESeq2 / edgeR (可适配)
Windows + LinuxR代码 ✅
| 本为RNA-Seq差异分析设计,但已被适配用于代谢组学计数型数据的差异分析。基于负二项分布模型 |
| Windows + Linux + macOS |
| 纯R代码接口 |
metabolomics R包
Windows + LinuxR代码 ✅
| 提供代谢组学专用的统计分析函数,包括缺失值处理、归一化、PCA、PLS-DA、差异分析等 |
| Windows + Linux + macOS |
| 纯R代码接口 |
MS-DIAL (内置统计)
Windows(GUI) + Linux(CLI)CLI ✅
| MS-DIAL内置基本的统计分析功能,包括火山图、PCA、PLS-DA等,可直接在数据处理后进行差异筛选 |
| Windows(GUI) + Linux/macOS(Console App CLI) |
| Console App支持CLI |
🛤️第六步:通路富集分析
将差异代谢物映射到代谢通路上,识别显著富集的生物学通路。包括基于已知代谢物ID的富集分析(MSEA)和基于m/z特征的通路预测(mummichog)。
MetaboAnalyst 6.0 (Pathway Analysis + Enrichment Analysis + MSEA)
Web + 跨平台RR代码 ✅
| 三大功能模块:① Pathway Analysis (MetPA):整合通路富集分析和通路拓扑分析,支持>120物种② Enrichment Analysis (MSEA):代谢物集富集分析,含~13000个代谢物集,15个库③ MS Peaks to Pathways:基于mummichog算法,直接从m/z特征预测通路活性,无需先鉴定代谢物④ Joint Pathway Analysis:联合代谢组学和转录组学的整合通路分析 |
| Web平台 + MetaboAnalystR R包(Windows/Linux/macOS) |
| 完全R代码可编程:PerformPSEA(), PerformPathwayAnalysis(), PerformMummichog()等函数。源代码开源(GitHub, GPL-3) |
| |
| 支持KEGG、SMPDB、Reactome等数据库。2024年Nature Communications发表MetaboAnalystR 4.0 |
mummichog
Windows + LinuxPython CLI ✅
| 高通量非靶向代谢组学通路分析Python程序。利用代谢网络组织直接从特征表预测功能活性,绕过代谢物鉴定步骤。计算显著富集的代谢通路、识别网络中的显著模块、Web浏览器可视化 |
| Windows + Linux + macOS:Python包,OS无关。pip install mummichog 即可 |
| 提供CLI:mummichog -f myData -o myResult。也可作为Python库使用。源代码开源(GitHub, MIT) |
| |
| 已被MetaboAnalyst reimplemented为R版本。mummichog 2 (当前版本) 增加了保留时间用于离子分组。支持自定义代谢模型 |
MSEA (Metabolite Set Enrichment Analysis)
Web + 跨平台RR代码 ✅
| 代谢物集富集分析,接受化合物名称列表、化合物浓度列表或浓度表作为输入。基于~9000组代谢物集(人类和哺乳动物),使用超几何检验或GSEA算法 |
| Web平台(MetaboAnalyst内置模块)+ R包(MetaboAnalystR) |
| R代码接口 |
MetScape (Cytoscape插件)
Windows + LinuxGUI插件
| Cytoscape插件,使用代谢物和基因表达结果构建网络并计算富集通路。基于KEGG数据库 |
| Windows + Linux + macOS:作为Cytoscape插件,依赖Cytoscape(Java,跨平台) |
| 主要通过Cytoscape GUI使用,无独立CLI。Cytoscape本身有REST API可编程化 |
| |
ChemRich
Web + R/ShinyR代码 ✅
| 利用化学结构相似性和MeSH本体进行化学富集统计分析(KS检验)。不同于基于通路的富集分析,侧重于化学类别富集 |
| Web平台 |
| R/Shiny代码 |
| |
MetaMapp
WebR/Python ✅
| 使用化学相似性矩阵和KEGG Rpair关系显示差异网络图。将差异代谢物以网络形式可视化 |
| Web平台 |
| |
IP4M (Integrated Platform for Metabolomics data mining)
Windows + LinuxGUI + 脚本 ✅
| 集成代谢组学数据挖掘平台,62个功能分8大模块,覆盖代谢组学全流程:原始数据预处理、峰注释、统计分析、差异分析、相关分析、聚类、ROC分析、通路富集分析 |
| Windows + macOS + Linux |
| 提供GUI + 简化工作流,同时支持高级参数自定义。内嵌KEGG代谢反应数据库 |
| |
| 特色功能:GRaMM方法用于代谢组-微生物组关联分析;可生成比值变量反映酶活性 |
📋 全流程软件总览表
| | | | | | | |
|---|
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| MetaboAnalyst (MetPA/MSEA) | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
| | | | | | | |
🔑 关键发现与建议
1. Linux支持情况: 大部分核心工具已支持Linux。R包(XCMS, CAMERA, MetaboAnalystR, limma, ropls, IPO)和Python工具(mummichog, MassCube, asari)天然跨平台。Java工具(SIRIUS, MZmine, MetFrag)也跨平台。主要限制在于格式转换环节——ProteoWizard的厂商格式读取仅限Windows,Linux上需用ThermoRawFileParser(Thermo数据)或Wine/Docker(其他厂商数据)。
2. CLI/代码可用性: 几乎所有工具都提供CLI或代码接口。唯一例外是MS-FINDER的GUI仅限Windows(但有Console App),以及MetScape作为Cytoscape插件无独立CLI。这意味着构建完全自动化的代谢组学pipeline是完全可行的。
3. 推荐的纯Linux自动化pipeline技术栈:
- 格式转换:ThermoRawFileParser (CLI) + ProteoWizard via Wine/Docker
- 数据处理:XCMS (R) 或 MassCube (Python) 或 MS-DIAL Console App
- 注释清理
- 结构鉴定:SIRIUS CLI + MetFrag CLI + CFM-ID CLI
- 统计分析:MetaboAnalystR (R) + ropls (R) + limma (R)
- 差异筛选:MetaboAnalystR / limma / DESeq2 (R)
- 通路富集:MetaboAnalystR (R) + mummichog (Python CLI)
4. 全流程一体化工具(减少多工具拼接):MetaboAnalystR 4.0(从原始光谱到生物学洞见的统一R工作流)、MS-DIAL 5(数据处理+注释+基本统计)、IP4M(62功能集成平台)、MassCube(Python端到端框架)。
5. 工作流管理:Workflow4Metabolomics (W4M) Galaxy平台提供可视化拖拽工作流,适合非编程用户;OpenMS支持KNIME/Nextflow/Galaxy集成,适合生物信息学家。
往期推荐:
代谢组学分析全流程课程上线了
分子网络/代谢组学全流程实操指南:MZmine数据处理-诊断离子过滤-GNPS/特征分子网络-DeepMass/SIRIUS注释
分子网络/代谢组学实操教程专题