ARTICLE · 1202674
AI slop一则:不懂计算化学的人,也能假装写计算化学论文了吗?以MOED的计算为例
经典溶剂化变色染料 BM 的机制计算与可复现账本
摘要:Brooker's merocyanine(BM,MOED)是 1951 年报道的负向溶剂化变色染料,极性越大吸收越蓝:氯仿中 618 nm,水中 442 nm。本工作在单机上以五层计算考察其机制:基态几何与电荷(r2SCAN-3c 几何、B3LYP/def2-TZVP Hirshfeld 电荷)、激发态(CAM-B3LYP 与 WB97X-D3 的 TDDFT,LR-CPCM 非平衡)、NMR 屏蔽(B3LYP/def2-TZVPP 与 revTPSS/pcSseg-1 双协议,硝基甲烷标尺)、显式氢键团簇,并以 2-propanol 与 pyridine 为对照溶剂、ma-def2-TZVP 作弥散抽查。全部 148 个作业记账执行。结果:七个溶剂的 S1 计算序列与实验排序一致;IFCT 显示 S1 为氧端向吡啶端的电荷转移(净转移 0.19–0.26 e,CT% 68–70);羰基 O 位单个氢键使 δ(¹⁵N) 向吡啶鎓端移动 3.7–4.3 ppm、δ(¹³C=O) 上场 0.9–1.6 ppm、S1 蓝移 6–12 nm,各自闭合对应实验缺口的约五分之一到四分之一,且两位点效应可加。机制结论:极性溶剂与 O 位氢键通过稳定电荷分离的共振描述产生蓝移。计算流程无人值守,过程由账本记录。
关键词:溶剂化变色;Brooker's merocyanine;TDDFT;IFCT;NMR 屏蔽;显式氢键;作业账本
1. 引言
1.1 染料出身
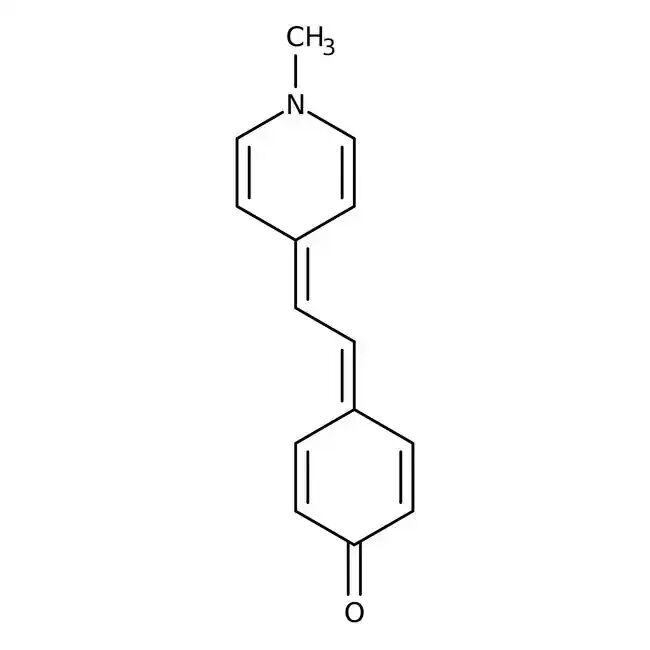
1951 年,Brooker 与同事在柯达公司的菁染料系列研究("Studies in the Cyanine Dye Series")第 XI 篇中系统报道了 merocyanine 类染料[1];同期的 "Color and Constitution" 第 XI 篇提出,p-羟基苯乙烯基两性离子染料可以用作溶剂极性的指示剂[2]。其中 1-methyl-4-[(oxocyclohexadienylidene)ethylidene]-1,4-dihydropyridine(俗称 Brooker's merocyanine,文献中亦称 MOED,CAS 23302-83-2)后来成为这类探针中被研究最多的代表。原始报道已记录了它的负向溶剂化变色:从吡啶到水,吸收峰蓝移 161 nm[2]。
1.2 合成与物种
BM 的合成两步完成:4-甲基吡啶经碘甲烷甲基化得 1,4-二甲基吡啶碘盐;后者与 4-羟基苯甲醛在弱碱催化下缩合、经分子内脱水得到染料[7]。近年报道了微波辅助的变体(无水乙醇、哌啶催化,毫摩尔级投料)[5]。BM 晶体以二水合物与三水合物形式存在,单晶结构显示羰基氧参与 O–H···O 氢键网络[8]。在水溶液中,O-质子化物种与两性离子之间的平衡使"水中"的实验吸收值带有一个解释前提:中性水中主要吸收来自 O-质子化物种,加碱去质子化后才是两性离子[6]。这为任何"水中"的计算设定了物种解释的边界。
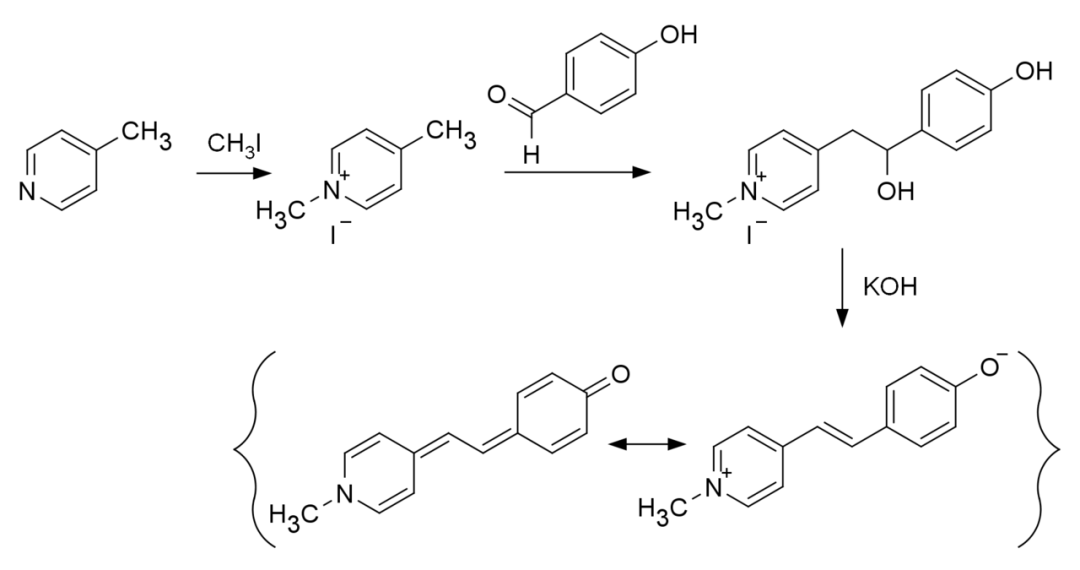
1.3 应用谱系
作为极性指示剂,BM 的吸收波长与 Reichardt ET(30) 标度相关良好[5],这一点被用于溶剂极性的比色测量与课堂演示:分层萃取实验与中学 hands-on 活动都以其颜色变化演示"极性"这一抽象量[6]。它的荧光量子产率低于 10%,甲醇中荧光寿命约 230 ps,激发态主要通过非辐射途径衰减[8]。就染料家族而言,merocyanines 在非线性光学材料与光敏体系中也有持续的应用研究[9]。
1.4 计算现状与本工作的设计
此前的研究奠定了两条基线。Morley 等的 ab initio 研究提出,质子溶剂通过羰基氧的氢键稳定两性离子式描述[3]。Tanaka 等的系统性 TDDFT 计算表明,溶剂化变色位移的再现需要显式溶剂处理,单独的连续介质模型不足以定量描述[4]。Afri 等则以 ¹⁵N 位移为工具,用两个模型分子建立了共振特征的实验描述符[5]。
定量分账还需要一套分解工具。本工作使用三类:其一,片段电荷给出基态的电荷分布;其二,Multiwfn 的 IFCT(interfragment charge transfer,片段间电荷转移)分析把一个激发态分解为两个互补的部分——片段间电子转移(记为 CT(%),占总激发的百分比)与片段内电子重新分布(记为 LE(%)),空穴-电子分析另行给出空穴与电子的质心距离等电荷转移长度指标[11];其三,¹⁵N 位移可以借助两个模型分子(pyridinium 型与酰胺型各取其一)内插成共振特征的描述符[5]。
遗留的问题因此可以表述为一个分账:连续介质模型解释多少、显式氢键补足多少,两条线各自贡献的比例缺少直接的对账。本工作按五层组织计算,对每一层做定量归因:层 1,基态几何与偶极随溶剂如何变化;层 2,片段电荷如何分布;层 3,S1 的电荷转移方向与幅度;层 4,¹⁵N/¹³C 屏蔽趋势能否与实验 NMR 对账;层 5,显式氢键闭合多少实验缺口。对照溶剂(2-propanol、pyridine)与弥散基组抽查用于稳健性检验。全部计算由账本记录并无人值守执行(第 5 节)。
2. 计算方法
2.1 分子与片段
BM 的原子连通性取自 PubChem CID 258436;起始几何由 RDKit ETKDGv3(固定种子)加 MMFF94s 生成,并校验了共轭骨架的平面性(重原子面外偏差 RMS 0.015 Å)与桥链的 E,E-s-trans 取向。片段按化学功能分三组、覆盖全部 29 个原子:吡啶侧(N-甲基吡啶环与 N-CH₃,14 原子)、亚乙基桥(4 原子)、氧侧(环己二烯酮与羰基氧,11 原子)。同一分组用于电荷加和与 IFCT。
本文中"两性离子式 / 中性醌式"两种共振描述仅作为解读语言使用;所有结论基于偶极、片段 Hirshfeld 电荷、IFCT 电子转移、NMR 位移与 λmax 五类可观测量的比较,不报告任何共振布居。
2.2 五层协议
各层协议见表 1。层 3 与层 4 各设双协议交叉验证;层 3 另对氯仿与水以 ma-def2-TZVP(AutoAux)作弥散抽查。层 4 的位移按 δ = σ(参考) − σ(样品) 在同协议内作差:参考物 TMS(¹H/¹³C)与硝基甲烷(¹⁵N)按与样品完全相同的协议和溶剂重算,绝不跨协议混用。层 5 的团簇布点为:单个水/甲醇/乙醇分子置于羰基 O 位(手工定向 O–H···O)或吡啶鎓端(GFN2-XTB 静电对接产物),经 GFN2-XTB/ALPB 预优化后,以层 1–3 的同协议全套重算。
表 1 五层计算协议(单机 14 核,作业串行执行)
软件:ORCA 6.1.1[10]、Multiwfn 2026.9.20[11]。共 148 个作业,全部由账本文件记录并串行执行。
2.3 观测量与对标
NMR 位移的实验值取自 Afri 等的 DMSO-d₆/CD₃CN/CD₃OD/D₂O 数据[5];吸收波长取自经典溶剂色表(水 442、乙醇 510、丙酮 577、DMSO 572、吡啶 603、氯仿 618 nm;2-propanol 545 nm)[2]。需要说明两点口径:其一,实验 NMR 的溶剂为氘代试剂(CD₃OD 与本文的乙醇不是同一分子,D₂O 中 BM 的质子化状态有歧义),因此 NMR 的对照以趋势为主;其二,丙酮与 DMSO 未纳入层 4(原始设计即限定四溶剂),正文随表 6 注明,不是遗漏。
3. 结果与讨论
3.1 基态:连续介质放大电荷分离
基态偶极随溶剂极性上升后在高端饱和:气相 16.13 D,氯仿 25.73 D,丙酮 29.50 D、DMSO 30.23 D、乙醇 29.73 D、水 30.46 D。Hirshfeld 电荷给出同一图像的原子级版本(表 2):羰基氧的电荷从氯仿的 −0.417 移到水的 −0.465,吡啶侧片段净电荷 +0.50 → +0.60,氧侧 −0.49 → −0.60,桥保持近中性。偶极与片段电荷两条线索一致:连续介质极化沿分子长轴放大电荷分离,且在高极性端饱和。饱和本身是一条证据——它与后文两条观察(激发蓝移幅度有限、NMR 质子特异性位移缺失)共同指向:极性差异之外的因素要靠连续介质之外的处理来解释。
表 2 基态 Hirshfeld 电荷(B3LYP-D3(BJ)/def2-TZVP,CPCM)
3.2 激发态:S1 是氧端向吡啶端的电荷转移亮态
S1 计算序列与实验排序一致(表 3):CAM-B3LYP 从氯仿 452.7 nm 到水 430.8 nm,实验为 618 → 442 nm;两个泛函逐溶剂相差不超过 4 nm。绝对值系统性偏蓝 0.5–0.7 eV,来源包括高 HF 交换成分、LR-CPCM 非平衡方案与特异溶剂化的缺失[4];本文据此只比较趋势与差分,不将绝对波长直接对照实验。
表 3 S1 吸收波长(nm;括号内为振子强度)
IFCT 将 S1 的电子转移定量化(表 4):激发时约 0.19–0.26 个电子从氧侧净转移到吡啶侧,CT(%) 67.9–70.4、LE(%) 29.6–32.1(CT(%) 为片段间电子转移占总激发的百分比,LE(%) 为片段内电子重新分布,二者互补,见 1.4 节)。空穴 51–55% 位于氧侧、电子 51–55% 位于吡啶侧。空穴-电子分析给出同一图像的几何版本:五个溶剂的空穴与电子质心距离 D 从氯仿 1.48 Å 单调增至水 2.09 Å——电荷转移长度随极性增长(氯仿:Sm 0.408、Sr 0.669)。S1 是一支以电荷转移为主的亮态(f ≈ 1.7–2.1)。
表 4 IFCT:S1 的片段电子转移(CAM-B3LYP,Mulliken-like 划分)
各溶剂的完整 IFCT 矩阵、片段空穴/电子贡献与净转移明细见 out_mwfn 目录与 tier_bmfn_summary.md。
3.3 NMR:¹⁵N 两点标尺与质子溶剂的缺口
δ(¹⁵N) 按硝基甲烷标尺、同协议作差(表 5)。B 协议(revTPSS/pcSseg-1)与实验吻合最好:DMSO 中计算 −211.5,实验 −211.0 ppm,相差 0.5 ppm。A 协议(B3LYP/def2-TZVPP)整体偏负约 27 ppm,属方法学系统差,不影响溶剂间趋势。
表 5 δ(¹⁵N)(ppm,硝基甲烷标尺)
为把 δ(¹⁵N) 转成共振描述符,本文同协议计算了两个模型分子的 NMR:1,4-二甲基吡啶鎓阳离子(吡啶鎓端锚点)与 1-甲基-4(1H)-吡啶酮(中性 VA 端锚点)。计算锚点的内插给出 %VA 描述符:氯仿 75.6%,极性溶剂 60–62%(双协议几乎相同)。若把计算的 BM 位移放到 Afri 的实验锚点上,DMSO 得 45.3%,与其按同一方法从实测位移内插的 44% 接近。%VA 的绝对值对锚点选择敏感(同一计算值,用计算锚点得 63%,用实验锚点得 45%),本文只使用溶剂间趋势:从氯仿到极性溶剂,约下降 13 个百分点,方向为"极性环境降低中性醌式描述的权重"。
质子溶剂的特异性位移在连续介质中缺位:实验 DMSO→水移动 17.1 ppm,计算仅 0.4–0.5 ppm(两协议一致)。这一缺口由 3.4 节的显式氢键层处理。
3.4 显式氢键:特异效应的分账
在羰基 O 位放置单个水/甲醇/乙醇分子(手工定向 O–H···O),经 GFN2-XTB 预优化与 r2SCAN-3c/CPCM 全优化后,三个团簇均为强氢键极小点:O···O 2.69–2.72 Å,H···O 1.70–1.72 Å,角 175–177°,频率无虚频,未发生质子转移。C=O 键长仅在 O 位团簇中伸长 0.011–0.013 Å(酚盐化方向),N 端接触团簇几乎不变(≤0.001 Å)——位点特异性可以直接测量。
O 位氢键在三个独立观测量上产生同向位移(表 6):δ(¹⁵N) +3.7 ~ +4.3 ppm(向吡啶鎓端),δ(¹³C=O) −0.9 ~ −1.6 ppm(上场,酚盐化方向),S1 蓝移 6.2–11.5 nm。以各自的实验缺口为分母(¹⁵N 17.1 ppm、¹³C=O 8.4 ppm、λmax 质子缺口 ~68 nm),单个显式氢键闭合约 17–25%。双水团簇(O 位 + N 端各一水)给出可加性检验:Δδ(¹⁵N)(双水) = 5.67 / 5.72 ppm(A/B 协议),与单水之和(5.68 / 5.74)相差不超过 0.08 ppm——两位点独立、无可测合作性。N 端接触本身是弱效应:GFN2-XTB 静电对接的产物在 DFT 弛豫后部分漂移,Δδ(¹⁵N) 仅为 −0.3 ~ +2.1 ppm。这也解释了对接算法的行为——它优化的是离子-偶极静电,不是氢键,因此不会自发把溶剂放到 O 位。
表 6 显式氢键的位移与缺口闭合(双协议平均方向一致,此处列 A/B 两协议区间)
综合 3.3–3.4:单个 O 位显式氢键承担特异溶剂化效应的约五分之一到四分之一,剩余部分归第一溶剂壳层的其余分子与系综分布。O 位氢键是质子溶剂特异位移的主导来源——这一判断在 ¹⁵N、¹³C 与 λmax 三个观测量上方向一致。
3.5 对照溶剂与稳健性
2-propanol 与 pyridine 的 S1 落在主序列的预期位置(表 3):计算 CAM 值 438.4 与 451.0 nm,实验 545 与 603 nm。pyridine 是计算序列的最红端之一,与其低极性非质子的对照角色一致;2-propanol 落在乙醇与 DMSO 之间,符合"位阻质子醇"的定位。弥散基组抽查(ma-def2-TZVP,氯仿与水):S1 红移 +2.1 ~ +5.0 nm,双泛函、双溶剂方向与幅度一致,全部排序与结论不变。双协议 NMR 的差分(表 5)与双泛函 TDDFT 的差分(表 3)共同表明:本文引用的溶剂间趋势均对方法选择稳健。
3.6 局限
四点。其一,TDDFT 绝对激发能偏蓝 0.5–0.7 eV,本文的比较全部建立在差分与排序上,绝对波长不可直接对照实验。其二,连续介质加单个显式氢键只闭合特异效应缺口的约四分之一,完整的定量描述需要第一溶剂壳层的多分子构型系综。其三,%VA 描述符对锚点选择敏感,本文只用趋势,不用绝对占比。其四,水溶液中的物种问题(O-质子化与两性离子间的平衡)在团簇计算中未自发出现质子转移,但系综中的质子化分数仍可能影响 D₂O 实验 ¹⁵N 值的解释。
4. 结论
BM 的负向溶剂化变色在五个独立观测量上得到方向一致的机制解释。连续介质极化沿分子长轴放大基态电荷分离(偶极 16.1 → 30.5 D;片段电荷 ±0.5 → ±0.6 e),并抬升以电荷转移为主的 S1(IFCT 净转移 0.19–0.26 e,方向为氧端 → 吡啶端;CT% 68–70)。O 位显式氢键以可加的方式承担质子溶剂特异位移的约四分之一:δ(¹⁵N) +3.7 ~ +4.3 ppm、δ(¹³C=O) −0.9 ~ −1.6 ppm、S1 蓝移 6–12 nm,三个观测量相互独立且与实验缺口方向一致。两性离子式与中性醌式在本文中只是共振描述的语言:数据支持的是"极性环境与 O 位氢键稳定电荷分离描述"这一连续变化,不是两种异构体的布居。
工作流侧的结论见第 5 节:这套五层、双协议、双泛函的交叉验证矩阵在单机上一天内完成,其可复现性由作业账本而非人工记录保证。
5. 无人值守工作流:过程与对比
5.1 手工流程的动作分解与替代件
一批同类计算的传统做法包含五个重复动作:逐个查手册写输入文件;从输出文件手工抄能量、波长与位移;用电子表格整理比较;作业时长与失败原因靠回忆加文件时间戳推断;单点失败后整批重做或人工补跑。本工作对每个动作给出替代件(表 7)。
表 7 手工动作与替代件
账本的墙钟字段取 ORCA 输出自报的 TOTAL RUN TIME,而不是文件时间戳——后者在"同名文件删除重建"与"重定向截断"两种情形下会继承陈旧创建时间(NTFS 隧道与截断语义),实测曾把一个 5 秒的作业错记成 1517 秒,改用 ORCA 自报值后 148 行全部修正。
5.2 定量对比与成本结构
对照数据:148 个作业合计 ORCA 墙钟 5.9 小时(账本逐行求和),其中主链 3.4 小时完全无人值守(守护进程自动接力后续批次);人工干预集中在五个点——发射三条链、处置两次小事故、验收与收结论。两次小事故(一批模型作业因文件路径缺失误发、一次"链挂掉"的误报)均由账本的时间线与退出码在数分钟内澄清并重发,没有返工任何协议,也没有丢失任何已完成的结果。
成本结构需要如实说明:自动化不是零人工。Multiwfn 交互协议花了三轮探针校准(菜单编号、追问链、退出噪音都是试出来的,校准后固化为可复用模板);Mayer 键级的配对查询未走通,改用全矩阵导出替代;conda 环境与杀软首扫各占一次处置。真实的收益不是"零人工",而是干预点从"执行每一个作业"前移到"设计协议、校准一次、验收一批"——执行层的 148 个作业里,没有任何一个需要人在场。
6. 总结
科学侧:BM 的负向溶剂化变色被分解为两个可定量的部分。连续介质极化负责方向——它沿分子长轴放大基态电荷分离、抬升电荷转移为主的 S1,并使 ¹⁵N 屏蔽描述符向吡啶鎓端移动;羰基 O 位的显式氢键负责质子溶剂特有的那部分幅度——单个氢键以可加的方式闭合特异位移缺口的约四分之一,剩余部分归第一溶剂壳层与其系综。两性离子式与中性醌式两种共振描述,是这套数据背后的解读语言:数据支持的是极性环境稳定电荷分离描述这一连续变化。
工作流侧:作业账本、模板链与探针校准构成单机可复现计算的最小可行组合——账本回答"做了什么、做了多久、成了没有",模板回答"怎么做的",探针回答"工具实际长什么样"。三者都已固化为可复用文件,下一个同类项目可以直接复用。
参考文献
[1] Brooker L G S, Keyes G H, Sprague R H, et al. Studies in the cyanine dye series. XI. The merocyanines. J. Am. Chem. Soc., 1951, 73: 5326–5332.[2] Brooker L G S, Keyes G H, Heseltine D W. Color and constitution. XI. Anhydronium bases of p-hydroxystyryl dyes as solvent polarity indicators. J. Am. Chem. Soc., 1951, 73: 5350–5356.[3] Morley J O, Morley R M, Docherty R, et al. Fundamental studies on Brooker's merocyanine. J. Am. Chem. Soc., 1997, 119: 10192–10202.[4] Solvatochromic shift of Brooker's merocyanine: Hartree–Fock exchange in time dependent density functional calculation and hydrogen bonding effect. J. Chem. Theory Comput., 2014. DOI: 10.1021/ct5004884.[5] Afri M, Gottlieb H E, Fridman N, et al. An NMR insight into the solvatochromic behaviour of Brooker's merocyanine dyes. RSC Adv., 2025. DOI: 10.1039/D5RA03758A.[6] Salter C, Abboud J, Pursell M E, et al. Demonstrating partitioning using a solvatochromic dye. J. Chem. Educ., 2023. DOI: 10.1021/acs.jchemed.3c00618.[7] Brooker's merocyanine: comparison of single crystal structures. J. Mol. Struct., 2018. PII: S0022286018301960.[8] The fluorosolvatochromism of Brooker's merocyanine in pure and in mixed solvents. J. Lumin., 2006. DOI: 10.1007/s10895-005-0053-9.[9] Shirinian V Z, Shimkin A A. Merocyanines: synthesis and application. Top. Heterocycl. Chem., 2008.[10] Neese F, et al. The ORCA program system, version 6.1.1(手册:faccts.de 文档,2026-10 归档).[11] Lu T, Chen F. Multiwfn: a multifunctional wavefunction analyzer. J. Comput. Chem., 2012, 33: 580–592(本机版本 2026.9.20).[12] Sobereva 方法系列:隐式溶剂模型(sobereva.com/327)、NMR 化学位移(/354)、NMR 谱绘制(/565)、revTPSS/pcSseg-1(/623)、ORCA+Multiwfn 空穴-电子分析(/758)。