ARTICLE · 1031829
Nature重磅:AI让分子“跨越时间尺度”——生成式模型破解蛋白折叠、膜转运与受体激活的稀有事件
在分子生物学研究中,科学家经常面临一个尴尬的问题:我们知道蛋白质从一种结构变成另一种结构,却很难真正“看到”它是怎么变过去的。
蛋白折叠、膜蛋白构象变化、配体结合以及离子通道开启等过程,往往发生在微秒至秒级时间尺度。对于传统分子动力学(MD)而言,这意味着需要进行极其漫长的计算,才能偶然捕获一次真正的构象跃迁。
2026年发表于《Nature》的研究中,Tang等提出了一种名为 Gen-COMPAS(generative committor-guided path sampling) 的新计算框架,将生成式AI、转变路径理论和分子动力学模拟结合起来。研究显示,仅从两个已知状态出发,Gen-COMPAS就能够主动寻找两种状态之间隐藏的中间结构和过渡态,并进一步重建自由能景观和分子转变路径。
一、为什么分子“运动”这么难模拟?
传统分子动力学的基本思路非常直观:给定一个分子结构,根据物理力场计算每一个原子的运动,然后让系统一步一步向前演化。
问题在于,真正重要的构象变化往往不是持续发生的,而是罕见事件。
一个蛋白可能长时间停留在稳定构象A,经过很长时间后才跨越能垒进入构象B。这个过程就像一辆汽车长时间停在山谷里,只有偶然获得足够能量才能翻越山坡进入另一个山谷。
如果直接依靠MD“等”它翻山,计算成本会非常高。对于发生在微秒到秒级的过程,暴力模拟尤其困难。
因此,过去研究人员发展了各种增强采样方法,例如metadynamics、umbrella sampling和string method等。它们的共同思路是:人为选择几个能够描述体系变化的集体变量(collective variables,CVs),沿着这些变量推动体系越过能垒。
但这里存在一个关键问题:
如果一开始就不知道分子究竟沿什么方向发生变化,又该选择什么CV?
选错CV可能导致隐藏的中间态无法被发现,甚至把体系推向并非真实存在的转变路径。文章指出,这也是传统增强采样方法面对复杂生物分子体系时的重要限制。
二、Gen-COMPAS的核心:让AI先“猜路”,再让物理规律验证
Gen-COMPAS的关键思想可以概括成一句话:
AI负责提出可能的中间结构,物理模拟负责判断这些结构是否真的可行。
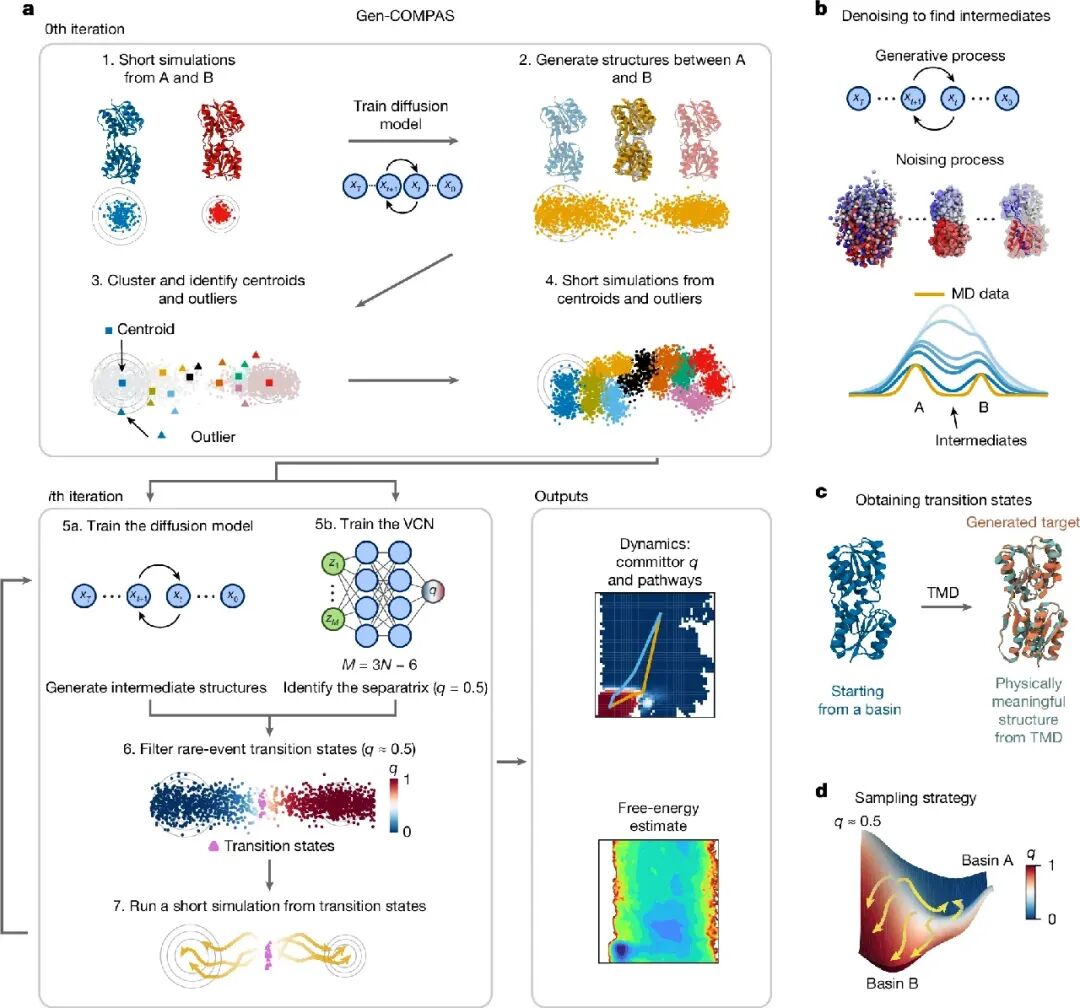
它不是简单地让生成式AI直接“生成答案”,而是建立了一个不断反馈的闭环。
整个流程大致分为四步。
1. 从两个已知状态开始
研究人员只需要提供两个亚稳态:
状态A → 状态B
首先分别从A和B进行短时间、无偏的MD模拟,通常约1–2 ns,用这些数据训练初始生成模型。
2. 扩散模型生成“中间结构”
随后,Gen-COMPAS使用去噪扩散概率模型(denoising diffusion probabilistic model)。
其思想与当前生成式AI中的扩散模型类似:先逐渐加入噪声,再学习如何反向去噪,从随机状态生成符合训练数据分布的结构。
但这里生成的并不是最终答案,而是:
“A和B之间可能存在的中间构象。”
也就是说,AI在高维结构空间中主动提出候选“路线节点”。
3. 用分子动力学把AI提出的结构“物理化”
生成式模型产生的结构并不一定满足真实分子体系的物理规律。
因此研究人员利用靶向分子动力学(TMD),分别从A和B向AI提出的目标结构靠近。
如果一个候选中间结构能够从两个方向都被合理接近,就说明它可能位于真实转变通道附近。
随后,研究人员去掉TMD中的偏置,启动无偏MD。
这一点非常重要:
TMD只是帮助找到候选结构,最终用于动力学和热力学分析的数据来自无偏模拟。
因此,生成式AI并没有取代物理模型,而是承担了传统模拟中“寻找值得采样区域”的任务。
4. 用committor寻找真正的“过渡态”
Gen-COMPAS的另一个核心概念是committor probability(承诺概率)q。
简单理解:
q=0:从这里出发几乎一定回到A; q=1:从这里出发几乎一定到达B; - q≈0.5:到A和B的概率接近一半。
因此,q≈0.5的区域就是A与B之间的“分水岭”,也就是最值得关注的过渡态区域。
Gen-COMPAS训练一个高维committor模型,让AI直接从分子构象预测q值,然后优先选择q≈0.5的结构继续采样。
于是整个过程形成:
生成结构 → MD修正 → 无偏采样 → 学习committor → 筛选q≈0.5结构 → 再生成 → 再模拟
不断迭代,最终把计算资源集中到真正重要的转变区域。
三、第一个验证:AI能否重现蛋白折叠过程?
作者首先选择经典的Trp-cage迷你蛋白作为测试对象。
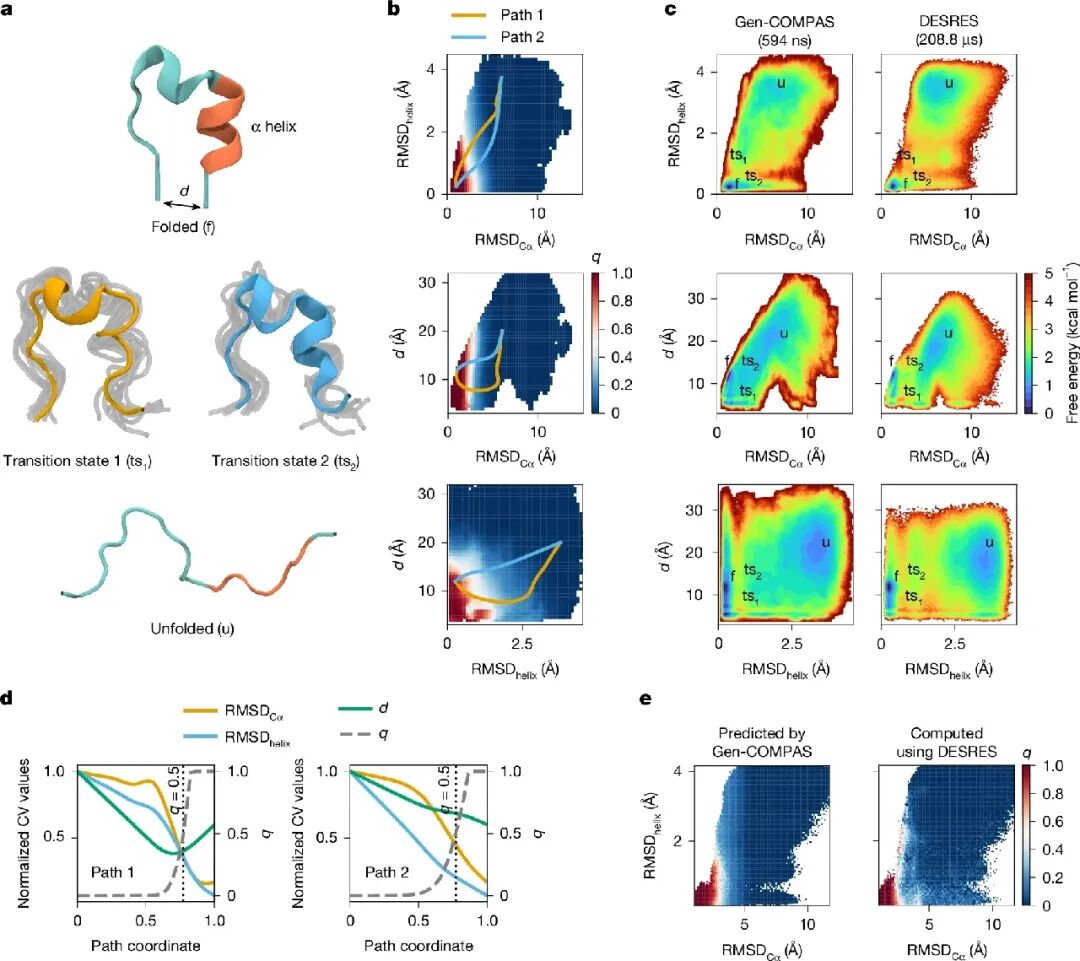
Trp-cage只有20个氨基酸,但其折叠过程中同时涉及α螺旋形成、疏水核心形成以及三级结构重排,因此非常适合作为蛋白折叠模型。
结果显示,Gen-COMPAS成功找到了:
折叠态; 未折叠态; 两类主要过渡态; 两条主要折叠路径; 对应的自由能景观; 与实验和高成本模拟相一致的committor分布。
更加有意思的是,研究发现Trp-cage并不是只有一条折叠路线,而存在两条竞争性的主要路径。
第一条路径是:
α螺旋较早形成 → 随后疏水核心进一步稳定。
第二条则相反:
关键疏水残基首先发生塌缩 → α螺旋形成相对滞后。
这说明蛋白折叠并非简单的“从无序到有序”,而可能存在多个动力学通道。
更值得关注的是计算量。
Gen-COMPAS使用的无偏轨迹总长度约为:
594 ns
而用于参考比较的DESRES传统MD轨迹达到:
208 μs
两者采样长度相差约350倍。
作者特别强调,这并不意味着所有情况下都能获得350倍的实际计算加速,而是说明Gen-COMPAS能够用明显更小的采样预算进入目标转变区域。
四、真正复杂的挑战:线粒体ADP/ATP转运蛋白
如果说Trp-cage证明了方法“能工作”,那么线粒体ADP/ATP carrier(AAC)则是在检验它能否处理真正复杂的膜蛋白。
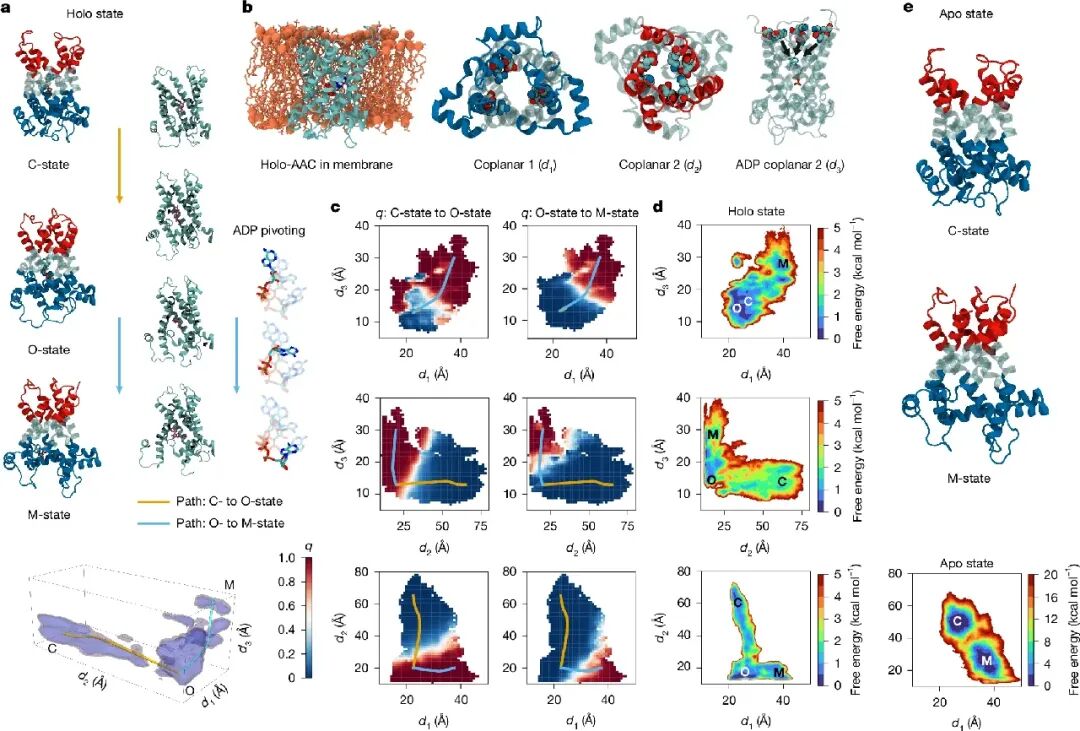
AAC负责在线粒体内膜两侧交换ADP³⁻和ATP⁴⁻,是细胞能量代谢的重要组成部分。
长期以来,人们认为AAC存在三种主要构象:
C态(cytoplasmic-open)→ O态(occluded)→ M态(matrix-open)
但是传统MD很难完整捕获这一系列构象转换。
Gen-COMPAS成功重建出了:
C → O → M
的完整路径。
其中O态就是一个非常关键的遮蔽态(occluded state):底物进入蛋白中央腔体后暂时被包裹,随后蛋白进一步改变构象,将ADP释放到基质侧。
自由能景观进一步显示,C、O、M三个状态形成相对清晰的能量盆地。
更有意思的是,作者比较了有无ADP的AAC。
在有ADP的情况下:
C→O能垒约2.5 kcal/mol; O→M能垒约2 kcal/mol。
而在没有ADP的apo状态下:
C→M之间的能垒约10 kcal/mol; O态也不再形成稳定的自由能盆地。
这说明ADP本身不仅仅是“被运输的货物”,还可能通过稳定特定构象来促进AAC进入具有运输能力的路径。
五、第三个案例:AI捕捉到乙酰胆碱受体的“非对称激活”
研究的第三个亮点是烟碱型乙酰胆碱受体(nAChR)。
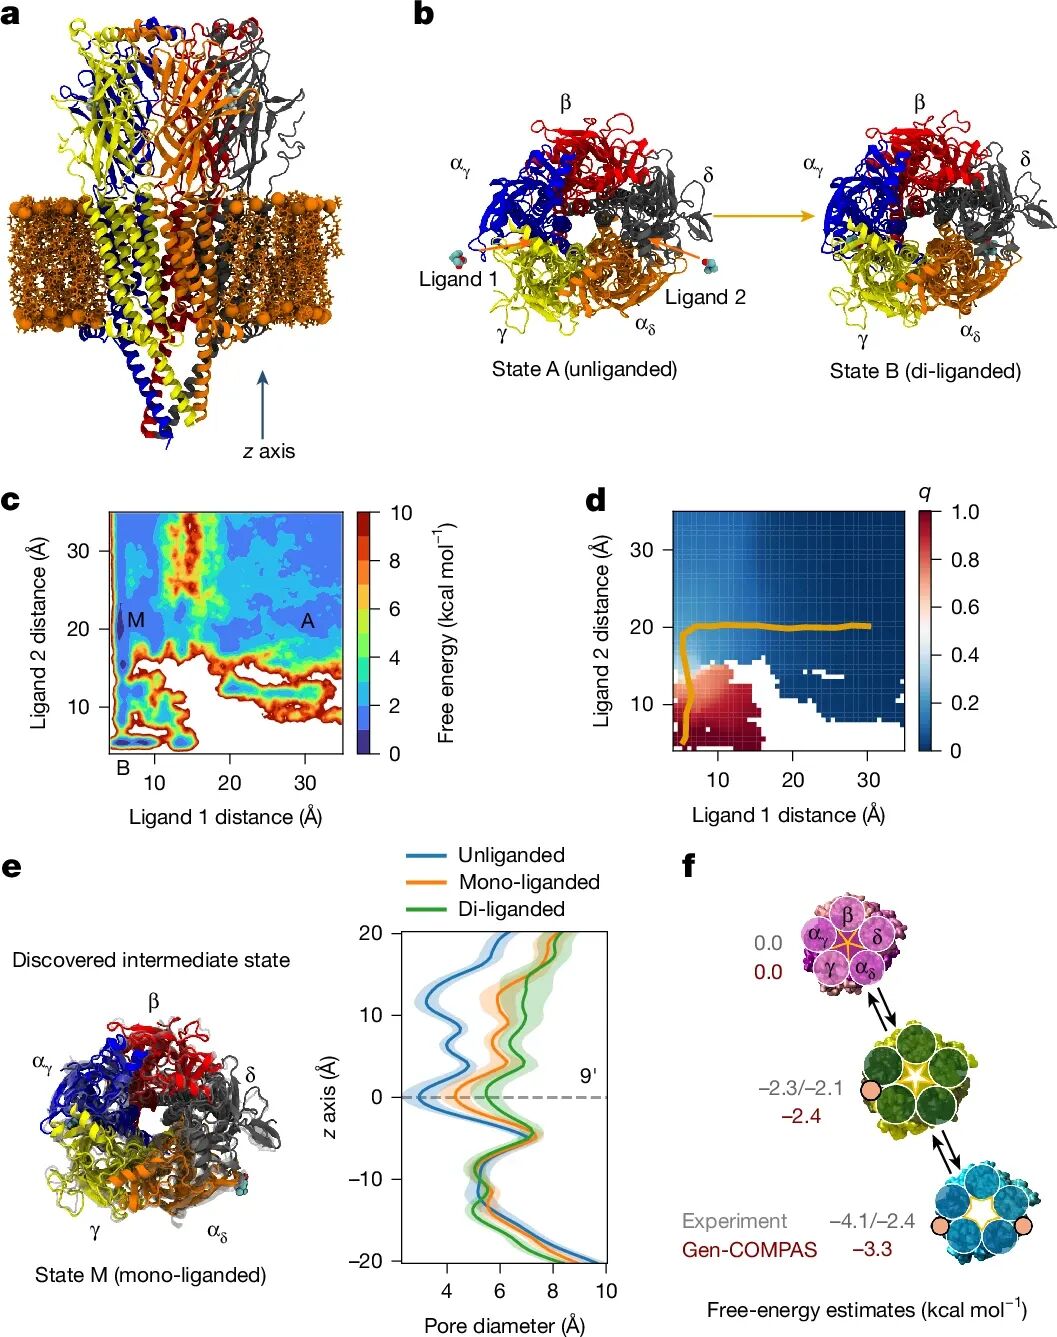
这是一个典型的五聚体配体门控离子通道,其激活涉及胞外配体结合区域与跨膜孔道之间的长程变构耦联。
传统模拟面临一个特殊问题:
如果人为加入对称性的CV,很可能把真实存在的非对称运动平均掉。
而Gen-COMPAS不需要提前规定反应坐标,因此能够让体系自由探索。
最终,研究发现nAChR并不是简单地:
无配体 → 双配体 → 激活
而是存在一个重要的中间阶段:
无配体 → 单配体 → 双配体
也就是一个mono-liganded intermediate(单配体中间态)。
第一分子ACh首先结合一个亚基界面,使受体发生部分构象变化,并形成“预激活”的孔道状态;随后第二个ACh结合另一个界面,进一步推动孔道完全打开。
这个结果与已有冷冻电镜结构和电生理研究观察到的三态模型相吻合。
更重要的是,Gen-COMPAS没有强迫受体保持对称,而是自然恢复了异步、非对称的激活路径。
这正好体现了该方法的一个核心优势:
不是先告诉AI“分子应该怎么动”,而是让AI和物理模拟一起寻找分子究竟怎么动。
六、Gen-COMPAS真正改变的是什么?
这项工作的意义并不仅仅是“用了扩散模型”。
真正重要的是,它改变了传统分子模拟中“人先定义问题,计算机再执行”的模式。
过去:
研究人员选择CV → 加偏置 → 进行增强采样 → 寻找转变路径
Gen-COMPAS则变成:
已知A/B状态 → AI提出中间结构 → 物理模拟验证 → committor筛选 → AI继续学习 → 迭代寻找转变路径
因此,它实际上形成了一种:
生成式AI + 物理模型 + 主动采样的闭环。
而且作者没有把生成模型产生的结构直接当作真实分子结构,而是坚持让其经过显式Hamiltonian下的MD refinement,再用无偏轨迹进行最终分析。这种设计避免了“生成式AI看起来合理,但物理上并不存在”的问题。
七、它距离取代传统分子动力学,还有多远?
Nature这篇文章并没有声称Gen-COMPAS已经取代传统MD。
作者明确指出,它更适合作为一种探索性采样框架。
首先,它依赖于:
已知的A、B端点结构; 合理的状态定义; 力场准确性; 足够的转变区域采样; 生成模型和committor模型的可靠性。
其次,如果某条路径既没有连接给定的A/B状态,又没有被生成—修正循环探索到,那么Gen-COMPAS仍然可能漏掉它。
此外,自由能景观的全局收敛也不能自动得到保证,因此绝对自由能差异仍然需要谨慎解释。作者建议,在需要严格收敛的情况下,可以将Gen-COMPAS发现的过渡态进一步用于传统增强采样或transition-path sampling。
因此,它更准确的定位不是:
“AI取代分子动力学”
而是:
“AI帮助分子动力学把计算资源花在最值得计算的地方。”
八、从“模拟分子”走向“寻找机制”
这项工作的核心价值,可以归结为三个层面。
第一,时间尺度。
过去需要长时间等待的稀有构象跃迁,现在可以通过生成模型主动提出候选中间态,再利用短时间无偏模拟验证。
第二,维度。
传统方法往往需要研究人员提前选择几个CV;Gen-COMPAS则利用完整内部坐标和高维committor学习,减少对预定义反应坐标的依赖。
第三,机制。
它最终输出的并不仅仅是一组结构,而是:
过渡态 + committor + 转变路径 + 自由能景观
因此,研究人员得到的不只是“蛋白长什么样”,而是进一步回答:
它为什么从A变成B?中间经过什么状态?哪个步骤控制转变?配体究竟发挥了什么作用?
结语:AI正在改变分子模拟的“搜索方式”
过去的分子动力学更像是在一片巨大的森林里不断走路,希望最终偶然找到隐藏的山口。
Gen-COMPAS采取了另一种策略:
让生成式AI负责寻找“可能的山口”,让物理规律负责验证它是否真的存在,再利用committor判断这里是不是通往另一座山谷的关键分水岭。
从Trp-cage蛋白折叠,到线粒体AAC跨膜转运,再到nAChR非对称激活,作者展示了这一框架在不同尺度、不同环境和不同类型分子体系中的应用潜力。
这也使得一个值得关注的研究方向逐渐清晰:
未来的分子模拟可能不再只是“让计算机模拟更久”,而是让AI主动决定下一步应该在哪里采样、采样什么结构,并不断从物理模拟中学习。
Gen-COMPAS因此代表的并不是简单的“AI+MD”,而是一种更加主动的计算范式:
生成 → 验证 → 学习 → 再生成。
对于结构生物学、蛋白质工程、药物设计以及膜蛋白机制研究而言,这种从“暴力搜索”向“智能探索”的转变,或许比单纯提高计算速度更加值得关注。