ARTICLE · 1086311
XPS结合能变大/变小说明了什么?
两张 X 射线光电子能谱(XPS)叠在一起,某个峰向右或向左移动了 0.4 eV。常见的解释是“结合能升高,原子失电子;结合能降低,原子得电子”。这句话只描述了一种可能:原子周围的电荷分布改变了芯电子的能量。它还没回答两次测量的能量零点是否一致、峰是否仍属同一化学组分、样品是否荷电,以及界面电势是否变了。把这些问题逐项落实,峰位移动才会变成可用的证据。

先确认:比较的是同一条能量尺吗
XPS 用已知光子能量照射样品,测逃逸电子的动能,再换算结合能。对与谱仪可靠电接触、以共同费米能级为零点的样品,可写成:
EB = hν − EK − φA
这里 EB 是相对于费米能级的结合能,hν 是入射 X 射线光子能量,EK 是分析器测得的电子动能,φA 是分析器功函数,各项用 eV 表示。公式里的共同零点是前提;绝缘体发生正荷电时,电子离开表面要额外克服电势,测得动能减小,软件换算出的表观结合能升高。外加偏压、能带弯曲或参照峰选错,同样会改变读数。
实际比较先固定元素和轨道,例如只比 Ni 2p3/2 对 Ni 2p3/2,不要把不同自旋轨道峰、不同价态的拟合组分或整个包络的最高点混作一个“峰位”。还要记录 X 射线源、通能、荷电中和设置、能量校准、样品接地与测量区域。若两次谱分别独立平移到某个 C 1s 位置,图上看到的差值已经包含两次平移量;原始峰位、参照峰位和校正量都应留下。
一个假设算例能说明这一步的作用。样品 A 的目标峰与同一区域稳定参照峰分别在 780.1 和 84.0 eV;样品 B 的读数分别为 780.5 和 84.4 eV。目标峰看似升高 0.4 eV,但两个峰间距均为 696.1 eV,相对于该参照的位移为 0 eV。只有确认参照本身不变、与目标区域处于同一电势,这个抵消才有效;差分荷电的两个区域不能靠一次整体平移修复。

真正的化学变化看组分峰形非仅峰顶
同一元素被氧化后,局部电子密度、配位原子和键长可能改变,芯能级常出现化学位移;但 XPS 测到的是移走一个芯电子的能量差,最终留下的芯空穴还会被周围电子屏蔽。初始态的局部电势、共价性与终态屏蔽共同决定峰位,所以,高移无法直接量化原子的失电子数。价态赋值还需要自旋轨道分裂、卫星峰、多重态、已知化合物对照或其他表征一起约束。
看图1:同一研究把石墨烯/Ru(0001) 上不同尺寸的 Fe 团簇在沉积后和氧化后逐列对照。上排沉积态以约 707.38—707.77 eV 的低结合能组分为主;下排氧化后,主组分移到约 709.58—709.79 eV,并且线形和组分权重改变。作者把下排主组分主要归为 Fe(II),同时指出峰宽使少量 Fe(III) 难以被绝对排除。这里支持氧化的并非一根竖线挪了位置,而是受控氧暴露、新组分及整体谱形的组合。
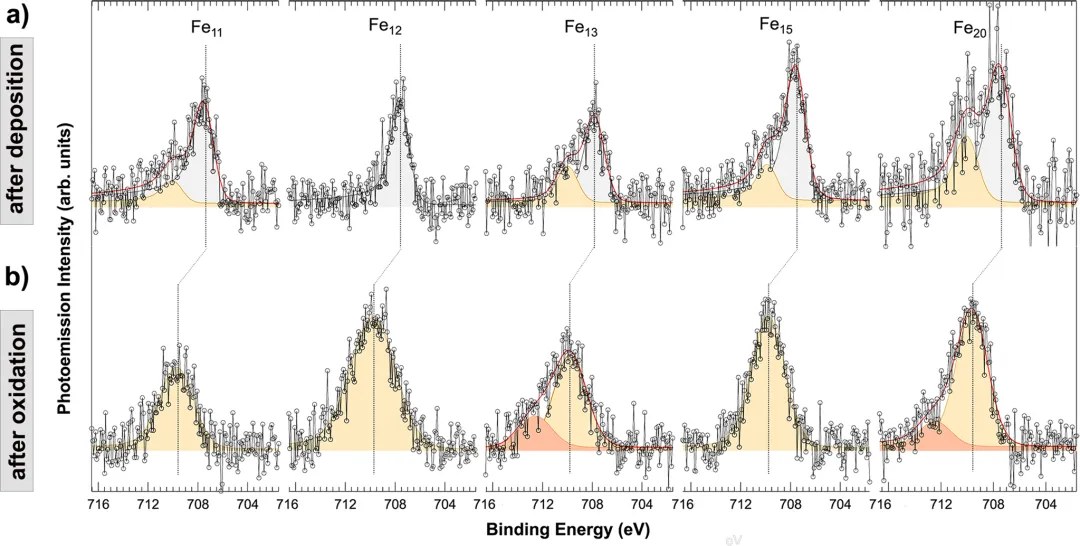
图1|Fe 团簇沉积态(a)与氧化态(b)的 Fe 2p₃/₂ 完整谱;逐列对应不同团簇尺寸。
来源:10.1038/s42004-023-00865-x
同一张图还藏着反例:上排那些以金属态 Fe 为主的团簇,其结合能仍比块体 Fe 的约 706.7 eV 高。论文讨论了尺寸、Fe—Fe 距离收缩及与载体相互作用等因素;仅凭高于块体的峰位,把它们说成更高价态就会错。分析负移也一样:还原可能让低结合能组分增长,但屏蔽增强、配位改变或相的比例变化也能移动峰顶。只有在参照可靠且排除了共同电势变化后,同一化学组分的位移才适合进一步讨论局部电子结构。
还要分清“整峰平移”和“组分比例改变”。如果两个原有组分分别位于 779.5 与 781.0 eV,后者面积增加,未分峰包络的最高点或重心就可能右移;两种化学态各自的结合能却没有变化。拟合时先查看背景、峰宽、双峰间距和残差是否稳定,再讨论组分面积。不能为了得到预期的价态,在不同样品上任意改变约束,让拟合曲线替代原始数据。

绝缘样品右移可能仅电子逃逸留正电
氧化物、聚合物和多孔粉体的导电接触常常不足。连续采谱时,表面失去光电子,若补偿电子来不及到达,局部形成正电势;电子逃逸后的动能降低,所有处在相同电势的芯能级都会向较高的表观结合能移动。图2是一个强烈但直观的实验对照:研究者不用荷电补偿,连续测量 α-Al2O3 单晶。图2a、b 中 Al 2p 和 O 1s 的原始谱随时间大幅漂移;把每条谱校正到同一位置后,图2c、d 的峰形仍有差异,说明不同区域受电势影响的程度并不相同。
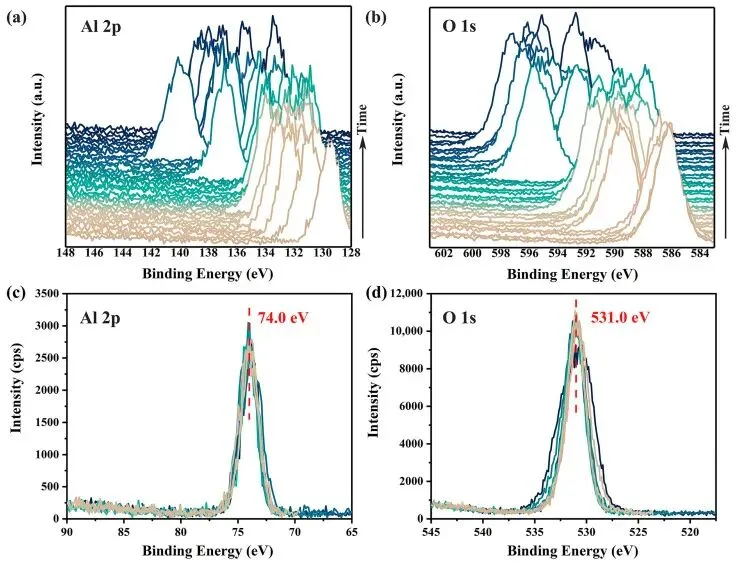
图2|未进行荷电补偿时,α-Al₂O₃ 的 Al 2p 与 O 1s 连续扫描(a、b)及对齐后的谱形(c、d)。
来源:10.3390/ma18133051
这种“差分荷电”会把本来相同的化学态拉宽、拉出肩峰,甚至在不同相上制造看似合理的位移。最直接的排查是在相同测点重复扫描,比较第一遍与末遍;随后检查中和枪参数、粉体与样品台的接触方式、X 射线照射功率以及多个元素峰是否一起移动。若改变中和条件就让目标峰位移,而元素组成和处理状态都没变,先处理荷电,别急着写“发生电子转移”。但峰形稳定也不能单独证明没有荷电:稳定的静态电势仍可能给整个谱一个固定偏移。
常用的污染碳 C 1s 约 284.8 eV 只是便捷参照,不能被当作每种材料都具有的自然常数。其化学组成可能不同,还可能因基底功函数和表面电势而改变;金与铝表面的污染碳在以各自费米能级作参照时,就曾显示约 1.5 eV 的差别。某些绝缘样品使用污染碳校正仍能得到合理结果,但做 0.2—0.4 eV 的机理比较时,应优先报告校准方式,并用可靠金属内标、费米边、稳定的内部能级或独立重复测试检验。把每张谱的 C 1s 强行定在 284.8 eV,不能自动消除差分荷电,也不能保证两张谱具有同一零点。
若同一元素的芯能级和奥杰电子峰都能可靠测到,还可计算“修正奥杰参数”α′=芯能级结合能+奥杰电子动能。两条峰来自同一局部区域、测量时电势保持稳定时,均匀荷电使前者增加多少,后者通常减少多少;两者之和较少受这类整体平移影响。它可辅助区别化学环境与单纯电势偏移,却不是差分荷电的万能修复:若两个信号来自不同相、谱线重叠,或两次扫描期间电势变化,抵消条件就不成立。对不熟悉的元素,还应先确定所用的是哪一条奥杰跃迁,再与同定义的标准值比较。

多元素同移应查能带弯曲和界面电势
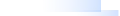
在半导体异质结里,接触后费米能级趋于平衡,界面附近的静电势随深度变化。该区域的多个芯能级可以同向移动,即使每种原子的氧化态并未一起改变。图3的 FeSe/SrTiO3 研究不是只选了一个 Sr 3d 峰:图3c 对比沉积单层 FeSe 及不同退火温度下的 Sr 3d,图3d 汇总 Sr 3d、Ti 2p、O 1s 的拟合弯曲幅度,并用 UPS 测得的功函数和价带信息交叉检查。作者还把不同深度的发射贡献叠加起来,因为更深处的体相会稀释界面位移。
图3|单层 FeSe/SrTiO₃ 的功函数测量(a、b)、Sr 3d 谱(c)及按 Sr、Ti、O 芯能级拟合的界面能带弯曲(d)。
来源:10.1038/s41467-017-00281-5
该研究给出的初始界面弯曲约 0.3 eV,退火后减弱到约 0.1 eV;到 500 °C 时,仪器已难以可靠分辨。这样的解释依赖多个基底元素同向变化、共同参照和深度模型,而不是把 Sr、Ti、O 三种元素都说成同时被氧化或还原。若仅看到某个金属峰低移,而其他基底峰没有可靠数据,既不能单独推出能带弯曲,也不能据此排除局部配位变化。需要把所讨论的是表面几纳米、埋藏界面还是整体体相写清楚。

加了电位后哪一个峰在报告化学态?
电化学界面的 XPS 还多一层电位参照。图4中的二茂铁单层接在 Au(111) 上,研究者在含不同阴离子的电解液中施加阳极或阴极电位,再转移到真空测量。图4a、b 的 Fe 2p3/2:阳极处理后出现约 709.3 eV 的 Fe(III) 相关特征及约 711.2 eV 肩峰,阴极处理后主要回到约 707.9 eV 的 Fe(II) 特征。在 TFSI⁻ 电解液中,阳极处理后仍有未完全氧化的 Fe(II);它的峰从阴极状态的约 707.9 eV 到阳极状态约 707.4 eV,反而向低结合能移动。作者把这部分位移归于单层内的静电势差,而不是说 Fe(II) 又被进一步还原。图中的价带信号也参与了这一判断。
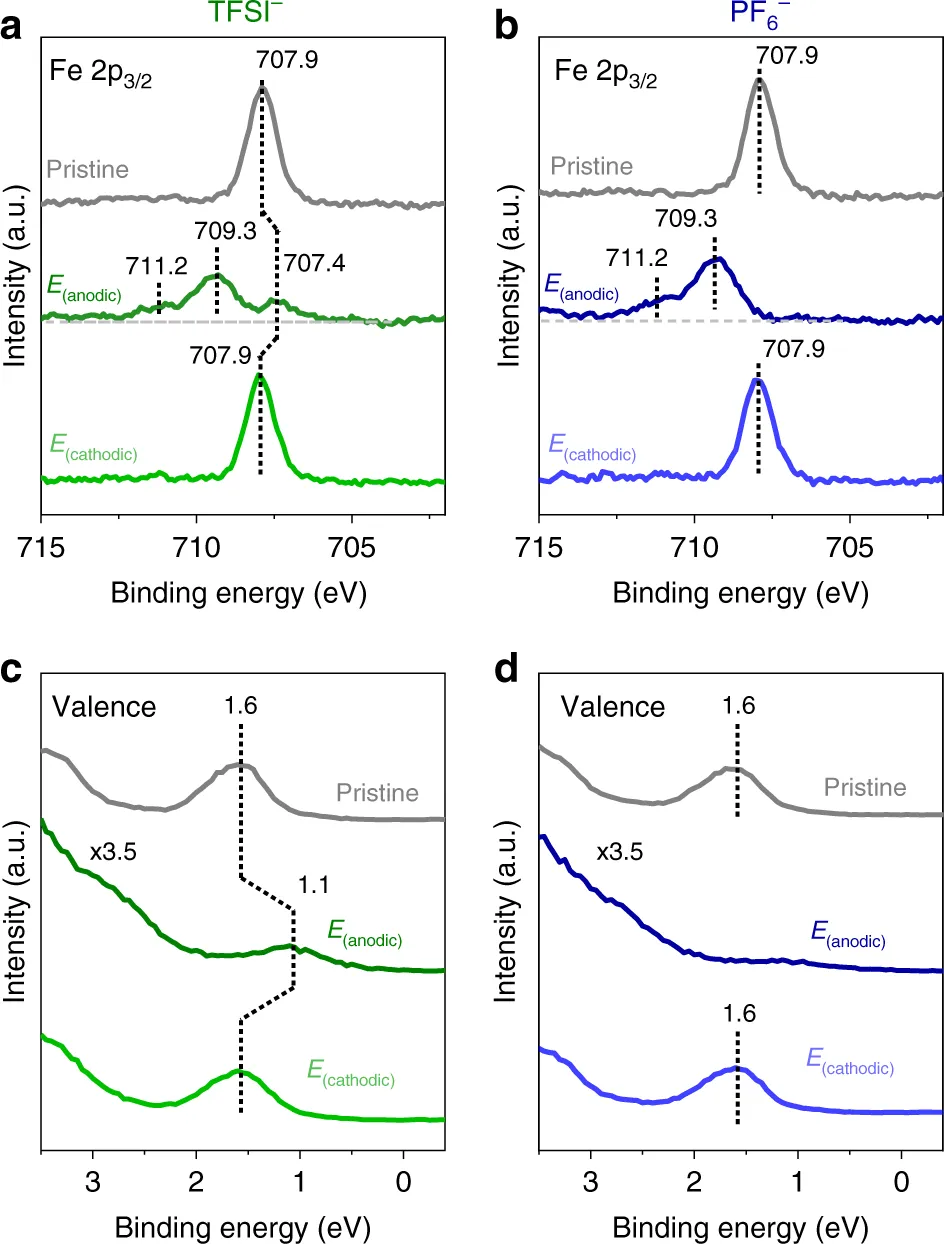
图4|二茂铁自组装单层在两种阴离子电解液中的 Fe 2p₃/₂(a、b)与价带(c、d)对照。
来源:10.1038/s41467-020-18030-6
该实验是电位控制后转移测量的“快照”,不能直接当作电解液中实时稳态。真正原位的近常压 XPS 又给出另一种对照。图5在酸性薄液层覆盖的 NiO/Au/Co 催化电极上改变电位:图5A 中约 532.7 eV 的液态水 O 1s 组分随电位移动;图5B 中电极上 Co 2p3/2 的主峰约在 780 eV,峰位没有同步移动。这里水信号帮助确认液层及电位响应,Co 主峰则没有显示可分辨的新价态位移。液层与电极对谱仪所处的电势不同,不能用水峰的移动替 Co 原子判价。在最负电位下 Co 信号变弱,作者还考虑了析氢气泡和液层衰减造成的信噪比损失;“没有看到新峰”也受时间分辨率与检测限约束。
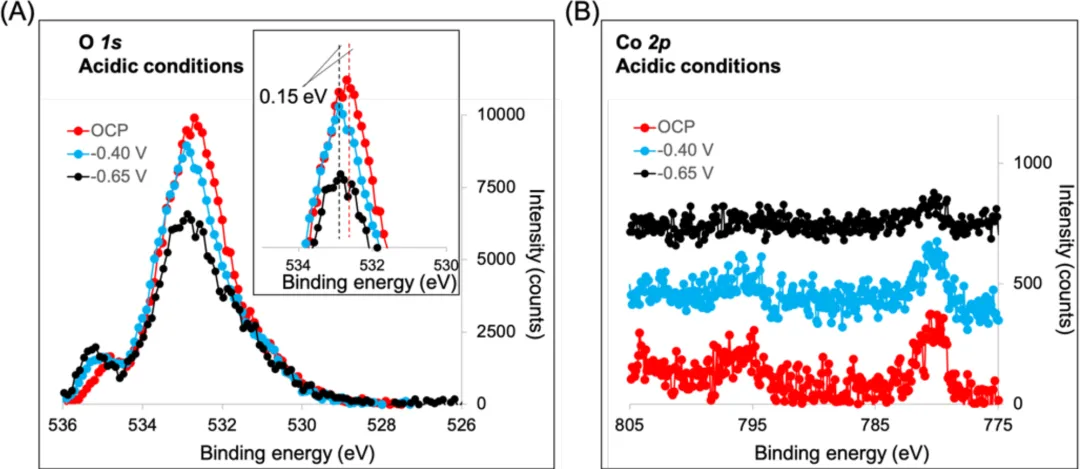
图5|变电位原位近常压 XPS:薄液层 O 1s(A)和催化电极 Co 2p(B)的不同响应。
来源:10.1038/s41467-024-44752-y

得一组高移/低移谱按此顺序写结论
第一步保留未经平移的原始谱,写明目标元素、轨道、峰位及提取方法。例如报告“Co 2p3/2 拟合组分从 780.0 到 780.3 eV”,比“Co 峰右移”更可复核;结合能轴在很多论文中是从左到右递减,口头的“左移”“右移”容易与数值方向相反。再给出仪器重复性、拟合误差及能量参照的不确定度;若位移与这些量同级,就不要赋予确定机理。
第二步检查是否共移。把目标峰与一个确实稳定且处在同一电势的参照峰相减,再看其他元素、同一元素的其他轨道、价带或费米边。整体刚性位移优先查校准、样品接地、外加电势和能带;某个组分单独变化,再查化学态。若表面有导体与绝缘体并存,两个区域可能差分荷电,此时“各峰不共移”也不是化学变化的充分证据。
第三步把峰形和实验处理写在一起:是否出现新组分、卫星峰或肩峰,面积变化能否在其他谱线与元素计量中找到对应,处理前后的气氛、电位、温度和暴露空气时间是否可比。图1的 Fe 氧化、图2的荷电、图3的能带弯曲、图4—5 的电位响应,给出的正是不同的对照。最后把结论写到证据允许的强度:可以说“在共同能量参照和相同测试条件下,该组分高移,与局部电子环境改变相符”;只有更多独立证据到位,才进一步声称电荷转移方向、明确价态或催化活性位点。