ARTICLE · 1198312
EDS定量最大的坑:软件给你的原子百分比,可能“造”出不存在的元素
做材料的谁不用EDS?点扫、线扫、元素面扫,软件一键导出原子百分比,直接粘进论文,一气呵成。
但审稿人最爱问的问题,往往就藏在你的EDS结果里:无标样定量的系统误差怎么评估?元素特征峰重叠怎么排除?样品厚度不一致,成分还可靠吗?
今天拆三个最容易踩的EDS定量坑。
软件输出的原子百分比,是模型拟合的结果,不是样品的真实成分。它默认了“无峰重叠、薄样品、低计数噪声”三个前提——只要破一个,结果就开始漂。
01 假象1:峰重叠,会“造”出不存在的元素
EDS谱里,不同元素的特征峰经常撞在一起。比如Si-Kα和Sr-Lα,能量就差那么一点;小峰骑在大峰的肩膀上,软件解谱时一不留神,就把一个元素的贡献记到另一个元素头上。
更麻烦的是相重叠:样品里两相在束流方向上叠在一起,EDS信号是两相的混合,直接定量等于给两相的平均值“分配”成分。EPFL团队2024年在Nano Letters上发的方法论文(DOI: 10.1021/acs.nanolett.4c02446)把这个问题量化得很清楚。
他们用三种下地幔矿物相(布里奇曼石、铁方镁石、钙钛矿)做了合成数据实测:用常规的非负矩阵分解(NMF)解混,体积分数最低的钙钛矿相直接解错——谱角误差高达64度,定量结果完全失真;而他们改进的PSNMF方法,谱角误差压到1.7度。
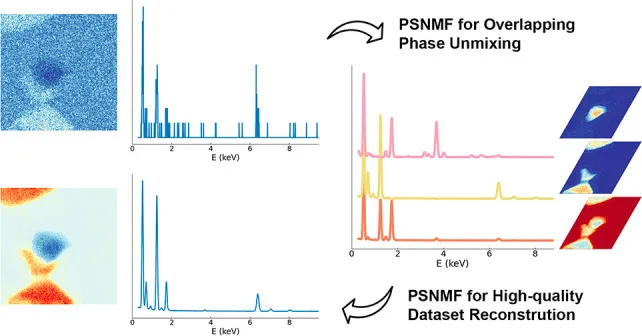
图1 峰重叠相解混前后对比
图2是完整证据:合成数据里三相交叠,常规解混把钙钛矿相彻底解错,改进方法才拿回正确成分。
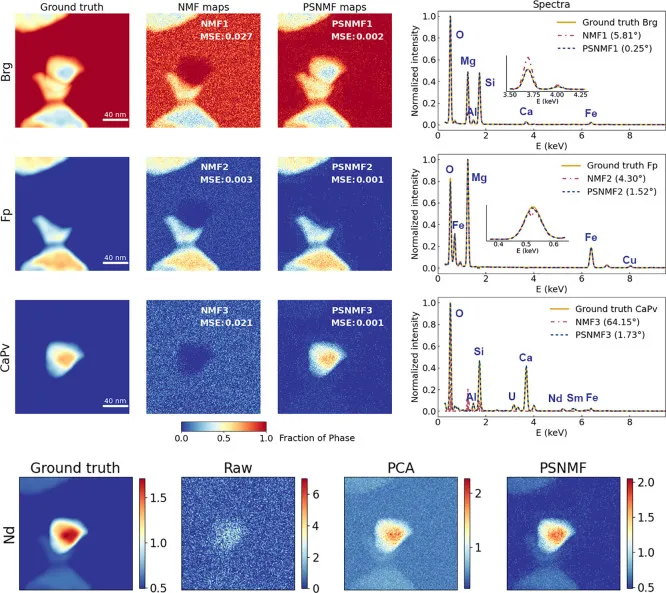
图2 三相交叠的STEM-EDS数据解混实测
左列为标准NMF的结果——体积分数最低的CaPv相分布几乎丢失、能谱严重偏差(谱角64.15°);中列为改进PSNMF的结果——相分布与真实分布几乎重合(MSE 0.001-0.002,谱角1.73°)
判断要点:mapping彩色图好看,不代表定量正确。切到原始谱,看拟合残差、看重叠区域的小峰——小峰算错,低含量元素就全错。
02 假象2:样品厚度一变,成分跟着变
第二个坑藏在“无标样定量”的默认假设里:样品要足够薄。薄样品产生的X射线能顺利穿出;一旦样品变厚,X射线在穿出途中被基体吸收,测出来的轻元素含量系统性偏低,重元素偏高。
NIST的Ritchie等人2023年在Microscopy and Microanalysis(DOI: 10.1093/micmic/ozad109)里用Monte Carlo模拟把这个效应画得很直观:同样一块SiO2薄膜,厚度从10纳米加到160纳米,电子束在膜内散射的范围显著变大,定量模型里的关键参数φ(ρz)从接近1一路抬升——厚度越厚,模型偏差越大。
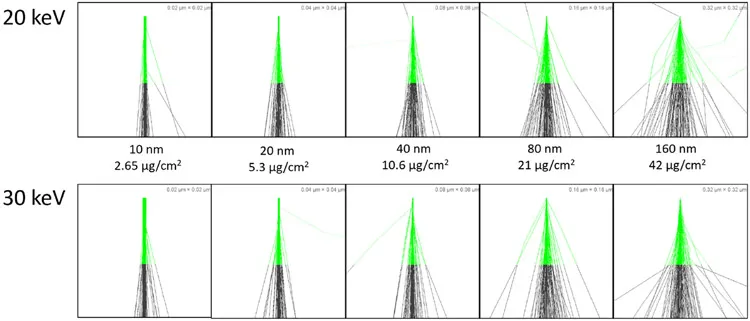
图3 厚度效应的Monte Carlo模拟
二氧化硅薄膜从10 nm增厚到160 nm(20 keV与30 keV入射),电子束在膜内的横向散射范围明显扩大——厚度越大,定量模型的薄样假设越失效,成分结果系统性偏移。
这解释了电镜人最常见的一个困惑:同一批FIB减薄的样品,厚区和薄区点扫,成分居然对不上。别急着写“成分偏析”——先看厚度。
对策:FIB终抛尽量均匀(低能清扫);报告时写明减薄参数;条件允许用EELS低损谱或样品倾斜法测厚度,把厚度写进误差讨论。
03 假象3:信号太低,解混直接“翻车”
第三个坑,是低剂量时代的新问题:束流敏感样品只能低剂量采,每像素平均只有十几个X射线计数,信噪比差到解混算法直接失效。
Nano Letters 2024同一篇论文做了极端测试:平均每像素只有18个计数(正常实验量级的十分之一)。标准解混算法全军覆没,三个相的谱角误差高达29度到75度;只有结合空间分箱与两步分解的PSNMF方法,才把谱角压到0.64度到5度,并还原出痕量元素Nd的真实分布。
这个案例告诉我们:低计数数据不是“凑合能用”,而是解混与定量都会系统性出错——痕量元素尤其危险。
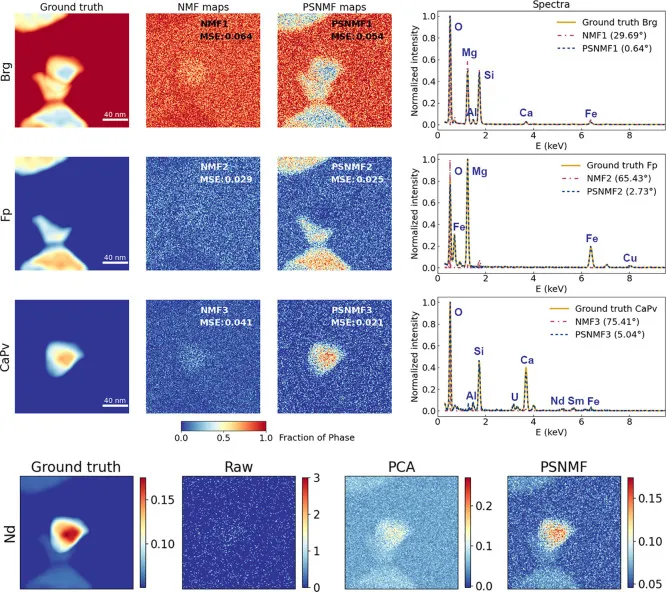
图4 极低信噪比(平均每像素18个X射线计数)下的解混对比
标准NMF三个相全部解错(谱角29.69°~75.41°),改进PSNMF才恢复正确相分布;底部一行可见,痕量元素Nd的真实分布只有在PSNMF去噪后才显现。
延伸阅读:Oxford Instruments团队2026年在EMAS会议的开放论文里,专门做了“痕量元素低于1 wt% + 主元素峰重叠 + 高计数率”三难同框的实测,用二次标准验证后成功把Mn定量到0.1 wt%,偏析mapping分辨率到0.2 wt%。
04 实操自查:EDS定量7步清单
1. 导出原始全谱,逐峰核对,检查峰重叠(Si/Sr、Mo/S、Rh/Pd、Ti/V这类“近亲”组合重点看)。
2. 看拟合残差:残差剧烈波动等于拟合不可靠,定量结果不能采信。
3. 低含量元素(低于1 wt%)默认不可信,除非做了二次标准验证或长时采集。
4. 记录并报告样品厚度:FIB减薄不均匀时,不同区域定量不可直接对比。
5. 控制计数率,高束流时检查脉冲堆积伪峰。
6. 有条件就用标样或二次标准校准,不要裸跑无标样定量。
7. 定量结果标注相对误差范围,不要只给单一原子百分比。
EDS不是“点一下就出真值”的黑盒子。峰重叠、厚度效应、低信号解混,这三个坑任何一个踩进去,你的原子百分比都在悄悄偏离真实成分。
下次打开软件导出结果前,先想想:谱我看了吗?厚度我量了吗?低含量元素我验证了吗?
关注我了解更多科研干货~
♥了解更多测试详情~