ARTICLE · 1327507
上海交通大学王天富&钱旭芳AM:腐蚀模板重构电子垃圾金:多晶Au电极实现1.2 V低压产氢200小时与HMF超99%选择性转化
通讯作者:钱旭芳、王天富通讯单位:上海交通大学论文DOI:10.1002/adma.75442(点击文末「阅读原文」,直达链接)
全文速览
上海交通大学团队以电子废弃物回收金为前驱体,提出腐蚀模板辅助电沉积策略:泡沫镍上Co(OH)2纳米阵列作为牺牲模板,通过限制AuCl4-传质与缓冲局部pH调控金置换成核,再经脉冲电沉积构筑缺陷丰富的多晶纳米尖Au-CT60电极。该电极在1.0 M KOH中高选择性实现HMF醛基氧化制HMFCA(法拉第效率超99%),0.40 V质量活性达591.26 mA mgAu-1,并耦合阳极产氢;Au-CT60||CoP/NF电解堆在1.2 V下稳定运行超200 h(约0.6 A cm-2),与NiCoOOH/NF堆串联实现HMF→HMFCA→FDCA阶梯升级,FDCA单位成本降低约16.5%。
背景介绍
氢能是未来低碳能源体系的核心能量载体,电解水制氢的关键瓶颈在于析氧反应(OER)动力学迟缓、热力学电位高,导致槽压与能耗居高不下。用低电位有机电氧化替代OER,可在降低槽压的同时联产高值化学品。5-羟甲基糠醛(HMF)是最具代表性的生物质平台分子之一,其完全氧化产物2,5-呋喃二甲酸(FDCA)是生物基聚酯PEF的关键单体。然而,传统一步HMF→FDCA电氧化面临固有挑战:HMF同时含醛基与羟甲基,氧化经多条平行与串联路径进行,不同中间体吸附构型与动力学差异显著,单一电位窗口难以兼顾速率与选择性;当初始氧化步骤受限时,非电化学副反应生成腐殖质,导致催化剂失活与产物分布复杂。已有阳极产氢研究多停留在中等电流密度的机理层面,在高电流密度、浓原料、强碱等工业相关条件下侧反应放大、电极失活严重。金对醛氧化具有独特选择性与路径控制力,但成本高、资源有限,亟需通过结构工程提升质量活性并拓宽原料来源,电子垃圾提金为此提供了理想切入点。
本文亮点
机理层面:Co(OH)2牺牲模板通过纳米片通道限制AuCl4-传质并缓冲局部pH,重构金成核模式;种子重构-生长放大机制使Au从准外延尖刺转变为取向失配纳米晶组装的多晶框架,Au(110)表面位点占比达68%,晶界与低配位缺陷位点密集,界面Au-H物种被原位拉曼与DFT证实参与阳极产氢。
性能层面:Au-CT60在0.89 V vs. RHE输出463.5 mA cm-2,0.40 V质量活性591.26 mA mgAu-1(约为直接沉积Au/NF的4.5倍),HMFCA法拉第效率超99%;串联电解在1.2 V稳定运行超200 h(约0.6 A cm-2),FDCA单位成本降低约16.5%至3247.69 USD t-1。
图文解析
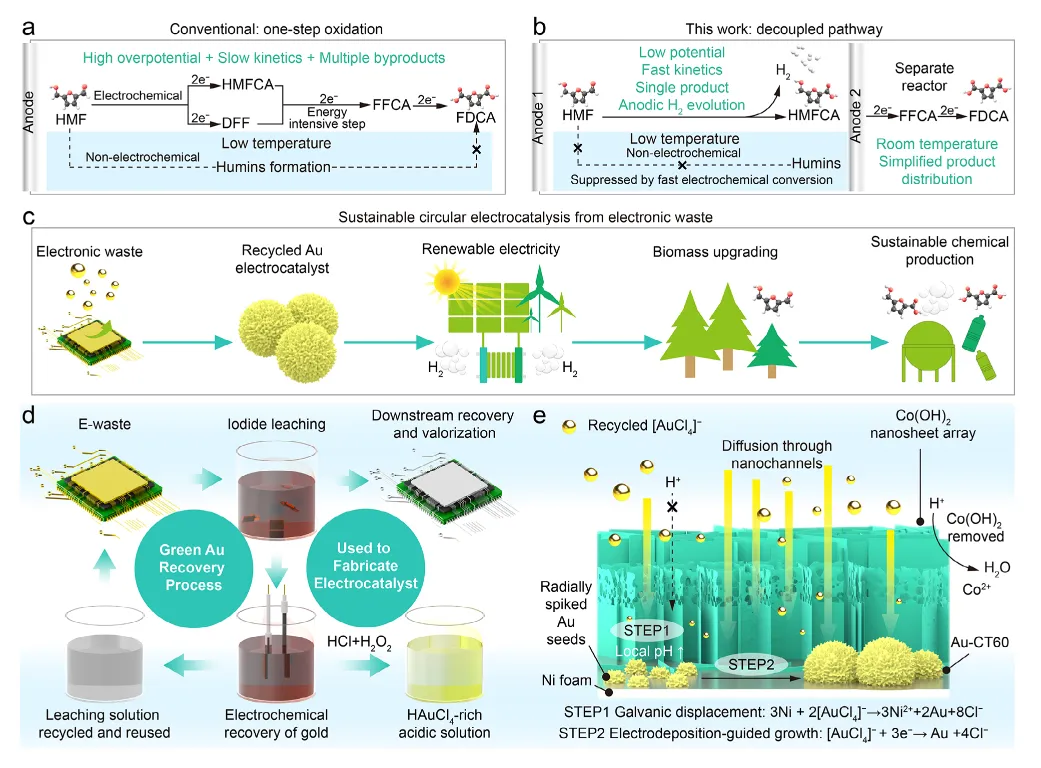
图1 对比传统一步HMF电氧化与本文解耦策略并给出系统蓝图。传统一步氧化过电位高、动力学迟缓、产物分布复杂,非电化学副反应还会生成腐殖质并使催化剂失活(a)。本文将HMF氧化解耦为两步:先在低电位下快速、高选择性地把HMF转化为HMFCA并伴随阳极产氢,再在独立反应器中于温和条件下深度氧化为FDCA(b)。系统层面集成电子垃圾衍生Au催化剂、可再生电力、双极产氢与生物质升级,构建闭环循环电催化(c)。金经碘浸出与电化学再生实现绿色回收,前驱体溶液直接用于电极制备(d);Co(OH)2纳米阵列调控AuCl4-的成核与生长(e)。
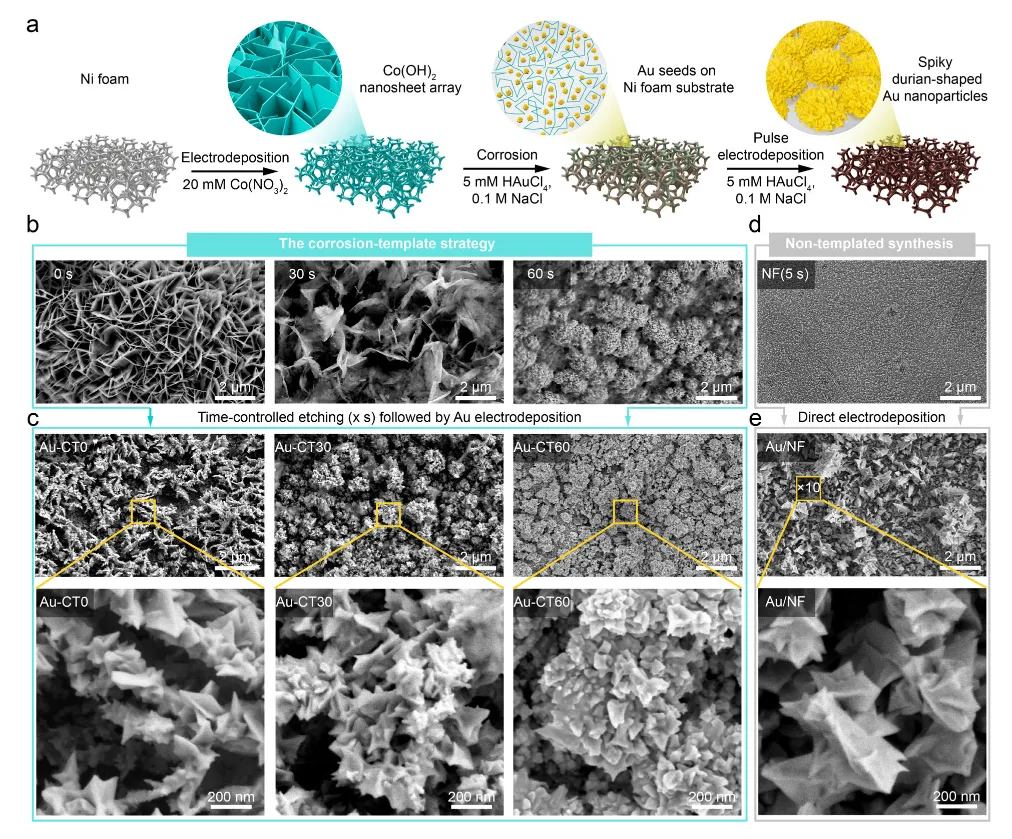
图2 展示时间调控的腐蚀模板辅助电沉积策略与形貌演变。泡沫镍上先沉积开放片层Co(OH)2纳米阵列作牺牲模板;浸入5 mM HAuCl4(pH约2.3)后,局部腐蚀、电置换与模板解离耦合进行。无模板时泡沫镍5-10秒内即生成致密Au颗粒(b);直接电沉积的Au/NF为高覆盖致密层(c)。腐蚀0-30 s模板基本完整、Au扩散成核有限;30-60 s间Au负载从10 s的0.5 wt%增至40 s的14.2 wt%、60 s的59.6 wt%;约70 s过度腐蚀导致颗粒粗化与脱落。Au-CT60的Au负载为0.4917 mg cm-2,低于Au-CT0(0.5887)与Au/NF(0.9216 mg cm-2),但形成互连纳米网络,其优势源于高密度可及活性位与更高的Au质量利用率。
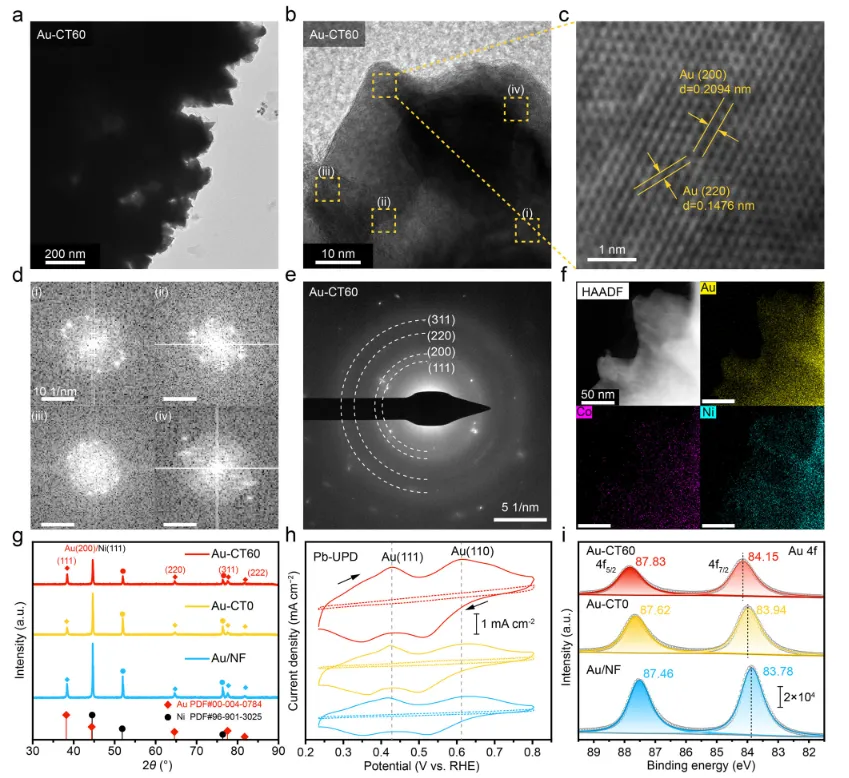
图3 多尺度表征解析Au-CT60的结构起源。TEM显示其由分级堆叠的超细纳米尖构成(a);单根Au尖的HRTEM与局部FFT表明单晶、孪晶与多晶畴并存(b-d),SAED呈连续弥散环,证实纳米多晶与择优取向消失(e)。HAADF-STEM与EDS显示Au含量超95 wt%,Ni、Co仅痕量且与形貌演变无正相关(f)。XRD峰随腐蚀时间展宽减弱,对应晶粒细化与晶界密度增加(g)。Pb-UPD定量显示Au-CT60表面Au(110)位点占比达68%,该低配位晶面利于HMF定向吸附、α-H脱质子与选择性醛氧化(h)。XPS中Au 4f7/2由83.78 eV正移至84.14 eV、半峰宽从0.85增至0.92 eV,反映低配位位点与晶界富集(i)。
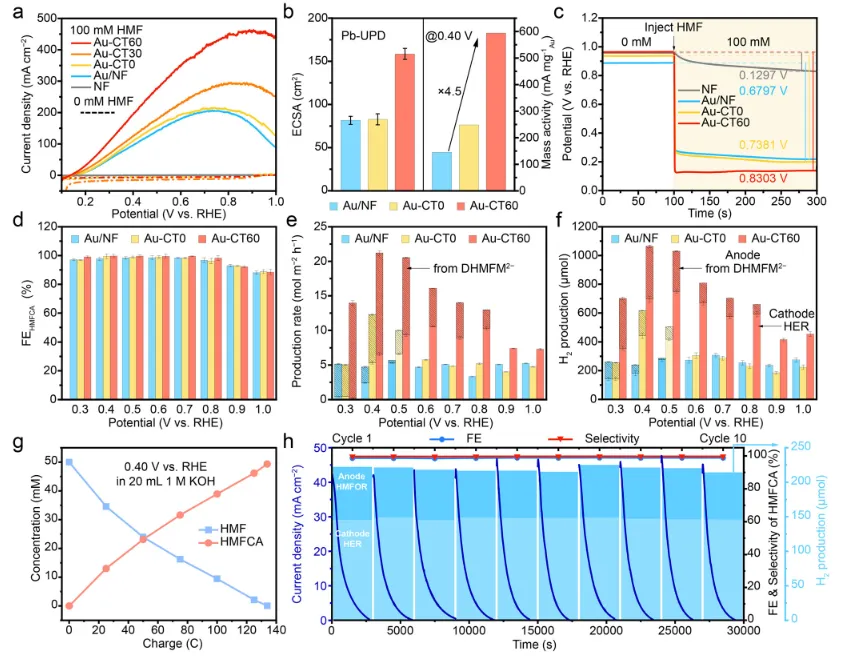
图4 电催化性能与路径。1.0 M KOH含100 mM HMF中,Au-CT60活性最高:0.89 V vs. RHE电流密度达463.5 mA cm-2,10 mA cm-2起始电位0.16 V、较Au/NF负移约40 mV(a);Pb-UPD测得ECSA为158.7 cm2(约1.9倍),0.40 V质量活性591.26 mA mgAu-1(约4.5倍)(b);HMF注入后开路电位变化达0.8303 V、界面作用最强(c)。0.3-0.7 V内HMFCA法拉第效率超96%(Au-CT60超99%),电位升至0.8 V以上才出现DFF、FFCA与FDCA(d);HMFCA生成速率最高20.53 mol m-2 h-1(约0.5 V,为Au/NF的2.1倍)(e)。阳极产氢速率与HMFCA生成同步,阴极H2法拉第效率近100%(f);0.40 V恒电位电解全程未检出深度氧化产物(g);10次配对电解循环后效率保持98-99%、选择性超99%,每循环阳极产氢约72 μmol、总产氢约220 μmol(h)。
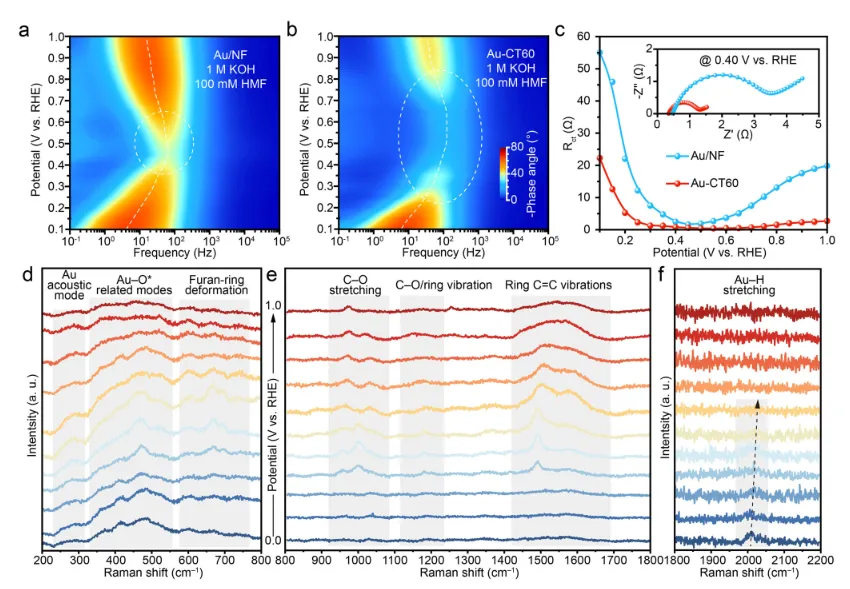
图5 原位EIS与拉曼关联界面动力学与表面化学。无HMF时Au-CT60金属界面可保持至约0.80 V,而Au/NF在约0.65-0.70 V即出现OH-吸附引起的界面重构(a,b);含HMF时Au-CT60电荷转移电阻在0.4-0.5 V最低,Nyquist半圆显著减小,Warburg分析显示0.4-0.8 V扩散阻力最小(W-p约0.13)(c)。低波数拉曼中,Au-CT60在0-0.8 V持续出现约410-420 cm-1的DHMFM2-中间体信号,指纹区约1000 cm-1的C-O振动自0.3 V出现,呋喃环C=C振动(约1480/1580 cm-1)持续演化(d,e)。高波数区低电位下检出2030-2060 cm-1的Au-H伸缩振动(f);DFT表明阳极电场使Au-H键长由1.602 Å收缩至1.589 Å,支持表面Au-H物种参与阳极产氢路径。
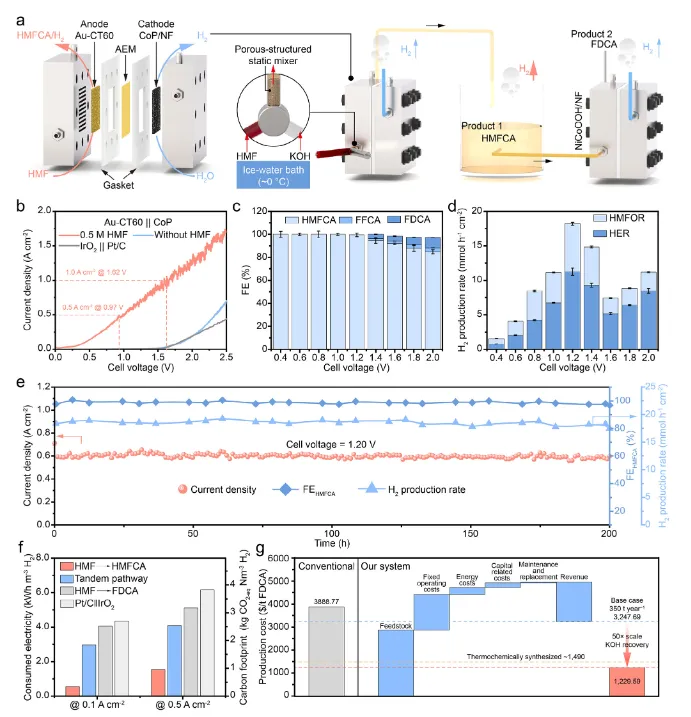
图6 串联配对电解与经济性。系统由Au-CT60||CoP/NF电解堆(HMF→HMFCA,0 °C运行)与NiCoOOH/NF电解堆(HMFCA→FDCA,室温)经中间储罐串联(a)。0.5与1.0 A cm-2工业电流密度下槽压仅0.97与1.62 V(b),HMFCA法拉第效率接近100%(c),阴、阳极产氢速率随槽压同步增长(d)。1.20 V恒压运行超200 h,电流密度稳定在约0.6 A cm-2(e)。HMF→HMFCA步的单位氢能耗最低;技术经济分析显示FDCA单位成本由3888.77降至3247.69 USD t-1、降幅约16.5%,能耗与资本相关成本分别降低约32.7%与26.3%(f,g);放大并结合碱回收后成本可进一步降至1229.59 USD t-1,优于传统热化学路线。
总结与展望
本工作将动力学有利的醛基氧化独立为低电位阳极过程,替代高过电位OER,拓展了生物质辅助电解的可用操作窗口并提升能量效率。腐蚀模板构筑的Au-CT60以高度可及、缺陷丰富的多晶金界面实现高活性与高选择性;由废弃电子垃圾电化学回收的金所制催化剂与商品前驱体催化剂性能相当,证明性能由界面结构与电沉积路径决定,为贵金属闭环再利用提供了可行路径。串联配对电解架构将低温与低电位操作限制在对HMF敏感的第一阶段,更稳定的HMFCA在室温下深度氧化,使催化剂、电位、温度与流速可分步独立优化。该策略在不增加系统复杂度的前提下,同步提升电解效率、降低产氢能耗并改善过程经济性,为可再生氢与生物质基化学品的联产提供了可放大的平台。