文档文本内容
5
化学热力学基础(下)
学习目标
1. 掌握反应方向、自发过程的概念。
2. 了解根据反应焓变判断反应方向的方
法。
3. 理解熵的含义,掌握熵的计算以及根据
熵变来判断反应方向的方法,能够根据
反应方程式判断一些简单反应的熵变的
正负。
4. 理解吉布斯自由能的概念,学会计算不
同温度下吉布斯自由能,学会使用吉布
斯自由能判据来判断反应进行的方向。
课程大纲
1. 化学反应的自发方向
2. 熵与熵变
3. Gibbs 自由能
66
高一/ 化学/ 实验A 班
  上一讲中,我们讨论了热力学第一定律,并定义了焓,了解了焓变的直接测量、间接求算以及通过键能的估算
方法,焓变是研究化学反应的重要数据。从焓变的角度审视化学反应可以发现,有些反应放出热量,体系能量降低
(如燃烧过程)。而有些反应吸收热量,体系能量升高(如电离过程)。但是这些反应都有一个共同的特点:不需要
外界提供能量即可自发的进行。为了解释这些现象,人们引入了反应自发方向的概念以及熵、吉布斯自由能等热
力学函数。
1. 化学反应的自发方向
1.1 反应方向
  根据封闭系统的热力学第一定律:∆U = Q+W,说明了热力学能、热和功可以相互转化,并表述了它们转化时
的定量关系。封闭系统中发生的过程一定满足热力学第一定律,然而满足热力学第一定律的过程却并不一定能自
发的发生。例如热从低温物体传向高温物体、水从低处流向高处、铜单质与硫酸锌溶液置换出锌单质和硫酸铜,这
些过程不能发生的原因就不能用热力学第一定律来解释。热力学第一定律同样无法解释“既然能量守恒,为什么
还存在能源危机”等问题。
  谈论一个反应进行的方向是需要包含反应条件的。我们一般所指的反应方向是指反应物和生成物均处于标
准状态时,反应进行的方向。在没有外界作用下,体系自身发生变化的过程称为自发过程,例如常温常压下水蒸气
的凝聚,以及铁在潮湿的空气中锈蚀等过程。
  在本讲中,我们讨论的反应方向是指:各物质在标准状态时,反应以自发过程进行的方向。
1.2 反应焓变对反应方向的影响
  化学反应中,许多放热反应都能自发发生。例如水溶液中强酸和强碱的中和反应:
  H+(aq)+OH−(aq) →H2O(l),∆rH⊖
m (298K) = −55.84 kJ·mol−1
  该反应在常温常压下自发向右进行。除此之外,还有很多放热反应也能够自发进行。据此可以总结出:自发
的化学反应趋向于使体系放出最多的热。这种以反应焓作为判断反应方向的依据称为焓变判据,又称作能量最低
原理。
  然而,能量最低原理并不适用于所有的反应事实。有些反应虽然吸热但也能自发进行,例如:
  常温常压下氯化铵溶解在水中:
NH4Cl(s) →NH+
4 (aq)+Cl−(aq),∆rH⊖
m (298K) = 9.76 kJ·mol−1
  398K 下NH4HCO3 的分解:
      NH4HCO3(s) →NH3(g)+H2O(g)+CO2(g),∆rH⊖
m (398K) = 185.57 kJ·mol−1
  100◦C 下水的蒸发:
H2O(l)100◦C
→H2O(g),∆rH⊖
m (398K) = 44.0 kJ·mol−1
  这些吸热反应在一定条件下均能自发进行,说明反应放热只是有助于反应自发进行的因素之一,但并不是唯
一因素。
67
第5 讲
化学热力学基础(下)
2. 熵与熵变
2.1 热力学第二定律
  人们在生活和生产实践中遇到许许多多只能自动向单方向进行的过程,它们的共同特性就是不可逆性。一切
实际过程都是热力学的非可逆过程。人们发现这些非可逆过程都是相互关联的:从某一个自发过程的不可逆可以
推断到另一个自发过程的不可逆。因此,人们逐渐总结出反映同一客观规律的简便说法,即用某种不可逆过程来
概括其他不可逆过程,这样一个普遍原理就是热力学第二定律。热力学第二定律有许多种表述方式,其中两种典
型说法如下:
  克劳修斯的说法:不可能把热从低温物体传到高温物体,而不引起其他变化。
  开尔文的说法:不可能从单一热源取出热使之完全变为功,而不发生其他的变化。
2.2 体系混乱度
  像氯化铵溶解、碳酸氢铵分解、以及100◦C 下水的蒸发等吸热自发反应表明,吸热的自发反应具有如下特点:
  (1)由固体反应物生成液体或气体产物,或由液体反应物生成气体产物;
  (2)反应物中气体物质的量少,产物中气体物质的量变多。
  上面两条特点可以归纳为:
  (1)生成物分子的活动范围变大;
  (2)活动范围大的分子增多。用形象的说法来描述:体系的混乱度变大了。
  所谓混乱度就是指微观粒子因相对位置、排列顺序等不同而产生的不同微观状态的数目。混乱度与体系中可
能存在的微观状态数目有关。
  那么,如何定量地描述体系的混乱度呢?这就需要引入新的状态函数——熵。
2.3 熵的微观定义式
  熵是能够描述体系混乱度的状态函数,用S 表示,单位为J·K−1。玻尔兹曼用统计热力学的方法证明了熵与
体系的微观状态数Ω呈以下的对数形式:
S = klnΩ
  该式即为熵的微观定义式。式中k = R
NA
= 1.38×10⁻²³ J·K−1,为玻尔兹曼常数。由上式可看出,熵越大,体
系混乱度就越大。由于微观状态数Ω可通过统计热力学求得,因此不同于热力学能和焓,熵有绝对数值。为了计
算熵的值,首先要得到熵为零的状态,需要引入热力学第三定律。
2.4 热力学第三定律
  根据热力学第三定律:在0 K 时任何完整晶体中的原子或分子只有一种排列形式,即只有唯一的微观状态,
其熵值为零。随温度升高,熵逐渐增大。熵的增加与该物质的比热、摩尔质量、温度、熔化热、气化热等性质有关。
68
高一/ 化学/ 实验A 班
2.5 标准熵与熵变
  由热力学第三定律,从熵值为零的状态出发,使体系变化到一定温度下,只要知道这一过程中的热力学数据,
理论上就可以求出该过程的熵变,该熵变值即为体系终态的绝对熵值。各种物质在标准状态等下的摩尔绝对熵
值,简称标准熵,用S⊖
m 表示,其单位为J·mol−1 ·K−1。
2.5.1 标准熵的变化规律
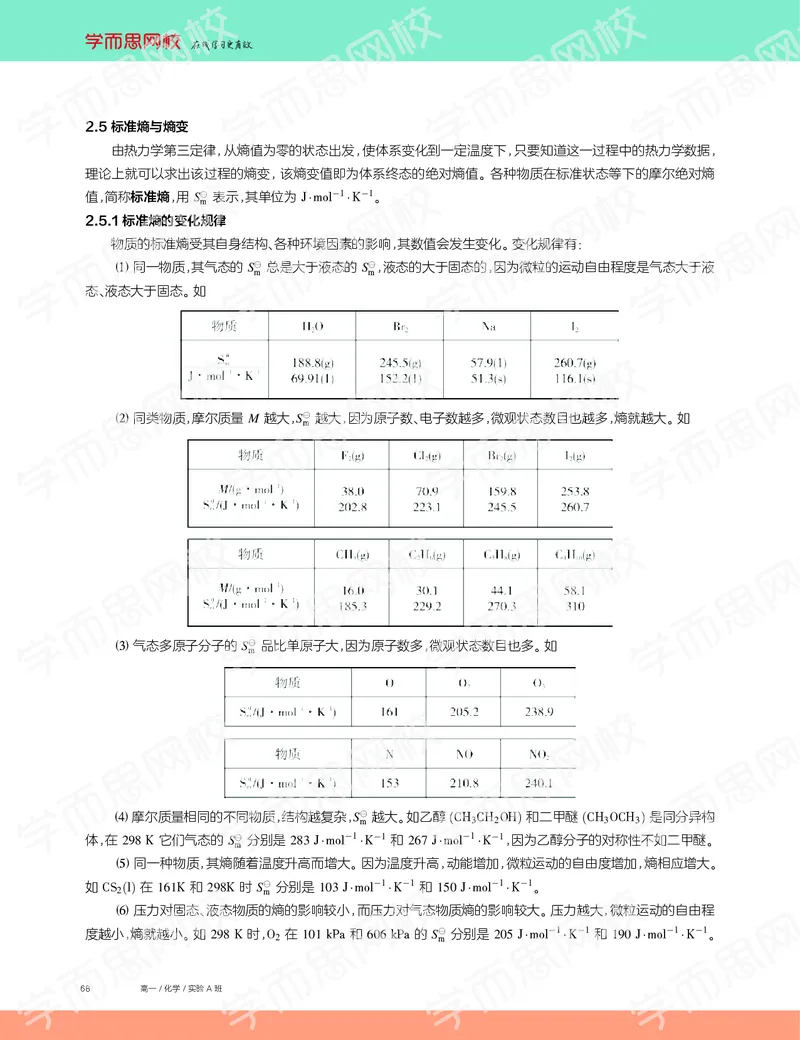
  物质的标准熵受其自身结构、各种环境因素的影响,其数值会发生变化。变化规律有:
  (1) 同一物质,其气态的S⊖
m 总是大于液态的S⊖
m,液态的大于固态的,因为微粒的运动自由程度是气态大于液
态、液态大于固态。如
  (2) 同类物质,摩尔质量M 越大,S⊖
m 越大,因为原子数、电子数越多,微观状态数目也越多,熵就越大。如
  (3) 气态多原子分子的S⊖
m 品比单原子大,因为原子数多,微观状态数目也多。如
  (4) 摩尔质量相同的不同物质,结构越复杂,S⊖
m 越大。如乙醇(CH3CH2OH) 和二甲醚(CH3OCH3) 是同分异构
体,在298 K 它们气态的S⊖
m 分别是283 J·mol−1 ·K−1 和267 J·mol−1 ·K−1,因为乙醇分子的对称性不如二甲醚。
  (5) 同一种物质,其熵随着温度升高而增大。因为温度升高,动能增加,微粒运动的自由度增加,熵相应增大。
如CS2(l) 在161K 和298K 时S⊖
m 分别是103 J·mol−1 ·K−1 和150 J·mol−1 ·K−1。
  (6) 压力对固态、液态物质的熵的影响较小,而压力对气态物质熵的影响较大。压力越大,微粒运动的自由程
度越小,熵就越小。如298 K 时,O2 在101 kPa 和606 kPa 的S⊖
m 分别是205 J·mol−1 ·K−1 和190 J·mol−1 ·K−1。
69
第5 讲
化学热力学基础(下)
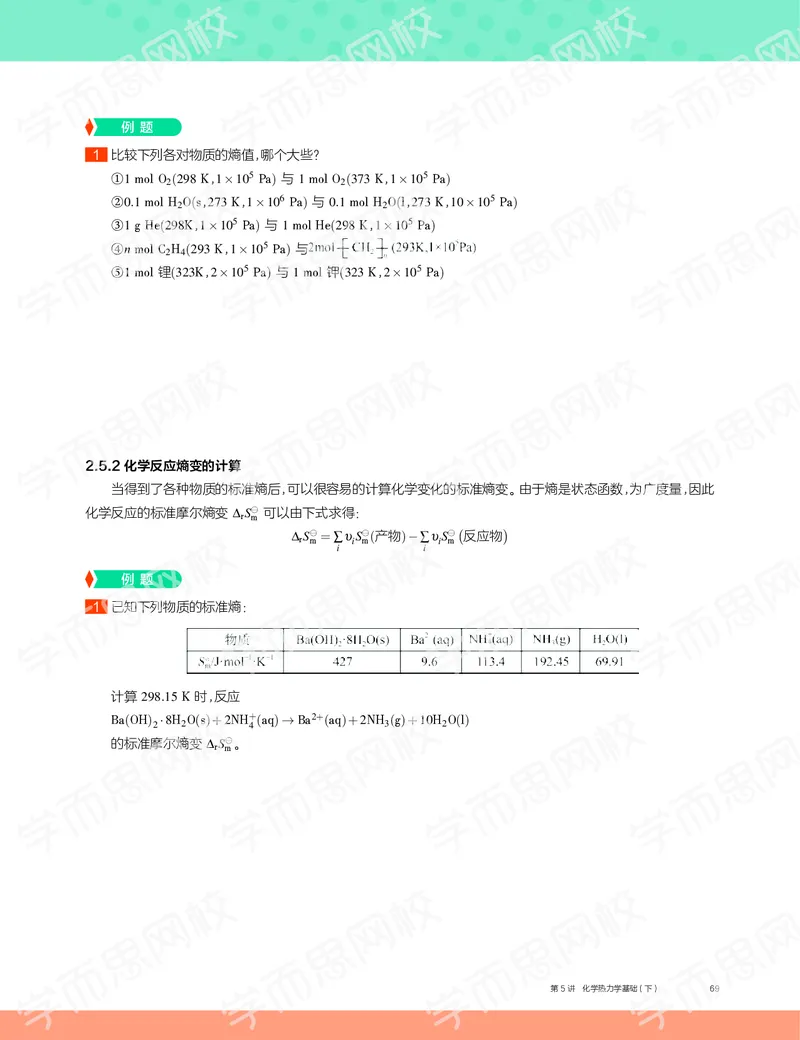
例 题
1
比较下列各对物质的熵值,哪个大些?
①1 mol O2(298 K,1×105 Pa) 与1 mol O2(373 K,1×105 Pa)
②0.1 mol H2O(s,273 K,1×106 Pa) 与0.1 mol H2O(l,273 K,10×105 Pa)
③1 g He(298K,1×105 Pa) 与1 mol He(298 K,1×105 Pa)
④n mol C2H4(293 K,1×105 Pa) 与
⑤1 mol 锂(323K,2×105 Pa) 与1 mol 钾(323 K,2×105 Pa)
2.5.2 化学反应熵变的计算
  当得到了各种物质的标准熵后,可以很容易的计算化学变化的标准熵变。由于熵是状态函数,为广度量,因此
化学反应的标准摩尔熵变∆rS⊖
m 可以由下式求得:
∆rS⊖
m = ∑
i
υiS⊖
m(产物)−∑
i
υiS⊖
m
(
反应物
)
例 题
1
已知下列物质的标准熵:
计算298.15 K 时,反应
Ba(OH)2 ·8H2O(s)+2NH+
4 (aq) →Ba2+(aq)+2NH3(g)+10H2O(l)
的标准摩尔熵变∆rS⊖
m。
70
高一/ 化学/ 实验A 班
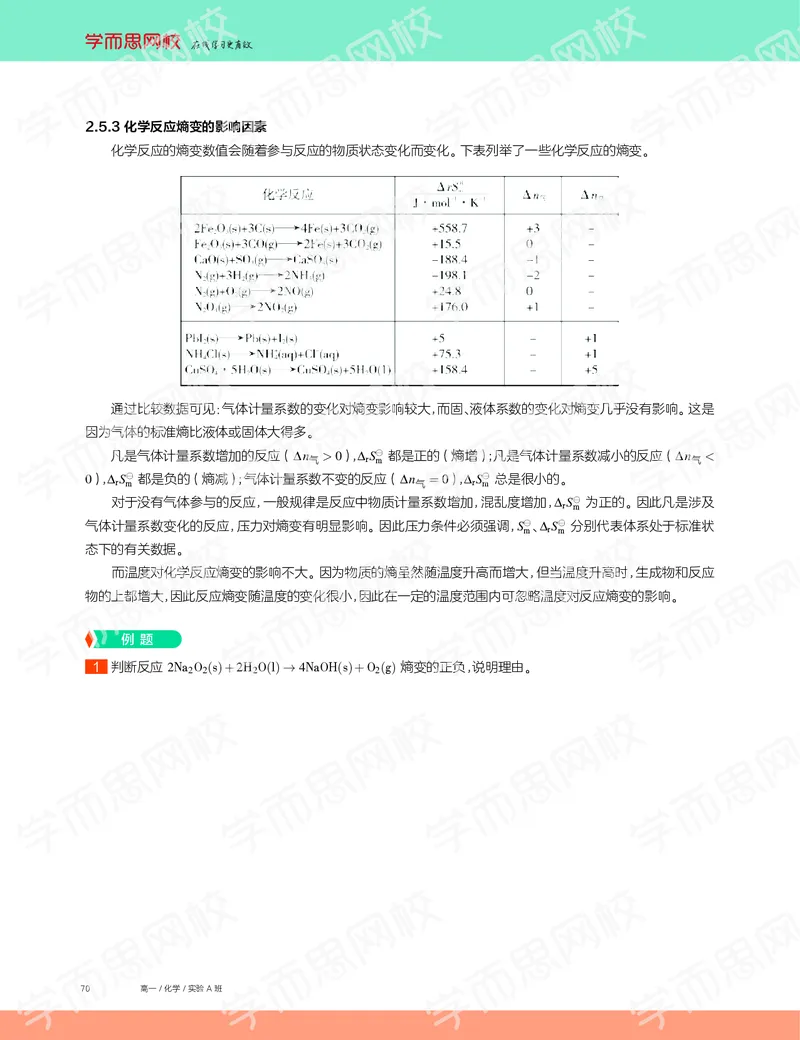
2.5.3 化学反应熵变的影响因素
  化学反应的熵变数值会随着参与反应的物质状态变化而变化。下表列举了一些化学反应的熵变。
  通过比较数据可见:气体计量系数的变化对熵变影响较大,而固、液体系数的变化对熵变几乎没有影响。这是
因为气体的标准熵比液体或固体大得多。
  凡是气体计量系数增加的反应(∆n气> 0),∆rS⊖
m 都是正的(熵增);凡是气体计量系数减小的反应(∆n气<
0),∆rS⊖
m 都是负的(熵减);气体计量系数不变的反应(∆n气= 0),∆rS⊖
m 总是很小的。
  对于没有气体参与的反应,一般规律是反应中物质计量系数增加,混乱度增加,∆rS⊖
m 为正的。因此凡是涉及
气体计量系数变化的反应,压力对熵变有明显影响。因此压力条件必须强调,S⊖
m、∆rS⊖
m 分别代表体系处于标准状
态下的有关数据。
  而温度对化学反应熵变的影响不大。因为物质的熵虽然随温度升高而增大,但当温度升高时,生成物和反应
物的上都增大,因此反应熵变随温度的变化很小,因此在一定的温度范围内可忽略温度对反应熵变的影响。
例 题
1
判断反应2Na2O2(s)+2H2O(l) →4NaOH(s)+O2(g) 熵变的正负,说明理由。
71
第5 讲
化学热力学基础(下)
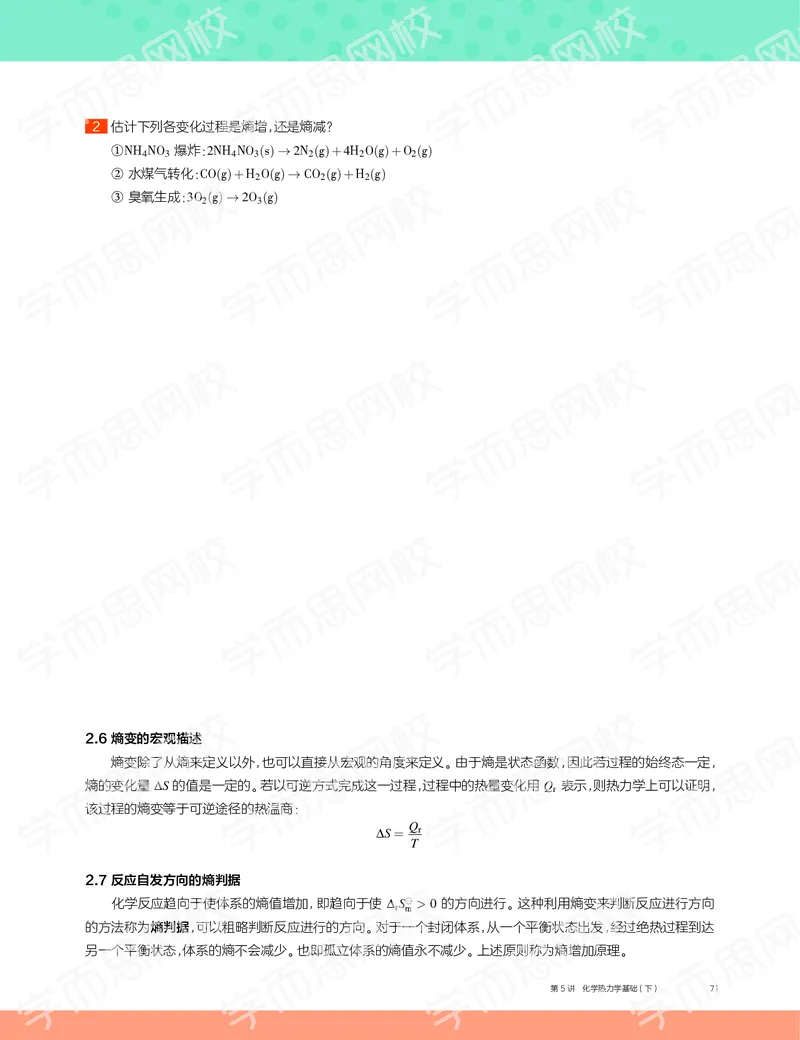
2
估计下列各变化过程是熵增,还是熵减?
①NH4NO3 爆炸:2NH4NO3(s) →2N2(g)+4H2O(g)+O2(g)
②水煤气转化:CO(g)+H2O(g) →CO2(g)+H2(g)
③臭氧生成:3O2(g) →2O3(g)
2.6 熵变的宏观描述
  熵变除了从熵来定义以外,也可以直接从宏观的角度来定义。由于熵是状态函数,因此若过程的始终态一定,
熵的变化量∆S 的值是一定的。若以可逆方式完成这一过程,过程中的热量变化用Qr 表示,则热力学上可以证明,
该过程的熵变等于可逆途径的热温商:
∆S = Qr
T
2.7 反应自发方向的熵判据
  化学反应趋向于使体系的熵值增加,即趋向于使∆rS⊖
m > 0 的方向进行。这种利用熵变来判断反应进行方向
的方法称为熵判据,可以粗略判断反应进行的方向。对于一个封闭体系,从一个平衡状态出发,经过绝热过程到达
另一个平衡状态,体系的熵不会减少。也即孤立体系的熵值永不减少。上述原则称为熵增加原理。
72
高一/ 化学/ 实验A 班
3. Gibbs 自由能
  通过前面的内容可以看到,化学反应的焓变和熵变都是与反应自发性有关的因素,但都不能独立作为反应自
发性的判据。只有把两者综合考虑,才可以正确的判断反应自发性。这就需要引入一个新的状态函数——吉布斯
自由能。
3.1 吉布斯自由能的定义
  吉布斯自由能用G 表示,单位为J·mol−1 或kJ·mol−1,其定义式为:
G = H −TS
  由于焓的绝对值不可知,因此吉布斯自由能也没有绝对数值,而只能求其变化量。在等温条件下,吉布斯自由
能的变化量∆G 可由下式求得:
∆G = ∆H −T∆S
  该式叫做Gibbs-Helmholtz 方程。
3.2 吉布斯自由能判据
  在等温等压,且没有非体积功的条件下,反应向着吉布斯自由能减小的方向进行,因此可用∆G 的正负来判
断反应进行的方向,称为吉布斯自由能判据。其具体内容为:
  ∆G < 0,则反应能自发进行;
  ∆G = 0,则反应处于平衡状态;
  ∆G > 0,则反应不能自发进行。
  任何等温等压,且没有非体积功的自发过程的吉布斯自由能都将减小。
3.3 标准摩尔生成吉布斯自由能
  由于G 的绝对值不可知,因此要采用求取标准生成热时所用的方法来解决吉布斯自由能改变量的求法。化
学热力学规定,某温度下,由处于标准状态的各种元素的最稳定的单质生成1mol 某纯物质的吉布斯自由能改
变量称为该温度下这种物质的标准摩尔生成吉布斯自由能,简称标准生成吉布斯自由能,用∆fG⊖
m 表示,单位为
J·mol−1 或kJ·mol−1。处于标准状态下各元素最稳定的单质的标准生成吉布斯自由能为零。
3.4 标准摩尔反应吉布斯自由能
  由于G 是状态函数,因此盖斯定律也同样适用于化学反应的吉布斯自由能变的计算:
∆rG⊖
m = ∑
i
νi∆fG⊖
m(产物)−∑
i
νi∆fG⊖
m(反应物)
  ∆rG⊖
m 表示化学反应的标准摩尔吉布斯自由能改变量,它是标准状态下化学反应进行方向的判据。
73
第5 讲
化学热力学基础(下)
例 题
1
已知
2MnO−
4 (aq)+10Cl−(aq)+16H+(aq) === 2Mn2+(aq)+5Cl2(g)+8H2O(l),∆rG⊖
m(1) = −142.0 kJ·mol−1
Cl2(g)+2Fe2+(aq) === 2Cl−(aq)+2Fe3+(aq),∆rG⊖
m(2) = −113.6 kJ·mol−1
求反应MnO−
4 (aq)+5Fe2+(aq)+8H+(aq) === Mn2+(aq)+5Fe3+(aq)+4H2O(l) 的∆rG⊖
m。
3.5 温度对反应自发方向的影响
  由Gibbs-Helmholtz 方程,等温等压下化学反应的∆rG⊖
m、∆rH⊖
m 和∆rS⊖
m 三者之间的关系:
∆rG⊖
m = ∆rH⊖
m −T∆rS⊖
m
  式中,∆rH⊖
m 和∆rS⊖
m 受温度影响很小,因此为便于计算,在一定温度范围内,其数值可分别用298 K 下的
∆rH⊖
m 和∆rS⊖
m 来代替。但∆rG⊖
m 受温度影响较大,在已知∆rH⊖
m 和∆rS⊖
m 的情况下,不同温度下的∆rG⊖
m 可通过上
式来计算。
  使用吉布斯自由能判据判断反应能否自发进行以及反应自发进行的方向时,其实是综合考虑了∆rH⊖
m 和
∆rS⊖
m 对反应方向的影响。恒压无非体积功条件下:
  1.∆rH⊖
m < 0,∆rS⊖
m > 0,∆rG⊖
m 恒为负,反应在任何温度都可自发进行;
  2.∆rH⊖
m > 0,∆rS⊖
m < 0,∆rG⊖
m 恒为正,反应在任何温度都不能自发进行;
  3.∆rH⊖
m > 0,∆rS⊖
m > 0,只有温度足够高,即T 足够大时才能使∆rG⊖
m < 0,即反应在高温时才能自发进行;
  4.∆rH⊖
m < 0,∆rS⊖
m < 0,只有温度足够低,T 足够小时才能使∆rG⊖
m < 0,即反应只在低温时自发进行。
74
高一/ 化学/ 实验A 班
  现将以上四种情况列于下表:
  需要强调的是,根据∆rG⊖
m 的正负仅能判断标准状态下反应能否自发进行,而决不能用来判断非标准状态下
反应进行的方向。若想讨论物质偏离标准态时反应进行的方向,则需讨论∆rGm 而非∆rG⊖
m,这一部分我们将在后
面的内容中进行学习。
例 题
1
用CaO(s) 吸收高炉废气中的SO3 气体,其反应方程式为
CaO(s)+SO3(g) === CaSO4(s)
根据下列数据计算该反应373 K 时的∆rG⊖
m,说明反应进行的可能性;并计算反应逆转的温度,进一步说明应
用此反应防止SO3 污染环境的合理性。
CaSO4(s)
CaO(s)
SO3(g)
∆fH⊖
m/
(
kJ·mol−1)
−1434.5
−634.9
−395.7
S⊖
m/
(
J·mol−1 ·K−1)
106.5
38.1
256.8
2
利用下面热力学数据计算反应
CuS(s)+H2(g) === Cu(s)+H2S(g)
可以发生的最低温度。
       ∆fH⊖
m/(kJ·mol−1)     S⊖
m/
(
J·mol−1 ·K−1)
CuS(s)        −53.1           66.5
H2(g)          0            130.57
H2S(g)        −20.6           205.7
Cu(s)          0            33.15
75
第5 讲
化学热力学基础(下)
3
根据下表中的数据,求该反应的的∆rH⊖
m 、∆rS⊖
m 和∆rG⊖
m(298 K),并讨论利用下述反应净化汽车尾气中NO 和
CO 的可能性。
CO(g)+NO(g) === CO2(g)+ 1
2N2(g)
4
产生水煤气的反应为:
C(s)+H2O(g) === CO(g)+H2(g)
各气体分压均处在1.013×10⁵ Pa 下,体系达到平衡,求体系的温度。
已知:
∆fH⊖
m (H2O,g) = −241.82 kJ·mol−1,∆fH⊖
m (CO,g) = −110.52 kJ·mol−1,
∆fG⊖
m(H2O,g) = −228.59 kJ·mol−1,∆fG⊖
m(CO,g) = −137.15 kJ·mol−1。
76
高一/ 化学/ 实验A 班
5
已知F2(g) 的S⊖
m = 202.7 J·mol−1 ·K−1,F(g) 的S⊖
m = 158.64 J·mol−1 ·K−1
反应F2(g) →2F(g),∆rG⊖
m = 123.8 kJ·mol−1
试计算F-F 的键焓。
6
炼铁高炉用焦炭为原料,使三氧化二铁还原为铁。试用热力学数据说明还原剂主要是一氧化碳,而不是焦炭。
已知:
77
第5 讲
化学热力学基础(下)
本讲总结
  本章讲述了判断反应方向的三种方法:焓判据、熵判据以及吉布斯自由能判据。这三种判据都有各自的局限
性。其中,吉布斯自由能判据综合了焓判据和熵判据,是相对较为全面的判据,但仍然只适用于各物质处于标准态
的情况。焓、熵、吉布斯自由能均为状态函数,因此其改变量只与初末状态有关,而与途径无关,因此可以用盖斯
定律计算它们的值。学会定性判断、定量计算反应的焓变、熵变以及吉布斯自由能变,并据此判断反应自发进行
的方向。
78
高一/ 化学/ 实验A 班
科学小故事
  鲁道夫·尤利乌斯·埃马努埃尔·克劳修斯(Rudolf Julius Emanuel Clausius,1822 年1 月2 日-1888 年8 月
24 日),德国物理学家和数学家,热力学的主要奠基人之一。1822 年1 月2 日生于普鲁士的克斯林(今波兰科沙
林)的一个知识分子家庭。1840 年入柏林大学。1847 年在哈雷大学主修数学和物理学的哲学博士学位。从1850
年起,曾先后任柏林炮兵工程学院、苏黎世工业大学、维尔茨堡大学、波恩大学物理学教授。他曾被法国科学院、英
国皇家学会和彼得堡科学院选为院士或会员。因发表论文《论热的动力以及由此导出的关于热本身的诸定律》而
闻名。1855 年任苏黎世工业大学教授,1867 年任德意志帝国维尔茨堡大学教授,1869 年起任波恩大学教授。1865
年和1868 年分别当选法国科学院院士和英国皇家学会会长。
  他重新陈述了尼古拉·卡诺的定律(又被称为卡诺循环),把热理论推至一个更真实更健全的基础。他最重要
的论文于1850 年发表,该论文是关于热的力学理论的,其中首次明确指出热力学第二定律的基本概念。他还于
1865 年引进了熵的概念。
79
第5 讲
化学热力学基础(下)
课堂笔记