文档文本内容
4
化学热力学基础(上)
学习目标
1. 掌握化学热力学中的基本概念,以及热
力学第零定律和热力学第一定律。
2. 能够计算恒外压条件下系统的体积功,
理解什么是可逆过程。
3. 掌握反应热效应的定义以及它们之间的
关系,能够正确书写热化学方程式。
4. 能够根据盖斯定律以及物质的生成热、
燃烧热、键焓等数据定量计算某一反应
的燃烧热。
课程大纲
1. 热力学基本概念
2. 热力学第零定律
3. 热力学第一定律
4. 热化学
48
高一/ 化学/ 实验A 班
1. 热力学基本概念
  热力学是研究热与其他形式的能量之间相互转化所遵循的规律以及能量变化与物质宏观性质之间关系的学
科。经典热力学的研究对象是大量粒子组成的宏观体系,其结论不适用于微观体系中单独粒子或少量粒子的行
为。化学热力学是用热力学的基本原理来研究化学反应及伴随的物理现象的科学。化学热力学可以用于判断化学
反应的方向和限度,可以计算化学过程中的能量转换,也可以用于研究物质的宏观性质。
1.1 系统和环境
  热力学中称研究的对象为系统(也称体系),与系统有相互作用的外界称为环境。系统是人为划分的,它与环
境之间可以不具有真实的界面。例如:某容器中充满空气,我们要研究其中的氧气,那么氧气就是系统,容器和其
他气体如氮气、二氧化碳、水蒸气等都是环境。选择系统是解决热力学问题的首要步骤,选择系统的原则是方便解
决问题。
  按照系统和环境之间的物质和能量的交换关系,可将系统分为三类:
  开放系统:系统与环境之间既有能量交换,又有物质交换
  封闭系统:系统与环境之间只有能量交换,而无物质交换
  孤立系统:系统与环境之间既无能量交换,也无物质交换
  例如:在一个敞口烧杯中盛有热水,以杯内的热水为系统,由于降温过程中系统向环境放出热能,同时又不断
有水分子以蒸气的形式逸出杯外,这个过程中既有能量交换又有物质交换,所以此系统为一个开放系统。若在烧
杯上加一个盖,阻止水蒸气逸出杯外,则这个过程中只有能量的传递而无物质交换,因此为封闭系统。若将烧杯换
成一个理想的保温瓶,既阻止了能量交换也阻止了物质交换,此时则为一孤立系统。
  需要说明的是,孤立系统在严格意义上并不存在,只能近似认为某系统是孤立系统,因为严格杜绝能量交换
是无法实现的。化学热力学中,我们研究的对象大部分是封闭系统。
1.2 状态和状态函数
  在一定环境条件下,如果系统的所有性质均不随时间而变化,而且当此系统与环境隔离后,也不会引起系统
任何性质的变化,则称该系统处于热力学平衡状态,简称状态。用于描述系统状态的各宏观物理性质(如n、T、p、
V 等)称为系统的热力学性质,习惯称为状态函数。状态函数是状态的单值函数,状态一定则系统的各状态函数
具有一定的值。状态函数的变化值只取决于系统的初、末状态,与过程无关,状态函数的变化值等于终态函数值减
去始态函数值。
  若系统某状态函数的数值与系统中物质的量成正比,具有加和性,则系统的这类性质称为广度性质或量度性
质,如m、V。
  若状态函数表示的系统的性质不具有加和性,即状态函数的数值与系统中的物质的量无关,则系统的这类性
质称为强度性质,如p、T。
49
第4 讲
化学热力学基础(上)
1.3 过程和途径
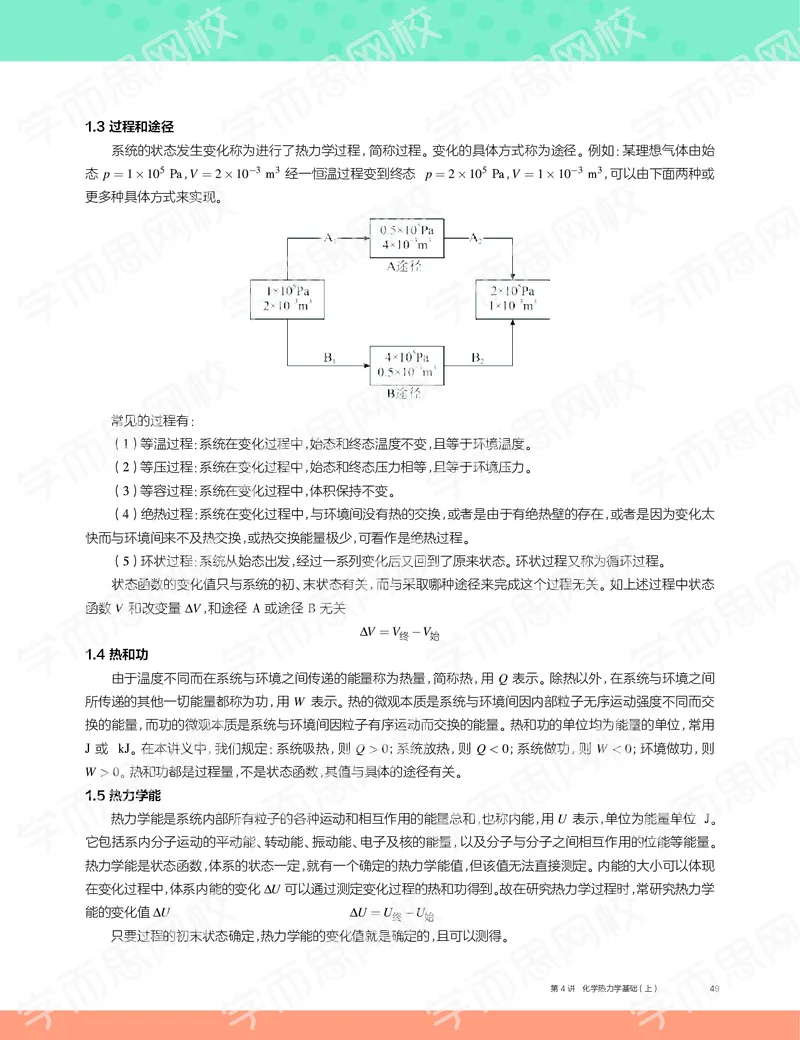
  系统的状态发生变化称为进行了热力学过程,简称过程。变化的具体方式称为途径。例如:某理想气体由始
态p = 1×10⁵ Pa,V = 2×10⁻³ m3 经一恒温过程变到终态p = 2×10⁵ Pa,V = 1×10⁻³ m3,可以由下面两种或
更多种具体方式来实现。
  常见的过程有:
  (1)等温过程:系统在变化过程中,始态和终态温度不变,且等于环境温度。
  (2)等压过程:系统在变化过程中,始态和终态压力相等,且等于环境压力。
  (3)等容过程:系统在变化过程中,体积保持不变。
  (4)绝热过程:系统在变化过程中,与环境间没有热的交换,或者是由于有绝热壁的存在,或者是因为变化太
快而与环境间来不及热交换,或热交换能量极少,可看作是绝热过程。
  (5)环状过程:系统从始态出发,经过一系列变化后又回到了原来状态。环状过程又称为循环过程。
  状态函数的变化值只与系统的初、末状态有关,而与采取哪种途径来完成这个过程无关。如上述过程中状态
函数V 和改变量∆V,和途径A 或途径B 无关
∆V = V终−V始
1.4 热和功
  由于温度不同而在系统与环境之间传递的能量称为热量,简称热,用Q 表示。除热以外,在系统与环境之间
所传递的其他一切能量都称为功,用W 表示。热的微观本质是系统与环境间因内部粒子无序运动强度不同而交
换的能量,而功的微观本质是系统与环境间因粒子有序运动而交换的能量。热和功的单位均为能量的单位,常用
J 或kJ。在本讲义中,我们规定:系统吸热,则Q > 0;系统放热,则Q < 0;系统做功,则W < 0;环境做功,则
W > 0。热和功都是过程量,不是状态函数,其值与具体的途径有关。
1.5 热力学能
  热力学能是系统内部所有粒子的各种运动和相互作用的能量总和,也称内能,用U 表示,单位为能量单位J。
它包括系内分子运动的平动能、转动能、振动能、电子及核的能量,以及分子与分子之间相互作用的位能等能量。
热力学能是状态函数,体系的状态一定,就有一个确定的热力学能值,但该值无法直接测定。内能的大小可以体现
在变化过程中,体系内能的变化∆U 可以通过测定变化过程的热和功得到。故在研究热力学过程时,常研究热力学
能的变化值∆U
∆U = U终−U始
  只要过程的初末状态确定,热力学能的变化值就是确定的,且可以测得。
50
高一/ 化学/ 实验A 班
2. 热力学第零定律
  如果系统A 与系统B 成热平衡,系统B 与系统C 成热平衡,则系统A 与系统C 也必然成热平衡。一切互为
热平衡的物体具有相同的温度。这就是热力学第零定律,又称热平衡定律。
  热力学中温度采用Kelvin 温标,又称开氏温标,单位符号为K。开氏温标与摄氏温标的关系为
t = T −273.15
  其中t 为摄氏温标(◦C),T 为开氏温标(K)。
3. 热力学第一定律
3.1 热力学第一定律的内容
  系统与环境之间的能量交换有两种方式,一种是热传递,另一种是做功。在能量交换的过程中,系统的热力学
能会发生变化。热力学第一定律指出:体系内能的改变等于体系与环境之间交换的热量(Q)与功(W)的加和:
∆U = Q+W
  式中,体系内能变化∆U = Ut −U0,Q 是系统吸收或放出的热,W 是体系对环境或者环境对体系做的功。应用
上式时,要特别注意每个物理量的正负号。如果是体系从环境吸热或者接受环境做功,则Q 和W 的值为正,体系
内能增大;反之,若体系对环境放热或者做功,则Q 和W 的值为负,体系内能减小。
3.2 功的计算
3.2.1 功的分类
  功分为体积功(We)和非体积功(W ′)。体积功最为普遍,是由系统的体积变化引起的。系统的体积变化时,
系统反抗外压所做的功为系统的体积功。当系统的体积增大,即系统对抗外压膨胀时,系统对外做功,体积功为负
值;当系统的体积减小,即系统被压缩时,环境对系统做功,体积功为正值。非体积功指除体积功以外所有其他形
式的功,如电功、表面功、机械功等。功等于所有功之和:
W = We +W ′
  本讲中,我们研究的功均为体积功。所以习惯上将体积功写为W,而不再加下角标“e”。
3.2.2 体积功的计算
  以气体的膨胀为例,设在恒定温度下,将一定量的气体至于横截面积为S 的活塞筒中,并假定活塞的重量及
活塞与筒壁之间的摩擦力均可忽略不计。筒内气体的压力为pi,外压恒为pe。若pi > pe,则气体膨胀,设活塞向
上移动了∆l。由于系统膨胀时要对抗外压做功,所以系统做的膨胀功为
W = −Fe∆l = −(Fe
S )(S∆l) = −pe∆V
51
第4 讲
化学热力学基础(上)
  上式即为恒外压条件下系统的膨胀功计算公式。若在非恒外压的情况下,可用以下积分式进行计算:
W = −
∫V2
V1 pedV
  需要注意的是,由于体积功的定义是系统反抗外压做功,因此上式的压力为外压pe,而非系统的压力pi。
  气体通过不同过程对环境做功的大小是不同的,下面我们举例说明:
  (1)自由膨胀
  若外压pe 为0,外界为真空,这种膨胀过程为自由膨胀。由于pe = 0,所以W = 0,即系统对外不做功。
  (2)外压始终维持恒定
  若外压pe 保持恒定不变,从状态1 膨胀到状态2 所做的功为:
W = −pe(V2 −V1)
  (3)多次等外压膨胀
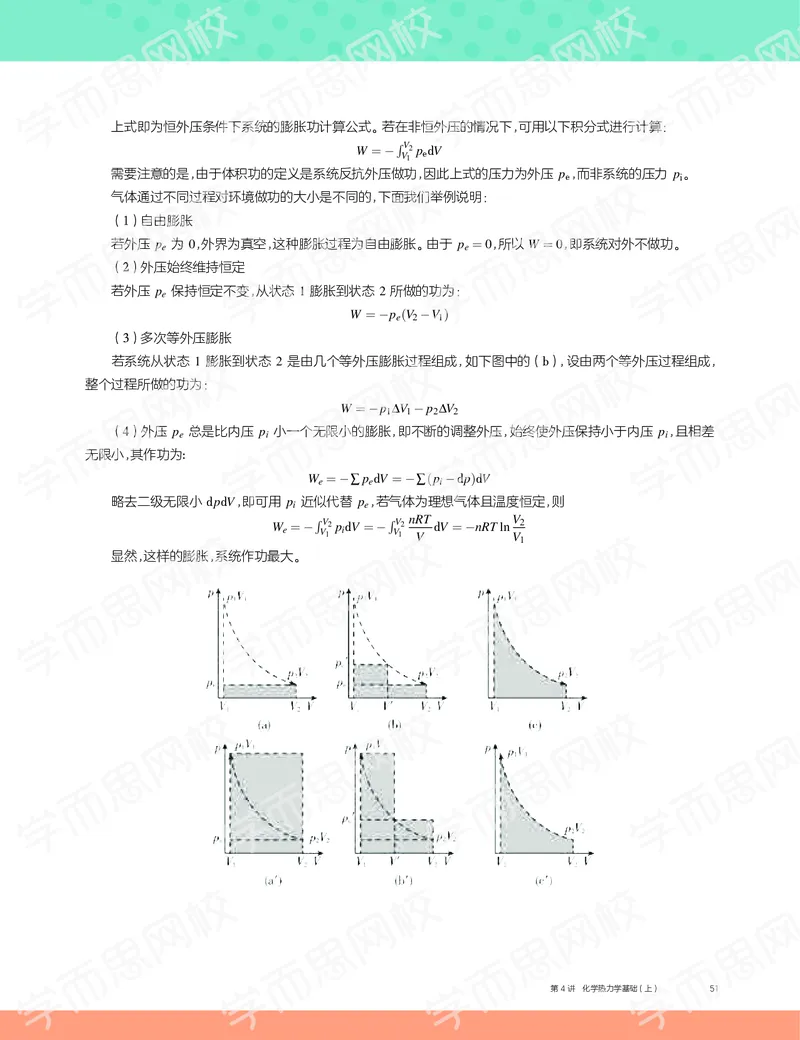
  若系统从状态1 膨胀到状态2 是由几个等外压膨胀过程组成,如下图中的(b),设由两个等外压过程组成,
整个过程所做的功为:
W = −p1∆V1 −p2∆V2
  (4)外压pe 总是比内压pi 小一个无限小的膨胀,即不断的调整外压,始终使外压保持小于内压pi,且相差
无限小,其作功为:
We = −∑pedV = −∑(pi −dp)dV
  略去二级无限小dpdV,即可用pi 近似代替pe,若气体为理想气体且温度恒定,则
We = −
∫V2
V1 pidV = −
∫V2
V1
nRT
V dV = −nRT ln V2
V1
  显然,这样的膨胀,系统作功最大。
52
高一/ 化学/ 实验A 班
3.2.3 准静态过程
  在一个过程的进行的每一瞬间,系统都接近于平衡状态,整个过程可以看成是由一系列接近于平衡的状态所
构成,这种过程称为准静态过程。准静态过程是一种理想的过程,实际上是办不到的。因为一个过程必定引起状
态的变化,而状态的改变一定破坏平衡。但当一个过程进行得非常非常慢,速度趋于零时,这个过程就趋于准静态
过程。
3.2.4 可逆过程
  在热力学中有一种极重要的过程,称为可逆过程。某一系统经过某一过程,由状态1 变到状态2 之后,如果
能使系统和环境都完全复原(即系统回到原来的状态,同时消除了原来过程对环境所产生的一切影响,环境也复
原),则这样的过程就称为可逆过程。反之,如果用任何方法都不可能使系统和环境完全复原,则称为不可逆过程。
  对准静态膨胀和准静态压缩过程来说,如果把体系膨胀过程中环境所得到的功储存起来,再用于压缩过程恰
好可使系统复原,过程中没有耗散能量情况的出现,所以说这两种情况都是可逆过程。在可逆膨胀过程中系统做
的功最大,而使系统复原的可逆压缩过程中环境做的功最小。可逆过程是效率最高的过程。
  总结起来,可逆过程有下面几个特点:
  (1)可逆过程是以无限小的变化进行的,整个过程是由一连串非常接近于平衡态的状态所构成。
  (2)在反向的过程中,用同样的方法,循着原来过程的逆过程,可以使系统和环境都完全恢复到原来的状态,
无任何耗散效应。
  (3)在等温可逆膨胀过程中系统对环境做最大功,在等温可逆压缩过程中环境对系统做最小功。
例 题
1
在78.3◦C 及1.00 atm(1 atm = 101 kPa) 下,1.00 g 乙醇蒸发变成626 cm3 乙醇蒸气时,吸热204 cal,求内能
变化∆U 是多少焦耳。
53
第4 讲
化学热力学基础(上)
4. 热化学
  把热力学理论和方法具体应用于化学反应,讨论和计算化学反应的热量变化,热力学的这门学科称为热化学。
4.1 化学反应的热效应
  在恒压或恒容且不做其他功的条件下,当一个化学反应发生后,使产物的温度回到反应物的起始温度,这时
系统吸收或放出的热量称为化学反应的热效应或反应热。反应热要反映出与反应物和生成物的化学键相联系的
能量变化,因此需要使反应物和生成物温度相同,消除因温度不同产生的热效应。
4.1.1 恒容热效应
  若反应在恒容下进行,其热效应称为恒容热效应,用QV 表示。
  在系统不做非体积功的前提下,由于反应在恒容下进行,故
∆V = 0
  根据
W = −pe∆V
  则
W = 0
  根据热力学第一定律,
∆U = QV +W
  可推出
∆U = QV
  上式说明:在恒容反应中,系统的热效应全部用来改变系统的内能。
4.1.2 恒压热效应
  若反应在恒压下进行,其热效应称为恒压热效应,用Qp 表示。
  在系统不做非体积功的前提下,根据热力学第一定律,
∆U = Qp +W
  恒压条件下,系统压力p = pe,且恒为一常数,故
W = −pe∆V = −p(V2 −V1)
  代入热力学第一定律并移项,得
Qp = ∆U −W = U2 −U1 + p(V2 −V1) = (U2 + pV2)−(U1 + pV1)
  因为U、p、V 均为体系的状态函数,故(U + pV) 必然是体系的状态函数。在热力学上把(U + pV) 定义为焓,
用符号H 表示。
  焓的定义式:
H
def
=== U + pV
54
高一/ 化学/ 实验A 班
  则
Qp = (U2 + pV2)−(U1 + pV1) = H2 −H1 = ∆H
  上式说明:在恒压反应中,体系的热效应全部用来改变体系的焓。
  由于系统热力学能的绝对值无法确定,因此焓的绝对值也不可知。焓是状态函数,具有能量的单位,但没有确
切的物理意义。只有在恒压条件且无非体积功的条件下,焓的变化量等于系统的恒压热效应。
4.1.3 恒压热效应与恒容热效应的关系
  对于同一化学反应,若在恒容条件下进行,则系统的热效应:
QV = ∆U
  若在恒压条件下进行,则系统的热效应:
Qp = ∆H
  根据焓的定义式,可以推出:
∆H = ∆U +∆(pV)
  对于反应体系中的固体和液体,其∆(pV) 可以忽略不计,而对于有气体参与的反应,其∆(pV) 不能忽略。假
设参与反应的气体为理想气体,根据理想气体状态方程
pV = nRT
  可推出
∆H = ∆U +∆(pV) = ∆U +∆nRT
  则
Qp = QV +∆nRT
  式中∆n 为反应前后气体物质的量的变化。
例 题
1
1.00 g 可作为火箭燃料的联氨(N2H4) 在氧气中完全燃烧(等容) 时,放热20.7 kJ(25◦C)。试求1 mol N2H4 在
25◦C 燃烧时的内能变化和等压反应热。
2
298 K 下水的蒸发热为43.98 kJ·mol−1,求蒸发1 mol 水的Qv、Qp、∆U、W 和∆H。
55
第4 讲
化学热力学基础(上)
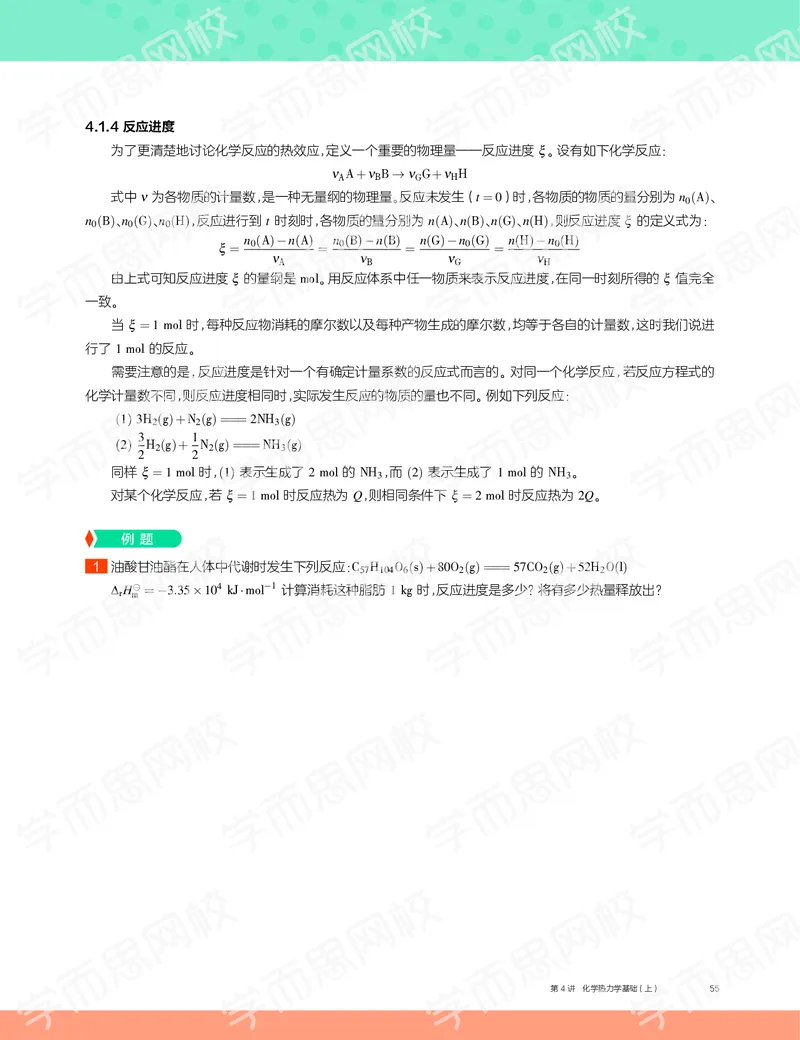
4.1.4 反应进度
  为了更清楚地讨论化学反应的热效应,定义一个重要的物理量——反应进度ξ。设有如下化学反应:
νAA+νBB →νGG+νHH
  式中ν 为各物质的计量数,是一种无量纲的物理量。反应未发生(t = 0)时,各物质的物质的量分别为n0(A)、
n0(B)、n0(G)、n0(H),反应进行到t 时刻时,各物质的量分别为n(A)、n(B)、n(G)、n(H),则反应进度ξ 的定义式为:
ξ = n0(A)−n(A)
νA
= n0(B)−n(B)
νB
= n(G)−n0(G)
νG
= n(H)−n0(H)
νH
  由上式可知反应进度ξ 的量纲是mol。用反应体系中任一物质来表示反应进度,在同一时刻所得的ξ 值完全
一致。
  当ξ = 1 mol 时,每种反应物消耗的摩尔数以及每种产物生成的摩尔数,均等于各自的计量数,这时我们说进
行了1 mol 的反应。
  需要注意的是,反应进度是针对一个有确定计量系数的反应式而言的。对同一个化学反应,若反应方程式的
化学计量数不同,则反应进度相同时,实际发生反应的物质的量也不同。例如下列反应:
  (1) 3H2(g)+N2(g) === 2NH3(g)
  (2) 3
2H2(g)+ 1
2N2(g) === NH3(g)
  同样ξ = 1 mol 时,(1) 表示生成了2 mol 的NH3,而(2) 表示生成了1 mol 的NH3。
  对某个化学反应,若ξ = 1 mol 时反应热为Q,则相同条件下ξ = 2 mol 时反应热为2Q。
例 题
1
油酸甘油酯在人体中代谢时发生下列反应:C57H104O6(s)+80O2(g) === 57CO2(g)+52H2O(l)
∆rH⊖
m = −3.35×10⁴ kJ·mol−1 计算消耗这种脂肪1 kg 时,反应进度是多少?将有多少热量释放出?
56
高一/ 化学/ 实验A 班
4.1.5 反应的摩尔焓变和摩尔内能变
  在化学热力学中,用∆rH、∆rU 分别表示一个化学反应的焓变和内能变(r 是英语单词reaction 的词头)。
∆rH、∆rU 的大小均与反应进度有关,因此引入反应的摩尔焓变和摩尔内能变,它们分别表示某反应按所给定的方
程式进行1 mol 反应时的焓变和内能变。
∆rHm = ∆rH
ξ
∆rUm = ∆rU
ξ
  ∆rHm 和∆rUm 的单位均为J·mol−1 或kJ·mol−1。
  根据焓的定义式,不难推出
∆rHm = ∆rUm +∆νRT
  式中∆ν 为反应前后气体物质的化学计量数的改变量。
4.1.6 物质的标准状态
  热力学标准状态简称标态。气态物质的标准状态用压力表示,为1×10⁵ Pa ,符号为p⊖,称为标准压力。溶
液的标准状态用溶质的质量摩尔浓度或活度表示,为1 mol·kg−1,对稀溶液而言,也可用1 mol·dm−3 表示标态。
液体的固体的标态指处于标准压力下的纯物质。
4.1.7 反应的标准摩尔焓变和标准摩尔内能变
  当反应体系中的所有物质都处于各自的标准态时,反应的摩尔焓变称为反应的标准摩尔焓变,记作∆rH⊖
m 。同
样,反应的标准摩尔内能变记作∆rU⊖
m 。
4.1.8 热化学方程式及其书写方法
  表示反应热效应的化学方程式叫作热化学方程式。书写热化学方程式时需要注意以下几点:
  (1)用∆rHm 和∆rUm 分别表示恒压和恒容反应的热效应,单位为J·mol−1 或kJ·mol−1;
  (2)注明反应的温度和压强条件。若反应是在298 K 和1.013×10⁵ Pa 下进行的,可以不注明;
  (3)注明物质的聚集状态或晶形。常用g、l、s 分别表示气态、液态、固态;
  (4)方程式中的配平系数只表示计量数,不表示分子数,必要时可写成分数,计量数不同时,同一反应的反应
热数值也不同。
  若反应在标准压力下进行,则热效应用∆rH⊖
m 或∆rU⊖
m 表示。
4.2 盖斯定律
  一个化学反应不论是一步完成还是分成几步来完成,其热效应是相同的。这就是盖斯定律。例如反应:
∆rHm = ∆rHm (1)+∆rHm (2)+∆rHm (3)+∆rHm (4)
  盖斯定律实际上是热力学第一定律的延伸。其实质是化学反应的焓变只与始态和终态有关,而与途径无关。
57
第4 讲
化学热力学基础(上)
  根据盖斯定律可以推出,某反应的摩尔焓变∆rHm(1) 与相同条件下其逆反应的摩尔焓变∆rHm(2) 数值相等,
符号相反。
∆rHm(1) = −∆rHm(2)
  利用盖斯定律的关键在于反应的步骤如何设计。设计反应步骤的目的是要能根据已知的化学反应热来求得
某反应的摩尔反应热。
例 题
1
已知C(石墨)+O2(g) →CO2(g)   ∆rH⊖
m = −393.5 kJ·mol−1   (1)
CO(g)+ 1
2O2(g) →CO2(g)   ∆rH⊖
m = −283.0 kJ·mol−1   (2)
求:C(石墨)1
2O2(g) →CO2(g) 的∆rH⊖
m 。
58
高一/ 化学/ 实验A 班
4.3 几种热效应
4.3.1 生成热
  在标准压力和指定温度下,由最稳定的单质生成1 mol 某纯物质时的恒压热效应,称为这种温度下该纯物质
的标准摩尔生成热,简称生成热或生成焓,用符号∆fH⊖
m 表示,单位为J·mol−1 或kJ·mol−1。处于标准状态下的
各元素的最稳定的单质的生成热为零。
  利用参与反应的物质的生成热数据可以计算出该温度下该化学反应的热效应。根据盖斯定律不难推出,一个
反应的反应热等于该反应中产物的生成热总和减去反应物的生成热总和。
例 题
1
已知:∆fH⊖
m (Na2O2,s) = −513.2 kJ · mol−1,∆fH⊖
m (NaOH,s) = −426.73 kJ · mol−1,∆fH⊖
m (H2O,l) = −285.83 kJ ·
mol−1, 求下述反应的∆rH⊖
m :
2Na2O2(s)+2H2O(l) →4NaOH(s)+O2(g)
59
第4 讲
化学热力学基础(上)
4.3.2 燃烧热
  化学热力学规定,在1×10⁵ Pa 的压强下1 mol 某纯物质完全燃烧生成相同温度的指定产物时的热效应称为
该物质的标准摩尔燃烧热,简称燃烧热或燃烧焓,符号为∆cH⊖
m ,单位为J·mol−1 或kJ·mol−1。指定产物通常规
定为某元素最稳定的氧化物或者单质在该温度下最稳定的状态,例如298 K 下,碳元素完全燃烧生成的指定产物
为气态CO2,氢元素的指定产物为液态水,氮元素的指定产物为氮气。这些指定产物的∆cH⊖
m 在任何温度下均为
零。O2 是助燃剂,其燃烧焓也认为是零。
  利用参与反应的物质的燃烧热数据可以计算出该温度下该化学反应的热效应。根据盖斯定律不难推出,一个
反应的反应热等于该反应中反应物的燃烧热总和减去产物的燃烧热总和。
          ∆rH⊖
m = ∑
i
νi ·∆cH⊖
m (reac.)−∑
i
νi ·∆cH⊖
m (prod.)
例 题
1
已知:∆cH⊖
m (CH3OH,l) = −726.64 kJ·mol−1,∆cH⊖
m (HCHO,g) = −563.58 kJ·mol−1。求下面反应的反应热:
CH3OH(l)+ 1
2O2(g) →HCHO(g)+H2O(l)
60
高一/ 化学/ 实验A 班
4.3.3 键焓
  在指定温度和标准压力下,气态分子断开1 mol 化学键的焓变称为键焓,又称为键解离焓,符号为∆BH⊖
m ,单
位为J·mol−1 或kJ·mol−1。例如以下断键反应:
H2(g) →2H(g)   ∆rH⊖
m = ∆BH⊖
m (H−H)
  键焓是键断开时的焓变,由于断键时系统要吸热,所以∆BH⊖
m > 0。键焓是表征键强度的物理量。键焓越大,
键越牢固,分子越稳定。
  需要注意的是,键焓是在气相反应中断开键的焓变,断键反应的反应物和产物都必须是气态。且相同原子之
间形成的键的键焓未必相同,例如甲烷的四个碳氢键的键焓均不同,
           CH4(g) →C(g)+4H(g)
           CH4(g) →CH3(g)+H(g)   ∆BH⊖
m = 438.5 kJ·mol−1
           CH3(g) →CH2(g)+H(g)
∆BH⊖
m = 462.6 kJ·mol−1
           CH2(g) →CH(g)+H(g)
∆BH⊖
m = 423.4 kJ·mol−1
           CH(g) →C(g)+H(g)
∆BH⊖
m = 338.8 kJ·mol−1
  通常用到的键焓数据都是同种类型的键的键焓的平均值。因此键焓是一种平均近似值,只能用于估算反应热。
  根据盖斯定律可以推出,一个反应的反应热等于该反应中反应物的键焓总和减去产物的键焓总和:
           ∆rH⊖
m = ∑
i
νi ·∆BH⊖
m (reac.)−∑
i
νi ·∆BH⊖
m (prod.)
例 题
1
已知:∆BH⊖
m (C−H) = 415 kJ·mol−1;∆BH⊖
m (C = C) = 615 kJ·mol−1;∆BH⊖
m (O−H) = 465 kJ·mol−1;∆BH⊖
m (C−
O) = 343 kJ·mol−1;∆BH⊖
m (C−C) = 344 kJ·mol−1。估算乙烯与水制备乙醇的反应热:
C2H4 +H2O →CH3CH2OH
61
第4 讲
化学热力学基础(上)
本讲总结
  本章首先介绍了热力学中的一些基本概念以及热力学第零定律和热力学第一定律,然后介绍了体积功的计
算方法以及可逆过程的概念和特点。接下来介绍了恒容、恒压反应热的定义和它们之间的换算,引出了焓的概念,
介绍了热化学方程式的书写方法。最后介绍了几种计算反应热效应的方法,它们的本质都是根据盖斯定律利用已
知的热数据来求算未知的反应热。
62
高一/ 化学/ 实验A 班
科学小故事
  盖斯(G.H.Germain Henri Hess,1802 ~1850) 俄国化学家。1802 年8 月8 日生于瑞士日内瓦市一位画家家
庭,三岁时随父亲定居俄国莫斯科,因而在俄国上学和工作。1825 年毕业于多尔帕特大学医学系,并取得医学博
士学位。1826 年弃医专攻化学,并到瑞典斯德哥尔摩柏济力阿斯实验室进修化学,从此与柏济力阿斯结成了深厚
的友谊。回国后到乌拉尔作地质调查和勘探工作,后又到伊尔库茨克研究矿物。1828 年由于在化学上的卓越贡献
被选为圣彼得堡科学院院士,旋即被聘为圣彼得堡工艺学院理论化学教授兼中央师范学院和矿业学院教授。1838
年被选为俄国科学院院士。1850 年盖斯卒于俄国圣彼得堡(前苏联时期的列宁格勒)。
  盖斯早年从事分析化学的研究,曾对巴库附近的矿物和天然气进行分析,做出了一定成绩,以后还曾发现蔗
糖可氧化成糖二酸。1830 年专门从事化学热效应测定方法的改进,曾改进拉瓦锡和拉普拉斯的冰量热计,从而较
准确地测定了化学反应中的热量。1836 年经过许多次实验,他总结出一条规律:在任何化学反应过程中的热量,
不论该反应是一步完成的还是分步进行的,其总热量变化是相同的,1860 年以热的加和性守恒定律形式发表。这
就是举世闻名的盖斯定律。
63
第4 讲
化学热力学基础(上)
课堂笔记