目录
第1 讲
原子结构··································1
第2 讲
结构与性质-原子与分子·················27
第3 讲
分子结构与化学键理论(一)···········51
第4 讲
分子结构与化学键(二)················73
第5 讲
晶体结构(一)··························91
第6 讲
晶体结构(二)························107
第7 讲
配合物结构(一)······················123
第8 讲
配合物结构(二)······················139
第9 讲
有机化学结构基础(一)··············157
第10 讲
有机化学结构基础(二)·············175
第11 讲
烷烃···································189
第12 讲
卤代烃································201
第13 讲
烯烃···································219
第14 讲
共轭烯烃与周环反应·················243
第
讲
1
1
原子结构
Part 1
原子结构研究史话
Part 2
现代原子结构模型
Part 3
原子核的构成
学习目标
1. 了解原子结构认知发展历史,并了解人类对原子的探索过程中提出的若干种模型
2. 了解现代的原子结构模型,并掌握四个量子数的含义和对应的电子轨道和电子云的图像
3. 掌握一般电子排布规律和电子排布式的书写
4. 了解原子核的构成,了解质子和中子的基本物理性质
2
Part 1
原子结构研究史话
知识点睛
  化学是一门在原子层次上研究物质的组成、性质、结构与变化规律,创造新物质的自然学科。从远古大地上的
人类点燃了第一缕火焰起,利用燃烧获取光和热的化学实践活动就已经开始。我们的祖先利用钻木取火烘烤食物,
点燃火把驱散野兽,是化学变化让人类远离疾病与野兽的袭扰。古时人们利用化学变化,炼制丹药,探索长生不老
的奥秘。利用化学变化,从矿物中冶炼金属、用粮食作物酿造酒醋,完成了早期的经验积累。随着实践经验的积累,
聪慧的先辈们总结经验,将实践上升到理论的高度,提出了燃素说。通过大量实验,总结出化学变化中的物质守恒。
进入近代,随着拉瓦锡的氧化学说、道尔顿的原子学说、阿伏伽德罗分子概念的提出,从原子-分子的微观角度阐
述化学过程的方法逐渐确立,化学也逐渐地被列为一个完整的学科。
  而到现代,随着各种数理方法的革新、仪器条件的进步和多学科之间的交叉融合,人们对化学的研究从宏观到
微观,从定性描述到定量探究,从表象到本质,对化学变化的理解今非昔比。如今科学家们利用冷冻电镜技术已经
可以观测到单个分子的形态,人们直观地观察到了原子、分子的形态,极大的拓宽了化学家们的研究领域。如今的
化学,早已不满足于对已有物质性质的研究,更是创造世界的工具。化学家们梦想着利用各种化学变化创造全新
的物质,并且通过对物质结构的精准调整调控物质的性质,获得所需的性质和性能。而这一切的基础都是对物质
结构的了解。
  从今天起,正式进入到四大化学中结构化学的学习。物质结构是研究化学的基础,掌握坚实的结构化学知识,
学会从物质结构的观点出发解释各种物质的性质和变化规律,你将感受到化学学习的无穷乐趣。我们将从化学变
化中的最小粒子——原子开始,一同探究结构化学的奥秘。
1.1 古希腊朴素原子论
  原子这一概念早在公元前400 年左右的古希腊时期就已经提出。古希腊爱奥尼亚学派的哲学家德谟克利特
(Democritus)在总结和提炼他的师傅留基伯(Leucippus)观点的基础上,提出了自己的宇宙观。他用多元和运
动来解释宇宙的构成,认为:宇宙间的一切物质都由微粒组成,这种微粒无限小,世上没有比它再小的东西,因此它
是不可再分的,他将这种微粒定义为原子(希腊语:atomos)。无数的原子在无限的空间或“虚空”中运行;原子是
永恒存在的,没有起因,
“不可分”,也看不见,相互间只有形状、排列、位置和大小之区别。这一观点被称为朴素原
子论。
第1 讲
3
1.2 道尔顿原子论
  18 世纪末,科学家从化学实验事实中发现,同一种化合物,无论是天然存在的,还是人工合成的,不论用什么
方法制备,它的组成元素的质量都有一定的比例关系,即每一种化合物都有一定的组成。因此科学家们将这一定
律称为定比定律,也叫定组成定律。
  1803 年,英国的化学家、气象学家、物理学家约翰·道尔顿(John Dalton)继承了古希腊朴素原子论和牛顿微
粒说,创立了原子论。他认为:
  (1)化学元素由不可分割的微粒——原子构成,他认为原子在一切化学变化中是不可再分的最小单位。
  (2)同种元素的原子性质和质量都相同,不同元素原子的性质和质量各不相同,原子质量是元素基本特征之
一。
  (3)不同元素化合时,原子以简单整数比结合。此条可以推及倍比定律,即:两种元素形成不同的化合物时,
两种不同的化合物中一种元素与另一种元素的比值之间一定成简单整数比。
1.3 汤姆逊(Thomson)枣糕模型
1.3.1 电子的发现
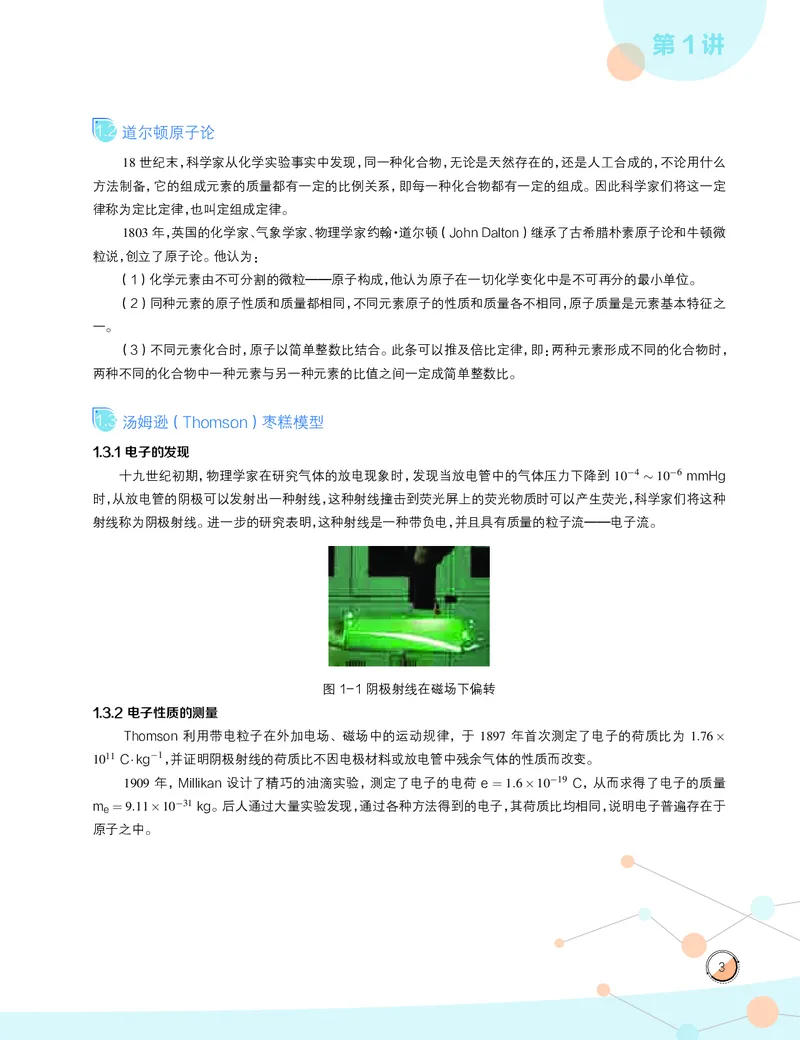
  十九世纪初期,物理学家在研究气体的放电现象时,发现当放电管中的气体压力下降到10−4 ∼10−6 mmHg
时,从放电管的阴极可以发射出一种射线,这种射线撞击到荧光屏上的荧光物质时可以产生荧光,科学家们将这种
射线称为阴极射线。进一步的研究表明,这种射线是一种带负电,并且具有质量的粒子流——电子流。
图1-1 阴极射线在磁场下偏转
1.3.2 电子性质的测量
  Thomson 利用带电粒子在外加电场、磁场中的运动规律,于1897 年首次测定了电子的荷质比为1.76 ×
1011 C·kg−1,并证明阴极射线的荷质比不因电极材料或放电管中残余气体的性质而改变。
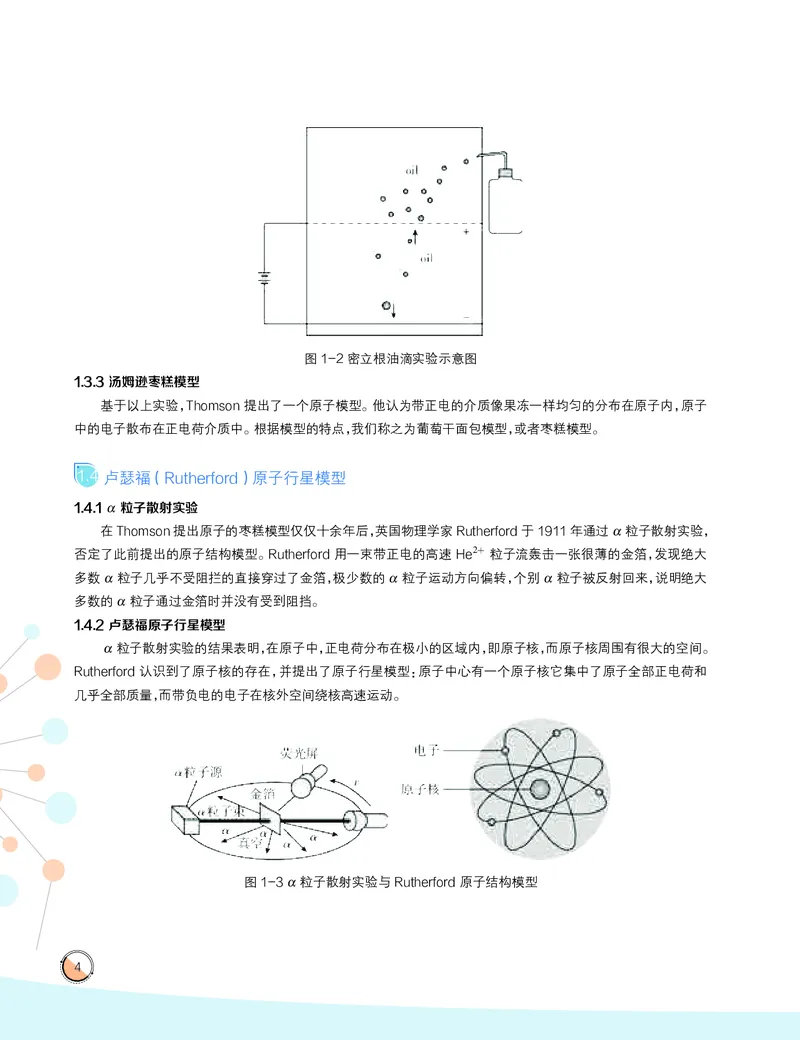
  1909 年,Millikan 设计了精巧的油滴实验,测定了电子的电荷e = 1.6 × 10⁻¹⁹ C,从而求得了电子的质量
me = 9.11×10⁻³¹ kg。后人通过大量实验发现,通过各种方法得到的电子,其荷质比均相同,说明电子普遍存在于
原子之中。
4
图1-2 密立根油滴实验示意图
1.3.3 汤姆逊枣糕模型
  基于以上实验,Thomson 提出了一个原子模型。他认为带正电的介质像果冻一样均匀的分布在原子内,原子
中的电子散布在正电荷介质中。根据模型的特点,我们称之为葡萄干面包模型,或者枣糕模型。
1.4 卢瑟福(Rutherford)原子行星模型
1.4.1 α 粒子散射实验
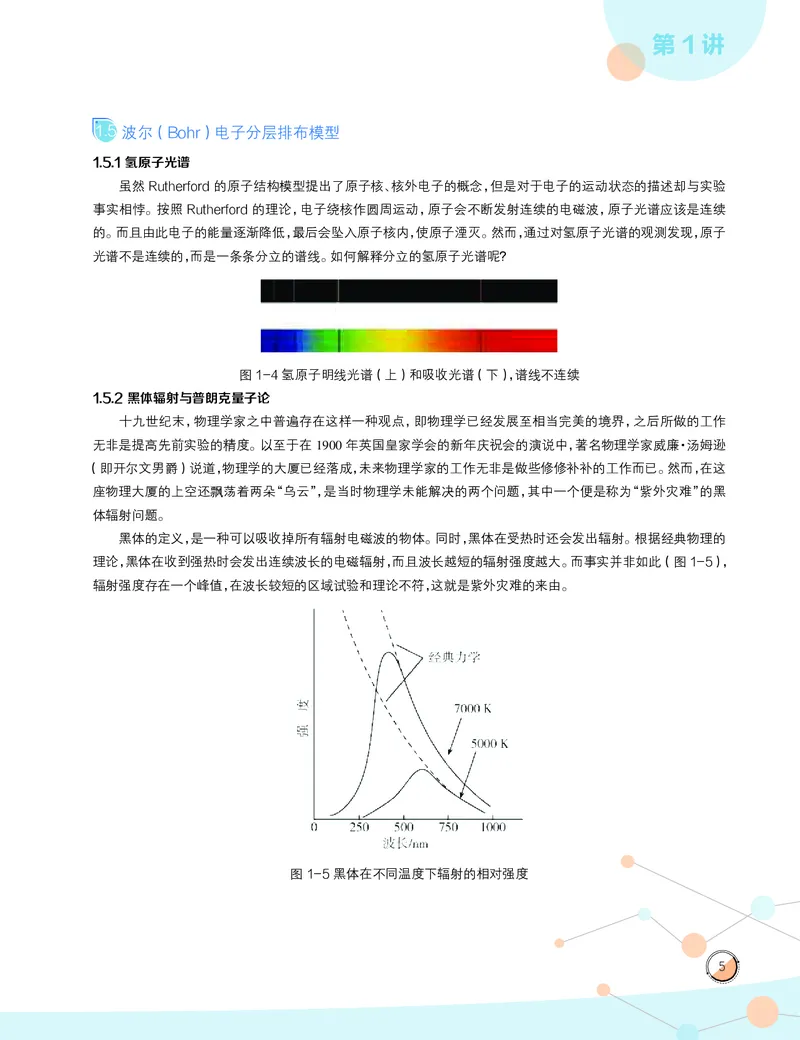
  在Thomson 提出原子的枣糕模型仅仅十余年后,英国物理学家Rutherford 于1911 年通过α 粒子散射实验,
否定了此前提出的原子结构模型。Rutherford 用一束带正电的高速He2+ 粒子流轰击一张很薄的金箔,发现绝大
多数α 粒子几乎不受阻拦的直接穿过了金箔,极少数的α 粒子运动方向偏转,个别α 粒子被反射回来,说明绝大
多数的α 粒子通过金箔时并没有受到阻挡。
1.4.2 卢瑟福原子行星模型
  α 粒子散射实验的结果表明,在原子中,正电荷分布在极小的区域内,即原子核,而原子核周围有很大的空间。
Rutherford 认识到了原子核的存在,并提出了原子行星模型:原子中心有一个原子核它集中了原子全部正电荷和
几乎全部质量,而带负电的电子在核外空间绕核高速运动。
图1-3 α 粒子散射实验与Rutherford 原子结构模型
第1 讲
5
1.5 波尔(Bohr)电子分层排布模型
1.5.1 氢原子光谱
  虽然Rutherford 的原子结构模型提出了原子核、核外电子的概念,但是对于电子的运动状态的描述却与实验
事实相悖。按照Rutherford 的理论,电子绕核作圆周运动,原子会不断发射连续的电磁波,原子光谱应该是连续
的。而且由此电子的能量逐渐降低,最后会坠入原子核内,使原子湮灭。然而,通过对氢原子光谱的观测发现,原子
光谱不是连续的,而是一条条分立的谱线。如何解释分立的氢原子光谱呢?
图1-4 氢原子明线光谱(上)和吸收光谱(下),谱线不连续
1.5.2 黑体辐射与普朗克量子论
  十九世纪末,物理学家之中普遍存在这样一种观点,即物理学已经发展至相当完美的境界,之后所做的工作
无非是提高先前实验的精度。以至于在1900 年英国皇家学会的新年庆祝会的演说中,著名物理学家威廉·汤姆逊
(即开尔文男爵)说道,物理学的大厦已经落成,未来物理学家的工作无非是做些修修补补的工作而已。然而,在这
座物理大厦的上空还飘荡着两朵“乌云”,是当时物理学未能解决的两个问题,其中一个便是称为“紫外灾难”的黑
体辐射问题。
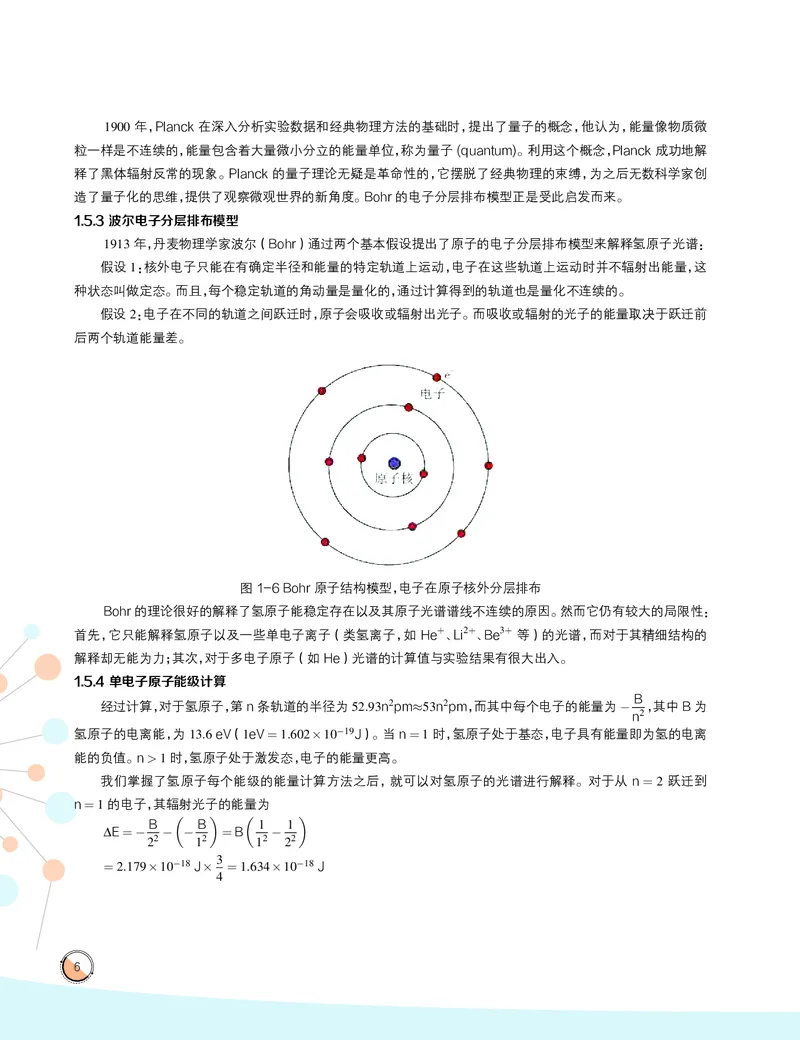
  黑体的定义,是一种可以吸收掉所有辐射电磁波的物体。同时,黑体在受热时还会发出辐射。根据经典物理的
理论,黑体在收到强热时会发出连续波长的电磁辐射,而且波长越短的辐射强度越大。而事实并非如此(图1-5),
辐射强度存在一个峰值,在波长较短的区域试验和理论不符,这就是紫外灾难的来由。
图1-5 黑体在不同温度下辐射的相对强度
6
  1900 年,Planck 在深入分析实验数据和经典物理方法的基础时,提出了量子的概念,他认为,能量像物质微
粒一样是不连续的,能量包含着大量微小分立的能量单位,称为量子(quantum)。利用这个概念,Planck 成功地解
释了黑体辐射反常的现象。Planck 的量子理论无疑是革命性的,它摆脱了经典物理的束缚,为之后无数科学家创
造了量子化的思维,提供了观察微观世界的新角度。Bohr 的电子分层排布模型正是受此启发而来。
1.5.3 波尔电子分层排布模型
  1913 年,丹麦物理学家波尔(Bohr)通过两个基本假设提出了原子的电子分层排布模型来解释氢原子光谱:
  假设1:核外电子只能在有确定半径和能量的特定轨道上运动,电子在这些轨道上运动时并不辐射出能量,这
种状态叫做定态。而且,每个稳定轨道的角动量是量化的,通过计算得到的轨道也是量化不连续的。
  假设2:电子在不同的轨道之间跃迁时,原子会吸收或辐射出光子。而吸收或辐射的光子的能量取决于跃迁前
后两个轨道能量差。
图1-6 Bohr 原子结构模型,电子在原子核外分层排布
  Bohr 的理论很好的解释了氢原子能稳定存在以及其原子光谱谱线不连续的原因。然而它仍有较大的局限性:
首先,它只能解释氢原子以及一些单电子离子(类氢离子,如He+、Li2+、Be3+ 等)的光谱,而对于其精细结构的
解释却无能为力;其次,对于多电子原子(如He)光谱的计算值与实验结果有很大出入。
1.5.4 单电子原子能级计算
  经过计算,对于氢原子,第n 条轨道的半径为52.93n2pm≈53n2pm,而其中每个电子的能量为−B
n2 ,其中B 为
氢原子的电离能,为13.6 eV(1eV = 1.602×10⁻¹⁹J)。当n = 1 时,氢原子处于基态,电子具有能量即为氢的电离
能的负值。n > 1 时,氢原子处于激发态,电子的能量更高。
  我们掌握了氢原子每个能级的能量计算方法之后,就可以对氢原子的光谱进行解释。对于从n = 2 跃迁到
n = 1 的电子,其辐射光子的能量为
  ∆E = −B
22 −
(
−B
12
)
= B
(
1
12 −1
22
)
  = 2.179×10−18 J× 3
4 = 1.634×10⁻¹⁸ J

第1 讲
7
  再根据光子的能量与波长之间的关系E = hc
λ 即可计算光谱中谱线对应的波长。式中E 为单个光子具有的能
量,h 为普朗克常数,其值为6.626×10⁻³⁴J·s,c 为真空中光的速度,λ 为光的波长。
精讲精练
【例1】
计算氢原子中的电子由n = 4 能级跃迁到n = 3 能级时发射光的频率和波长(微米)。
知识点睛
1.6 现代波函数理论
1.6.1 波粒二象性
  理论的革新往往依赖着某一学科的突破性进展,原子结构理论的发展也有赖于20 世纪初期物理学界的理论
变革。从光的波粒二象性开始,对于微观粒子的描述进入了崭新的时代。
从17 世纪末期,关于光的本质的争论就已经开始,并且逐渐分为“波动说”和“微粒说”两个阵营。波动说认为光
是一种波,具有振幅、频率和周期性,可以用波动方程来描述。而粒子说则认为光是粒子流,光的能量集中在光子
上。物理学家总结了大量实验事实,提出了光的波粒二象性。即光既有波动性也有粒子性,在描述光传播相关的现
象(如干涉、衍射)时表现出光的波动性,而在描述光与实物相互作用(如发射、吸收、光电效应)时表现出光的粒
子性。
  1924 年,法国物理学家LouisdeBroglie 提出微观实物粒子(如电子)的波粒二象性。他认为具有一定能量
和动量(P)的微观粒子也具有波动性。并提出了deBroglie 关系式:
  λ = h
P = h
mv
  式中:m 代表微粒的质量,v 为微粒的运动速度,h 为Planck 常数,λ 为微粒deBroglie 波的波长。通过这个关
系式,在确定了物质的质量和运动速度,即可求出deBroglie 波的波长。仅仅三年后,物理学家通过电子衍射实验
证实了实物粒子具有波动性的结论。
8
精讲精练
【例2】
计算下述粒子的德布罗意波的波长:
(1)质量为10−10kg,运动速度为0.01ms−1 的尘埃;
(2)动能为0.1eV 的中子;
(3)动能为300eV 的自由电子。
第1 讲
9
知识点睛
1.6 现代波函数理论(二)
1.6.2 不确定性原理
  经典物理学对物质运动状态的描述中,物质具有准确的位置、动量。然而进入微观世界,对微观粒子运动的准
确描述变得更加困难。德国物理学家Heisenberg 于1926 年提出了著名的不确定性关系,即物质位置和动量无法
同时准确测定,两者不确定度的乘积大于等于一个常数。数学表达式如下:
  ∆x·∆P ≥h
4π
  不确定性关系是物质的本质属性。宏观物体因为尺寸大、质量大,准确描述物体的位置与动量所需的不确定
度可以满足不确定性关系。而微观物体尺寸小、质量小,准确描述物体的位置和动量所需的不确定度更小,根据不
确定性关系物质的动量和位置无法同时准确描述。因此,微观粒子无法使用经典物理学方法描述运动轨迹。
精讲精练
【例3】
子弹(质量0.01kg,速度1000ms−1)、尘埃(质量10−9kg,速度10ms−1)、作布朗运动的花粉(质量10−13kg,速度
1ms−1)、原子中电子(速度1000ms−1) 等,其速度的不确定度均为原速度的10%。判断在确定这些质点位置时,不
确定度关系是否有实际意义?
10
知识点睛
1.6.3 薛定谔方程
  为了描述具有波动性的微观粒子在空间中的运动状态,科学家们用大量粒子在空间中的分布几率来描述粒子
的运动状态。对大量粒子来说空间中出现粒子数目多的地方、对单个粒子来说出现概率大的地方波强度大,波的
强度反映粒子出现概率的高低。即物质微粒波实际上是一种概率波。1926 年,奥地利物理学家Schrodinger 提出
了著名的波动力学方程,用波函数ψ 来描述电子的运动状态:
  ∂2ψ
∂x2 + ∂2ψ
∂y2 + ∂2ψ
∂z2 + 8π2m
h2
(E−V)ψ = 0
  |ψ| 代表波函数的振幅,ψ2 代表波函数的强度,即电子出现在空间某点的概率密度。利用Schrodinger 方程
可以描述原子核外电子在空间中出现的概率,通过设定一定的边界条件,可以对方程求解,从而对电子运动状态进
行描述。由此提出了原子的电子云模型。
1.7 小结
  从公元前400 年的古希腊,到20 世纪初期的量子理论革命,近2500 年的历史长河,人们对于原子结构的探讨
从未止步。新原子结构模型的提出,始终伴随着新理论、新技术、新手段的发展。科学家们在实验结果的指引下,不
断否定和完善旧的理论,提出并验证新的猜想。人类对于原子,这一构成物质基本微粒结构的认知不断深入,而推
动这一领域发展的是科学技术的革新,也是人们对于自然最本源的好奇。站在巨人的肩膀上,你将看的更远;保持
强烈的好奇心,你将不会感觉枯燥。让我们一同进入原子结构的学习,一同窥探结构化学的奥秘。
图1-7 1927 年第五届索尔维会议参加者合影
第1 讲
11
Part 2
现代原子结构模型
知识点睛
  如今我们已经知道,原子是由占据绝大多数质量的原子核以及核外电子组成,而原子核则是由带有正电荷的
质子以及电中性的中子组成。一般情况下,化学反应中原子是最小的微粒,原子在化学变化中无法再分。而在涉及
核反应的化学反应中,原子为反应原料,可发生核聚变及核裂变反应。具有相同质子数,中子数不同的同种元素的
不同原子互称为同位素。自然界中,同种元素会存在多种不同的同位素,其自然丰度各不相同。相对原子质量是指
以一个12C 原子质量的1/12 作为单位质量,任何原子质量与单位质量的比值。而元素的相对原子质量是其各种
同位素相对原子质量与自然丰度的加权平均值。
  化学变化中,决定参与反应物质性质的主要是原子核外电子。因此,了解核外电子的运动形态、排布规律对于
理解物质物理、化学性质有重要的意义。
2.1 单电子原子核外轨道能级的排布
2.1.1 量子数
  在对单电子体系求解薛定谔方程时,将得到三个量子数用于描述电子在核外的运动状态,分别是主量子数n、
角量子数l、磁量子数m。此外,还有一个描述电子自旋特征的量子数,即自旋磁量子数ms。这四个量子数的取值,
可以确定一个唯一的电子的运动状态。
  (1):主量子数n 与电子层
  主量子数决定了电子在空间中出现几率最大的位置距离原子核的远近和电子能量的高低。n 越大,电子所在
电子层能量越高,电子距离原子核的距离越大。
  主量子数的取值必须为正整数,即n=1,2,3,…,光谱项符号为K(n=1)、L(n=2)、M(n=3)、N(n=4)、O
(n=5)···
  (2):角量子数l 与电子亚层
  角量子数决定了电子在空间中的角度分布情况,即电子在空间的运动形式。不同l 的取值得到的电子云形状
不同。
  角量子数的取值为从0 到(n-1) 的整数,共n 个值,光谱符号为s(l=0)、p(l=1)、d(l=2)、f(l=3)、g(l=4)
…对于多电子体系,n 相同时电子能量s<p<d<f,能量相同的原子轨道称为简并轨道。
  (3)磁量子数m 与轨道
  磁量子数决定了电子所处轨道在空间中的取向。
  磁量子数的取值为0,±1,…,±l,共(2l+1) 个值。
  (4)自旋磁量子数ms 与电子自旋
  自旋磁量子数表示电子的自旋状态,取值只能为±1
2。
12
精讲精练
【例1】
假定有下列电子的各组量子数,指出可能存在的是(  )。
A. 3,2,2,+1
2
B. 3,0,−1,−1
2
C. 2,2,2,2
D. 1,0,0,0
【例2】
在多电子原子中,各电子具有下列量子数,其中能量最高的电子是(  )。
A. 2,1,1,−1
2
B. 2,0,0,+1
2
C. 3,1,1,+1
2
D. 3,2,−1,−1
2
第1 讲
13
知识点睛
2.1.2 核外电子的波函数图形
  四个量子数共同决定了一个电子的运动状态,而利用这些量子数解出的薛定谔方程则给出了这些电子的运动
方式的图像。
2.1.2.1 ψ −r 图与径向分布图
  对薛定谔方程求解得到的结果ψ 是一个与电子云密度有关的函数。ψ 本身没有任何意义,而ψ2 可以代表电
子云的密度,即电子的出现概率。对于与取向无关的s 轨道,我们可以借助ψ −r 图和ψ2 −r 图来查看其轨道电子
的概率分布。
图1-8 氢原子1s 态的ψ −r 图及ψ2 −r 图(a) 和2s 态的ψ −r 图(b)
  由图可见,对于1s 电子,其出现的概率在离原子核更近的地方出现概率更大,距离原子核越远出现的概率越
低。而对于2s 电子,存在ψ=0 的地方,也就是存在一个ψ2=0 的球面,称为节面。
  对于ns 轨道,存在(n-1) 个节面。2s 轨道中存在一个节面,电子在球形节面外出现的概率为94.6%,而在节
面之内出现的概率为5.4%;3s 轨道中存在两个球形节面,在第一个节面之内,电子出现的概率仅为1.5%,两个节
面之间为9.5%,在第二个节面之外为89.0%。
  我们发现,有时ψ −r 图或ψ2 −r 图不能很好地体现电子在距核不同距离处出现的概率。这是因为,ψ2 −r 图
体现的是在距核距离为r 的某一处电子出现的概率,而r 越大,符合距离要求的位置也越多,总的出现概率也就越
大。我们一般用径向分布图来直观地表现电子出现在距离核为r 的地方的总概率。

14
图1-9 几种轨道的径向分布图
  我们发现,对于s 轨道,虽然ψ 在r 接近0 时很大,但由于r 接近0 时总体积很小,所以总体概率也趋近于0。
在1s 轨道中,电子出现概率最大的距离正好等于氢原子的Bohr 半径(Bohr 模型中n=1 时的原子轨道半径)53
pm,说明了Bohr 的模型仍有一定的可取之处。
2.1.2.2 角度分布图
  对于球形的s 轨道,电子云密度与方向是无关的,而对于大部分其他的轨道,在空间中存在一定的形状,所以
为了刻画其他轨道的电子云图形,我们引入了角度分布图。

第1 讲
15
图1-10 角度分布图
(a 为波函数角度分布剖面图,b 为电子云角度分布图)
  在球坐标系中,以波函数对两个角度变量作图,可以得到类似上图的剖面图,电子云的分布图如下图所示。可
见,s 轨道在空间中的分布是一个球,p 轨道的分布是两个相切的球,而d 轨道的分布则是分为四瓣朝向平面的四
个方向,或者是两个瓣中央套入一个小环。
16
2.1.2.3 核外电子云图像
  结合径向分布图与角度分布图,我们可以总结出核外电子云的直观图像。
图1-11 类氢原子电子云图像
  对于各种轨道主量子数最低的1s 轨道电子云呈一个球形,2p 轨道呈朝向两端的哑铃形,三个轨道2px, 2py,
2pz 分别朝向空间直角坐标系的x、y、z 三个方向,3d 轨道中,3dz2 的电子云为朝向z 方向的哑铃外加中间的一个
小环,3dxy、3dyz、3dxz 的电子云分别主要散布在其角标决定的平面上,分为四瓣各自平分坐标轴;而3dx2−y2 的电
子云与3dxy 类似,只是四瓣电子云分布在xy 平面上的坐标轴上。
  以1s、2p、3d 等这些轨道为基础,主量子数每增加1,电子云中就会出现一个电子云密度为零的球形节面,4d
电子云中有一个这样的节面,4p 中有两层,4s 中有三层,如此类推。实际上,主量子数为n 的电子轨道中,必然存
在(n-1) 个节面。在2p 轨道中,存在一个通过原子核的平面节面,而对于分为四瓣的3d 轨道中,存在的是两个垂
直的平面节面;而对于3dz2 轨道,电子云中存在两个圆锥形的节面。4f 轨道中则是存在三个节面,分别为互成60◦
的平面节面和互相垂直的平面节面,以及以3dz2 轨道的两个圆锥节面为基础外加一个平面节面组成的三个节面。
精讲精练
【例3】
对于磷原子第3 层电子的p 轨道3px3py3pz 间的描述,下列说法中正确的是( )
A. 电子云形状不同
B. p 轨道沿xyz 轴的方向电子云密度大,电子数目多
C. 基态电子的空间运动状态的能量不同
D. 电子云空间伸展的方向不同
第1 讲
17
知识点睛
2.2 多电子原子核外电子组态
  多电子原子中,电子的运动状态受到原子核与其他核外电子的共同影响,使得多电子原子的Schrodinger 方
程无法精确求解。只能通过近似处理得到近似解,得到波函数和能级。在多电子原子中,电子之间存在多种相互作
用。
2.2.1 屏蔽效应
  在单电子原子体系中,电子收到的力等同于原子核对其产生的库伦吸引力。而在多电子的中性原子中,电子
除了受到原子核的引力,还受到其他电子的排斥力。这些电子分散在原子核周围,像一个屏蔽罩一样抵消了部分
原子核的正电荷,使电子受到的吸引力变弱,有效核电荷Z* 小于原子核的正电荷数Z。即:
Z*=Z-σ
  其中σ 称为屏蔽常数,是原子核外各个电子对某一电子屏蔽作用的总和。
  屏蔽效应会使电子感受到原子核的吸引力更小,从而使电子的能级升高。
2.2.2 Slater 规则
  美国物理学家Slater 根据光谱实验数据提出了一套计算屏蔽常数σ 的经验公式,称为Slater 规则,叙述如下:
  (1)首先将电子层结构分组:[1s][2s,2p][3s,3p][3d][4s,4p][4d][4f][5s,5p]…
  (2)在某一组右侧组内的电子对该组内电子产生的屏蔽效应可忽略不计,即外层电子对内层电子无屏蔽效
应,σi = 0。
  (3)同一组的电子之间σi= 0.35(对于1s,则为0.30)
  (4)对于s,p 电子,向内一侧一组中的电子对它的屏蔽常数σi = 0.85;对于d,f 电子,向内一侧一组中的电
子对它的屏蔽常数σi= 1.00。
  (5)更内的组的屏蔽常数σi= 1.00。
2.2.3 钻穿效应
  在多电子原子中,n 相同l 不同的电子,由于电子云径向分布不同,电子穿过内层电子云,钻穿到核附近回避其
他电子屏蔽的能力不同,从而使不同的轨道上电子的能量不同。一般而言,电子钻穿回避内层电子的能力一般是:
ns>np>nd>nf,电子能量Ens<Enp<End<Enf。
2.2.4 Pauling 轨道能级图
  美国著名化学家Pauling 根据大量光谱实验数据以及理论计算,综合考虑多电子原子中屏蔽效应和钻穿效应
的共同作用,提出了一个近似的轨道能级图,可以粗略判断电子的填充顺序。

18
图1-12Pauling 近似能级图
  Pauling 将原子轨道分为七个能级组,分别为:1s;2s,2p;3s,3p;4s,3d,4p;5s,4d,5p;6s,4f,5d,6p;7s,5f,6d,7p。
组间能量差较大,组内能量差较小,填充电子时从能量低的轨道开始填充。
图1-13 Pauling 近似能级图(电子填充顺序图)
2.2.5 能级交错
  由于屏蔽效应和钻穿效应的共同作用,当原子轨道n、l 均不同时,某些原子中n 较大的轨道能量反而低于n
较小的轨道,被称为能级交错。1962 年,美国无机结构化学家Cotton 绘制了元素原子轨道能量高低随原子序数增
加的变化规律。图中横坐标是原子序数,纵坐标是轨道能量。

第1 讲
19
图1-14 Cotton 原子轨道能量和原子序数关系图
  由图中可见,3d 轨道与4s 轨道存在交错,而4f 轨道的能级交错现象更为复杂。需要指出的是,原子轨道的能
量不是一成不变的,当填入电子后能级顺序会受到新填入电子的影响再次变化。
2.3 多电子原子核外电子排布规律
  原子核外电子排布遵守三个原则:Pauli 不相容原理、能量最低原理、Hund 规则。
  Pauli 不相容原理:在同一原子中没有四个量子数完全相同的电子。也可表达为同一原子轨道仅可容纳两个
自旋相反的电子。
  能量最低原理:基态原子是处于最低能量状态的原子,在不违背Pauli 不相容原理的前提下,基态原子的电子
排布应使得整个原子处于能量最低的状态,而不是简单的使电子填入到能量最低的轨道上。
  Hund 规则:电子再能量相同的轨道上分布时,总是尽可能以自旋相同的方向分占不同的轨道。并且,能量相
同的轨道组处于全空(s0、p0、d0、f0)、半充满(s1、p3、d5、f7)或全充满(s2、p6、d10、f14)时体系能量较低,更稳
定。实际上Hund 规则属于能量最低原理的补充说明。
  在填充电子时,首先根据Pauli 不相容原理和Pauling 电子填充顺序将电子依次填入各原子的原子轨道中,然
后再考虑Hund 规则,最后内层电子按照主量子数能量顺序调整,即可得到各原子的基态电子构型。
20
2.4 原子核外电子排布式的书写
  核外电子排布是的书写方法有两种,以17Cl 为例:
  写出所有的原子轨道,标明原子轨道上的电子数。如17Cl:1s22s22p63s23p5。
  【原子实】+ 价电子。如17Cl:[Ne]3s23p5。
  在周期表的前110 号元素中,绝大多数元素基态原子的电子排布满足Pauling 近似电子排布图的排布顺序,
然而也并非所有元素都按规律排布。元素的实际价电子排布是通过光谱确定的。16 种价电子排布特殊特殊的元素
列于下表:
表1-1 排布特殊的元素基态原子电子构型
精讲精练
【例4】
不查表,写出下列原子的电子排布式:
C(6),N(7),P(15),Sc(21),Ni(28),Zn(30),Ga(31),As(33),Zr(40),Te(52)
第1 讲
21
【例5】
在下列电子构型中,哪种属于原子的基态?哪种属于原子的激发态?哪种纯属错误?
(1)1s22s22p1
(2)1s22p2
(3)1s22s3
(4)1s22s22p63s13d1
(5)1s22s22p54f1
(6)1s22s12p1
【例6】
氢原子中4s 和3d 态,哪一种状态的能量高?在19 号元素钾中4s 和3d 态哪一种状态的能量高?说明理由。
22
Part 3
原子核的构成
知识点睛
3.1 质子和中子
  经过Rutherford 的α 粒子散射实验,人们认识到,原子核内绝大部分是空的,所有的正电荷和几乎全部的质
量都集中在原子中央的一小块区域内。经过后续粒子对撞机的实验以及计算,目前我们知道,原子核是由带正电
的质子和电中性的中子组成的,其直径只有原子直径的万分之一乃至更小。
表1-2 电子、质子、中子及氢原子的性质
  从表中我们可以看出,中子与质子的质量相仿,都远大于电子的质量。而质子和电子带数量相同电荷相反的
电量,所以为了维持原子的电中性,每个中性原子中都有相同数量的质子和中子。同时,若是质子与质子直接接触,
原子核无法承受由此产生的静电斥力,于是原子核中通常还存在“稀释”质子的电中性的中子。质子和中子靠强相
互作用力结合成了原子核。
3.2 元素与同位素
  原子核由不同数目的质子和中子组成,而中性原子中的电子数目由原子核中的质子数目决定。决定元素化学
性质的是核外电子,所以我们根据原子的核中质子数目,也就是核电荷数,划分元素。而当原子核内质子数相同而
中子数不相同时,就产生了几种化学性质几乎完全相同而物理性质存在差异的核素。我们称这种归属同一元素而
核内中子数不同的核素为同位素。

第1 讲
23
  所有的元素都存在同位素。在自然界中天然存在的同位素叫做天然同位素,而通过粒子轰击等人为方法创造
出的同位素叫做人造同位素。此外,一些不稳定的同位素还有放射性,称为放射性同位素,而没有放射性的稳定
性同位素称为稳定同位素。同一种元素在自然界中可能存在多种不同的稳定同位素,其各自存在的占比称为该种
同位素的丰度。由于自然界中一种元素可能有多种同位素存在,所以元素的相对原子质量的计算方法为各个同位
素的相对原子质量乘以其对应丰度之和。例如,对于氯元素,自然界中存在两种同位素:35Cl 和37Cl。35Cl 的相
对原子质量为34.97,丰度为75.77%;37Cl 的相对原子质量为36.96,丰度为24.23%,则氯元素的相对原子质量为
34.97×75.77%+36.96×24.23% = 35.45。
精讲精练
【例1】
锂含有7.42%6
3Li(ma = 6.01513mu) 和92.58%7
3Li(ma = 7.01601mu) 两种同位素。试计算锂的原子量。
24
课堂总结
  化学是从原子层面上认知世界万物变化的学科,而原子的认知史无疑一定程度上代表了化学发展的历
史。本讲从讲述原子的研究史话入手,介绍了历史上几个著名的原子结构模型,并对现今最流行的电子波函
数理论和多电子原子的电子排布规律进行了详细讲解,最后介绍了原子核的结构。
第1 讲
25
专业巡礼
科学小故事
欧内斯特·卢瑟福(英语:ErnestRutherford,1stBaronRutherfordofNelson,1871 年8 月30 日-1937
年10 月19 日),英国著名物理学家,知名为原子核物理学之父。学术界公认他为继法拉第之后最伟大
的实验物理学家。
卢瑟福首先提出放射性半衰期的概念,证实放射性涉及从一个元素到另一个元素的嬗变。他又将放
射性物质按照贯穿能力分类为射线与射线,并且证实前者就是氦离子。因为“对元素蜕变以及放射化
学的研究”,他荣获1908 年诺贝尔化学奖。
卢瑟福领导团队成功地证实在原子的中心有个原子核,创建了卢瑟福模型(行星模型)。他最先成
功地在氮与α 粒子的核反应里将原子分裂,他又在同实验里发现了质子,并且为质子命名。第104 号元
素为纪念他而命名为“鑪”。
他关于放射性的研究确立了放射性是发自原子内部的变化。放射性能使一种原子改变成另一种原
子,而这是一般物理和化学变化所达不到的;这一发现打破了元素不会变化的传统观念,使人们对物质
结构的研究进入到原子内部这一新的层次,为开辟一个新的科学领域——原子物理学,做了开创性的工
作。
1919 年,卢瑟福做了用粒子轰击氮核的实验。他从氮核中打出的一种粒子,并测定了它的电荷与
质量,它的电荷量为一个单位,质量也为一个单位,卢瑟福将之命名为质子。
他通过粒子为物质所散射的研究,无可辩驳的论证了原子的核模型,因而一举把原子结构的研究
引上了正确的轨道,于是他被誉为原子物理学之父。由于电子轨道也就是原子结构的稳定性和经典电动
力学的矛盾,才导致玻尔提出背离经典物理学的革命性的量子假设,成为量子力学的先驱。
人工核反应的实现是卢瑟福的另一项重大贡献。自从元素的放射性衰变被确证以后,人们一直试图
用各种手段,如用电弧放电,来实现元素的人工衰变,而只有卢瑟福找到了实现这种衰变的正确途径。这
种用粒子或射线轰击原子核来引起核反应的方法,很快就成为人们研究原子核和应用核技术的重要手
段。在卢瑟福的晚年,他已能在实验室中用人工加速的粒子来引起核反应。
第
讲
2
27
结构与性质-原子与分子
Part 1
元素周期表
Part 2
元素周期律
Part 3
原子之间的联系——化学
键
学习目标
1. 了解元素周期表,以及元素性质的周期律
2. 了解三种化学键,及其性质和之间的差别
3. 掌握离子键的性质、特点及强度计算方法
4. 掌握Lewis 结构式的书写规则,会用Lewis 结构式判断一些分子的性质
28
Part 1
元素周期表
知识点睛
  元素周期表是化学家们研究物质性质、反应规律的重要工具。1869 年俄国化学家Mendeleev 基于大量实验
结果,总结绘制了第一张化学元素周期表。随着更多元素的发现,元素周期表被不断扩充,逐渐完善,形成了现代
的元素周期表。
  元素周期表共含有七个周期,一个周期相当于Pauling 电子排布图中的一个能级组。根据每一周期内所排元
素的数目,周期表分为特短周期(第一周期)、短周期(第二、三周期)、长周期(第四、五周期)、特长周期(第六、
七周期)。关系如下表所示:
表2-1 元素周期表中各周期关系
  元素周期表共含有18 列,将价电子构型相似的元素排列在同一列。周期表含IA VIIA 族、IB VIIB 族、VIII 族和
零族共16 族。
  根据不同元素基态原子的价电子构型,可将元素周期表划分为五个区域,即:s 区、p 区、d 区、ds 区和f 区。

第2 讲
29
图2-1 元素周期表中元素的分区
  (1)s 区元素:包括周期表中的IA、IIA 族元素,价电子构型为ns1∼2。
  (2)p 区元素:包括周期表中从IIIA 到VIIA 族和零族,共六族元素,价电子构型为ns2np1∼6。
  (3)d 区元素:包括周期表中IIIB 到VIIB 和VIII 族,共八族元素,价电子构型为(n−1)d1∼9ns1∼2。
  (4)ds 区元素:包括周期表中IB 和IIB 族元素,电子构型为(n−1)d10ns1∼2。由于次外层的d 电子常参与
反应,因此也可以把它们列为d 区元素。
  (5)f 区元素:包括镧系和锕系元素,电子构型为(n−2)f1∼14 (n−1)d0∼2ns2。
  s 区和p 区元素最后一个电子都是排布在最外层,最外层电子的总数等于元素的族数,习惯上称为主族元素。
  d 区元素最后一个电子一般排布在(n-1)d 轨道上(个别例外),第IIIB VIIB 族最高能级组中的电子总数等
于这些元素的族数。而ds 区元素由于次外层的d 电子常参与反应,因此也可以把它们列为d 区元素。习惯上将
d 区和ds 区元素称为副族元素(过渡元素)。
  f 区元素由于最后一个电子均排布在(n-2)f 轨道,故习惯上称为内过渡元素。
30
精讲精练
【例1】
X、Y、Z、M、W 为原子序数依次增大的5 种短周期元素。X 的质子总数与电子层数相同,Y、Z、M 同周期且和邻,W
原子核外电子数是M 原子最外层电子数的2 倍。Z 与其同主族的短周期元素可形成常见的导致酸雨的气体甲。X、
Y、Z3 种元素形成化合物乙。下列说法错误的是(  )
A. 气体甲可使品红褪色
B. 化合物乙中一定只有共价键
C. W 元素的某种单质可在电子工业用于生产半导体材料
D. X 分别与Y、Z、M、W 形成的常见化合物中,稳定性最好的是XM
Part 2
元素周期律
知识点睛
  原子的核外电子结构具有周期性的变化规律,因此原子的基本性质,如原子半径、电离能、电子亲合能、电负性
等性质也会呈现显著的周期性。这种元素周期性变化的规律称为元素周期律。
2.1 原子半径:
  原子核的周围是电子云,它们没有明确的边界。因此原子半径并非原子最外层电子到原子核的距离。一般所
谓的原子半径是指形成共价键或金属键时原子间接触所现出的半径。常用的原子半径有三种:共价半径、金属半
径和范德华半径。
  (1)共价半径:同种元素的两个原子以共价单键相连时(如H2、Cl2),它们核间距离的一半,称为共价半径。
  (2)金属半径:在金属晶格中相邻金属原子核间距离的一半。一般原子的金属半径比其单键共价半径大
10%∼15%,因为形成共价键时原子的电子云会发生一定程度的重叠。
  (3)范德华半径:单原子分子(如稀有气体)的单质晶体中,相邻两个分子相互接触时,核间距离的一半。
  同一短周期,从左到右原子半径逐渐减小,如rNa > rMg > rAl > rSi > rP > rS > rCl。由于短周期中,从左向右电
子都增加在同一外层,电子在同一层内的相互屏蔽作用比较小,随着原子序数增大,核电荷对电子吸引力增强,导
致原子收缩,半径减小(≈10 pm)。稀有气体的原子半径突然增大,是由于稀有气体的原子半径是范德华半径,与
第2 讲
31
其他原子的共价半径没有可比性。
  过渡元素,从左到右原子半径依旧逐渐减小。由于电子开始填入(n-1)d 层,新填入的电子对核电荷的屏蔽作
用较大,所以有效核电荷增加的幅度较短周期元素小,过渡元素原子半径减小的幅度(≈5 pm)不如主族元素大。
由于d10 构型屏蔽作用较大,因此当d 电子填满,即(n-1)d10,半径略微增大。
  内过渡元素,原子半径的变化规律相似,电子开始填入(n-2)f 层,对核电荷的屏蔽作用更大,原子半径由左
到右收缩的平均幅度更小(<1 pm)。与d10 构型相似,f7、f14 构型屏蔽效应较大,故当电子构型为(n−2)f7 或
(n-1)f14 时,原子半径会稍增大。
  比较短周期和长周期,相邻元素原子半径减小的幅度大约是:
  非过渡元素(≈10 pm)> 过渡元素(≈5 pm)> 内过渡元素(<1 pm)
图2-2 元素原子半径与原子序数的关系
  同主族元素从上到下原子半径逐渐增大,如rLi > rNa > rK > rRb > rCs、rF > rCl > rBr > rI。同主族元素从上到
下,电子层数增多。虽然核电荷增大,但是由于内层电子的屏蔽效应,使得有效核电荷数增加使半径缩小的作用不
如因电子层增加而使半径增大的作用强,故总效果是从上到下半径增加。同副族元素从上到下原子半径增大幅度
较小,尤其是第五、六周期的同族元素,由于镧系收缩作用使得原子半径非常接近。
  镧系收缩效应是指由于镧系15 个元素随原子序数增加,原子半径收缩的总效果(约11pm)使得镧系后面的
第三过渡系元素的半径与第二过渡系同族元素的半径相近,因而性质相似的现象。(如Zr 与Hf,Nb 与Ta,Mo 与
W 原子半径相近,性质相似)。虽然镧系元素各相邻元素原子半径缩小幅度很小,但是累计的效果已经很大了。因
此镧系收缩效应是从镧到镥15 个元素原子半径收缩累积的总结果,对镧系后面的元素性质影响很大。
  惰性电子对效应是指位于元素周期表第四、五、六周期的p 区元素,有保留低价态,不易形成最高价的倾向。
如Ga,In,Tl;Ge,Sn,Pb;As,Sb,Bi 等。尤其是6s2 惰性电子对效应使Tl、Pb、Bi 等元素的性质有明显的影响,如原子
半径、低价态阳离子(Tl+、Pb2+、Bi3+)稳定性、汞在低温下呈液态等。惰性电子对效应的具体原因,目前主流的解
释是相对论性收缩,此处不再赘述。
32
2.2 电离能:
  基态的气态原子失去最外层的第一个电子成为气态+1 价离子所需的能量叫做第一电离能(I1),再相继失去
电子所需的能量称为第二电离能(I2)、第三电离能(I3)、…,单位为eV 或kJ·mol−1,第一电离能数值最小。第一
电离能可用于衡量原子失去电子倾向的大小,与元素的金属性密切相关。元素电离能变化趋势如下:
  同主族元素,从上到下原子半径增大,电离能减小,如I1(H)>I1(Li)> I1(Na)> I1(K)> I1(Rb)> I1(Cs),所以元素金
属性依次增加。而He 的第一电离能最大。
  同副族元素电离能变化不规律。由于镧系元素的存在使得第三系列过渡元素增加了14 个核电荷,电离能比
同族其他元素高,金属性减弱。
  同周期主族元素,从左到右电离能总体趋势是上升的,增大幅度随周期数增加而减小。需要注意同一周期存
在两个拐点,如B 和Al 最后一个电子加在钻穿能力较小的p 轨道,轨道能量升高因此第一电离能分别低于Be 和
Mg。而O 和S 失去一个电子后形成np3 构型,相对较稳定,因此第一电离能分别低于N 和P。一般而言,具有p3、
d5、f7 等半充满电子构型的元素比其前后元素的第一电离能都要大。
  同周期副族元素电离能变化幅度较小,且没有规律。这是由于它们新增的电子填入(n-1)d 轨道,而ns 与
(n-1)d 轨道的能量比较接近。副族元素中除IIIB 外,其他副族元素从上到下金属性有逐渐减小的趋势。
图2-3 元素的第一电离能随原子序数的周期性变化
第2 讲
33
2.3 电子亲合能:
  一个气态原子得到一个电子形成气态负离子所放出的能量称为原子的第一电子亲合能。电子亲和能常用Eea
表示,类似电离能的概念,还有第二电子亲和能、第三电子亲和能的概念。E1 有正、负值,表明有的元素在接受一个
电子时会放热,而有的会吸热。但E2 都是负值,因为已经成为负离子后再获得电子必须克服它们之间的排斥力。
元素第一电子亲合能变化趋势如下:
  同一周期从左到右,随原子序数的增大,第一电子亲合能E1 的总趋势是增大的,但是当中性原子具有稳定的
半充满或全充满的电子构型时,该元素的电子亲合能明显变小。例如Be、N、Ne、Ca、Mn、Zn、As、Kr,它们的第一电
子亲合能明显变小。这是由于要在半充满或全充满的电子构型上增加一个电子需要克服电子成对能。
  同一主族从上到下,一般来说第一电子亲合能E1 变小,随着原子半径的增加,核电荷对外来电子的吸引力
减小。但第二周期元素第一电子亲合能反而较第三周期元素小,例如:E1(F)=-322kJ · mol−1,E1(Cl)=-348.7kJ ·
mol−1 这是因为第二周期非金属原子半径小,电子间排斥力很强,当增加一个电子形成负离子时放出的能量减小。
所以第一电子亲合能最大的元素是Cl。
  同一副族元素从上到下,电子亲合能大体上是增加的。
2.4 电负性:
  电负性是在分子中的原子对成键电子吸引能力的量度。Pauling 于1932 年提出了电负性的估算公式。他认
为,若单质分子A-A 的键能为EAA,单质分子B-B 的键能为EBB,由纯共价键组成的化合物A-B 的键能EAB 与
EAA 和EBB 的几何平均值之间存在差值,即:
∆= EAB −
√
EAA ×EBB
  这一差值反映了A 和B 之间吸引电子能力的差别,也反映了A-B 键的极性和离子键成分。定义χA 和χB 分
别为原子A 和B 的电负性,提出了如下的经验公式:
  χA −χB = 0.089
√
∆
  人为规定氟原子的χF=4.0,根据各种物质的键能数据,即可求得其他元素的电负性。经过几十年的发展,除了
稀有气体和锕系元素外其他元素都有了公认的电负性数据。

34
表2-2 元素的电负性(Pauling 标度)
  电负性的变化规律如下:
  同一周期元素从左到右电负性增强,稀有气体在同周期中电负性最高,因为它们具有极强的保持电子的能力。
  同族元素自从上到下电负性一般逐渐减小,但对于第五、六周期的元素,由于镧系收缩效应的影响,电负性变
化规律比较反常。
  金属元素电负性较小,χA<2.0;非金属元素电负性较大,χA>2.0;而χA 在2.0 附近的元素,如B、Si、Ge、Sb、Bi
等处于金属和非金属交界处的元素,具有半导体性质。
图2-4 Pauling 电负性随原子序数变化规律
第2 讲
35
2.5 对角线规则:
  周期表中有一些元素与其右下角紧邻的元素具有相似的原子半径,如Li 和Mg、Be 和Al、Si 和As,因此它们
的电离能、电负性以及一些化学性质也十分相似,称为对角线规则。
精讲精练
【例1】
已知某元素的原子序数为51,试推测:
(1)该元素的电子结构;
(2)处在哪一周期哪一族?
(3)是非金属还是金属?
(4)最高氧化态及其氧化物的酸碱性。
36
Part 3
原子之间的联系——化学键
知识点睛
3.1 化学键概述
  可以说,将原子结合成物质世界的作用力都是化学键。在物质的世界里,原子相互吸引、互相推斥,以一定的
次序和方式结合成独立而相对稳定存在的结构单元——分子和晶体。分子是保持化合物特性的最小微粒,是参与
化学反应的基本单元。而现代随着化学学科的发展,分子的概念发展成泛分子的概念,泛指从原子、分子片、结构
单元、分子、高分子、生物大分子、超分子、分子和原子的各种不同维数、不同尺寸和不同复杂程度的聚集体、组装
体,直到分子材料、分子器件和分子机器。化学键的含义也相应地扩展到将原子结合成物质世界的作用力,即:泛
化学键。
  通常,化学键定义为在分子或晶体中两个或多个原子间的强烈相互作用,导致形成相对稳定的分子和晶体。共
价键、离子键和金属键是化学键的三种极限键型,这三种键型之间通过键型变异而偏离极限键型,出现多种多样的
过渡形式的化学键。它们将分子和晶体中的原子结合在一起。
表2-3 三种化学键的性质列表
  而分子之间以及分子以上层次的超分子及有序高级结构的组装体,则是依靠氢键、盐键、一些弱的共价键和相
互作用以及范德华力等将分子结合在一起。这些作用能比一般强相互作用的化学键键能小1 2 个数量级。键能在
化学键与范德华力之间的各种键力统称为次级键。由于键型变异和结构的复杂性,一种单质或化合物中往往含有
多种类型的化学键。次级键与共价键、离子键、金属键的关系如下图所示。

第2 讲
37
精讲精练
【例1】
能形成离子化合物的元素组是(  )
A. H、Cl
B. Na、S
C. Si、C
D. Al、Mg
知识点睛
3.2 离子键
3.2.1 离子键概念
  活泼金属原子与活泼的非金属所形成的化合物,通常都是离子型化合物。它们的特点是:在一般情况下,主要
以晶体的形式存在,它们具有较高的熔点和沸点,在熔融状态或溶于水后其水溶液均能导电。
  1916 年,德国化学家Kossel 根据稀有气体原子具有稳定结构的事实提出了离子键理论。他认为:
  (1)当电离能较小的金属原子(如IA、IIA 族金属)和电子亲合能较大的非金属原子(如VIA、VIIA 族非金
属)结合时,它们都有达到稳定结构的倾向。前者易失去外层电子形成正离子,后者易获得电子形成负离子,这样
正、负离子都具有类似稀有气体原子的稳定结构。如NaCl,KCl,CsCl,MgO,CaO 等。
38
  (2)所谓稳定结构对主族元素来讲,它们所生成的离子多数具有稀有气体结构,即p 轨道为全充满。
  (3)原子间发生电子的转移而形成具有稳定结构的正、负离子时,从能量的角度上看,一定会有能量的吸收
和放出,而且新体系的能量一般也是最低的。
3.2.2 离子键特点
3.2.2.1 离子键的本质是静电作用力。
  离子键是由原子得失电子后,形成的正、负离子之间通过静电吸引作用而形成的化学键。可近似地将正、负离
子的电荷分布看成球形对称的,两种带相反电荷的离子间的静电引力与离子电荷的乘积成正比,而与离子间距离
的平方成反比。因此,当离子的电荷越大,离子间的距离越小(在一定的范围内),则离子间的引力越强。
3.2.2.2 离子键没有方向性。
  离子键的本质是静电引力,而离子是带电体,它的电荷分布是球形对称的。因此只要条件许可,就可以在空间
各个方向上施展其电性作用,即可以在空间任何方向与带有相反电荷的离子互相吸引。这一点可以从晶体结构的
角度说明:在离子晶体中,任意一个体相中的离子,和周围电性相反的离子都有静电引力作用,和周围电性相同的
离子都有排斥作用。所以说,离子键是没有方向性的。
3.2.2.3 离子键没有饱和性。
  离子晶体中,每一个离子可以同时与多个带相反电荷的离子互相吸引。由于这种吸引作用是静电力的作用,因
此在离子周围的每一个带相反电荷的离子都会受到静电吸引。只是吸引力会随着阴阳离子间的距离增加而减小。
3.2.2.4 离子键与元素的电负性有关
  离子键与共价键之间的区别不是一成不变的,离子键形成的重要条件是相互作用的原子的电负性差值较大。
一般元素的电负性差越大,它们之间化学键的离子性成分也就越大。在周期表中,碱金属的电负性较小,卤素的电
负性较大,它们之间相化合时形成的化学键主要是离子键。但实验表明,即使电负性最小的铯与电负性最大的氟
形成的CsF 中,键的离子性也只有92%,即它们之间的相互作用也不是纯粹的静电作用,正、负离子之间的键仍有
约8% 的共价性。
  当两个原子电负性差值为1.7 时,单键约具有50% 的离子性,这是一个重要的参考数据。若两个原子电负性
差值大于1.7 时,可认为他们之间形成离子键,该物质是离子性化合物。如果两个原子电负性差值小于1.7,则可
认为他们之间主要形成共价键,该物质为共价化合物。
3.2 离子键(二)
3.2.3 离子键强度计算
3.2.3.1 晶格能
  离子键的强度用晶格能(U)来描述,晶格能越大,离子键越强。其定义为相互远离的气态正离子和负离子结
合成1mol 离子晶体时所释放的能量或1mol 离子晶体解离成自由气态离子式时所吸收的能量。热化学计算中,正
向反应释放的能量和逆向反应吸收的能量,数值相同,符号相反,取其绝对值称为晶格能。对于晶体生成的反应
mMx+(g)+xXm−(g)⇌MmXx(s),反应焓变H 的负值就是晶格能,即:-ΔH = U。晶格能直接测定困难较大,可以通
过热力学实验数据计算,也可通过理论推算。

第2 讲
39
3.2.3.2 Born-Haber 循环
  Born 和Haber 设计了一个热化学循环,根据实验数据间接求算晶体的晶格能,即Born-Haber 循环。以
NaCl 为例,设NaCl 晶体参与如下热化学循环:
图2-6 Born-Haber 循环示意图
  其中:
  D 代表解离热,D/2 代表0.5mol 气态氯分子解离为1mol 气态氯原子吸收的热量。S 为升华热,即1mol 固态
金属钠升华成气态钠原子所吸收的能量。
  I 为气态钠原子的第一电离能。
  E 为气态氯原子的第一电子亲和能。
  U 为氯化钠晶体的晶格能。
  Q 为NaCl 的生成热,即1mol 固态金属钠和0.5mol 氯气分子直接化和生成1mol 固态NaCl 释放出的能量。
  以上Born-Haber 循环中的热化学方程式表示如下:
  1/2 Cl2(g)⇌Cl(g)
∆H1=D/2
  Na(s) ⇌Na(g)
∆H2=S
  Na(g) ⇌Na+(g) + e−
∆H3=I
  Cl(g)+e−⇌Cl−(g)
∆H4=-E
  Na+ (g) + Cl−(g) ⇌NaCl(s)
∆H5=-U
  Na(s)+1/2 Cl2(g) ⇌NaCl(s)
∆Hf = Q
  ∆Hf=∆H1+∆H2+∆H3+∆H4+∆H5
  Q=D/2+S+I+(-E)+(-U)
  因此:

40
  U=-Q+D/2+S+I-E
3.2.3.3 晶格能理论计算
  晶格能也可以从理论上进行计算。根据库仑定律,电荷分别为+Z1e 和+Z2e 的正负离子间吸引和正负离子
间电子排斥力达到平衡时,相邻正负离子间距为r0(平衡距离),体系势能(V)的最小值为V(r0),由此可得到晶
格能理论计算公式:
  U = −V(r0) = NAAZ1Z2e2
4πε0r0
(
1−1
n
)
  其中,NA 是Avogadro 常数;A 称为Madelung 常数,它与晶格的类型(包括原子配位数)有关;n 是与原子
的电子构型有关的因子;Z1、Z2 为离子电荷数。由以上公式可知,在晶体类型相同时,晶体晶格能与正负离子电荷
数成正比,与它们的平均距离r0 成反比。离子化合物的晶格能越大,正负离子间结合力越强,相应晶体的熔点越
高、硬度越大、热膨胀系数和压缩系数越小。
精讲精练
【例2】
MgO 的晶体结构属NaCl 型,Mg—O 最短距离为210pm。
(1)利用下面公式计算点阵能U:
U = ANAZ+Z−e2
re(4πε0)
(1−ρ
re
)       (ρ = 0.31×10⁻¹⁰m)
(2)O 原子的第二电子亲和能Y2(即O−+e−→O2−的能量) 不能直接在气相中测定,试利用下列数据及(1) 中得
到的点阵能数据,按Born-Haber 循环求算:
O−(g) →O(g)+e−      141.8 kJ·mol−1
O2(g) →2O(g)       498.4 kJ·mol−1
Mg(s) →Mg(g)       146.4 kJ·mol−1
Mg(g) →Mg+(g)+e−      737.7 kJ·mol−1
Mg+(g) →Mg2+(g)+e−      1450.6 kJ·mol−1
Mg(s)+ 1
2O2 →MgO(s)       −601.2 kJ·mol−1
第2 讲
41
知识点睛
3.2 离子键
3.2.4 离子的特征
  离子化合物的性质与离子键强度有关,而离子键的强度又与正、负离子的性质有很大关系。在描述离子的性
质时,常用三个离子特征表述,即:离子的电荷、离子的电子层构型、离子的半径。
3.2.4.1 离子的电荷:
  即原子在形成离子化合物时失去或获得的电子数,离子电荷与各元素原子的电子构型有关。IA、IIA、IIIA 族金
属元素倾向于形成+1、+2、+3 价离子,而VIA 族、VIIA 族非金属元素倾向于形成-2、-1 价离子。
3.2.4.2 离子的电子构型:
  简单的负离子最外层一般具有稳定的8 电子构型(如F−、O2−),正离子最外层电子构型有许多类型:
  (1)2 电子构型[1s2]:如Li+、Be2+ 等。
  (2)8 电子构型[(n-1)s2(n-1)p6]:如Na+、K+、Ca2+ 等。
  (3)18 电子构型[(n-1)d10]:如Cu+、Zn2+ 等IB、IIB 族离子。
  (4)18+2 电子构型[(n-1)d10ns2]:如Pb2+、Bi3+ 等第六周期,IIIA-VA 族低氧化数离子。
  (5)9 17 电子构型[(n-1)dx]:如Mn2+、Cr3+、Co2+ 等低氧化数过渡金属离子。
3.2.4.3 离子的半径:
  与原子半径一样,离子的电子云连续分布在核的周围而没有确定的边界,离子半径严格来说是不能确定的。但
是,在离子晶体中正负离子间保持一定的平衡核间距离(r0),假定其等于正负离子半径之和,即:
  r0 = r+ +r−
  由此求出正离子或负离子的半径,或知晓两者之间的关系,即可求出正负离子的半径。
  1960 年,美国著名化学家Pauling 提出,离子半径与其有效电荷成反比,即r±=C/Z*。由此:
  r+
r−
= Z*
−
Z*
+
  联立两式即可求出正负离子的半径。
  离子半径的大小主要是由核电荷对核外电子吸引的强弱所决定。变化规律和原子半径的变化大致相同,即:
同族元素同电荷离子半径从上到下递增,同周期元素离子半径随电荷增加而减小。此外,同一元素不同价态的正
离子,离子电荷越高半径越小。离子半径越大,其配位数越大。周期表中的对角线规则同样适用于离子中,如Li+
和Mg2+、Sc3+ 和Zr4+、Zi4+ 和Nb5+。半径相近的离子容易相互置换,在矿物中往往共生在一起。
  运用离子键理论可以很好的说明离子化合物的形成和特性,但不能说明相同原子如何形成单质分子(如H2、
O2、N2 等),也不能说明电负性相近的元素原子如何形成化合物分子(如H2O、HCl 等)。为了描述这类分子的本
质和特征,科学家们提出了共价键理论。
42
精讲精练
【例3】
具有下列电子排布的微粒不能肯定是原子还是离子的是(  )
A. 1s2
B. 1s22s22p4
C. [Ne]3s2
D. [Kr]4d105s2
【例4】
下列各组原子和离子半径变化的顺序,不正确的一组是(  )
A. P3−> S2−> Cl−> F−
B. K+ > Ca2+ > Fe2+ > Ni2+
C. Co > Ni > Cu > Zn
D. V > V2+ > V3+ > V4+
知识点睛
3.2 离子键
3.2.5 离子的极化
3.2.5.1 定义
  离子在外电场或其它离子的影响下,原子核与电子云会发生相对位移而变形的现象称为离子的极化。离子使
带有相反电荷的离子-(异号离子)极化的作用称为极化作用。被异号离子极化而发生电子云变形的能力,称为极
化率或变形性。
  无论是正离子或负离子都有极化作用和变形性两个方面,但是正离子半径一般比负离子小,所以正离子的极
化作用大,而负离子的变形性大。负离子对正离子的极化作用(负离子变形后使正离子电子云发生变形),称为附
加极化作用。
  离子的极化作用可使典型的离子键向典型的共价键过渡。这是因为正、负离子之间的极化作用,加强了“离子
对”的作用力,而削弱了离子对与离子对之间的静电引力的结果。

第2 讲
43
图2-7 离子极化示意图
3.2.5.2 极化作用规律
  离子极化作用的强弱与离子半径、电荷以及电子构型等因素有关。一般而言,离子极化作用的规律是:
正离子电荷越高,半径越小,离子势φ(Z/r)越大,极化作用越强。
  在相同离子电荷和半径相近的情况下不同电子构型的正离子极化作用不同:8 电子构型<9-17 电子构型<
(18、18+2)电子构型。例如Hg2+(r=102pm)与Ca2+(r=100pm)半径相近,但Hg2+ 的极化作用大于Ca2+。
一般认为,d 电子分布在离核较远的空间,受到的屏蔽作用小,且d 电子云本身易变形,因此18、18+2 电子构型的
离子的极化和附加极化作用都比相同电荷、相同半径的8 电子构型离子大。
  负离子电荷越高,半径越大,变形性越大。如:F−< Cl−< Br−< I−,O2−< S2−,OH−< SH−。
  对于复杂阴离子,中心离子的氧化数越高,变形性越小。如:SiO4−
4
> PO3−
4
> S02−
4
> ClO4−。
  极化作用对化合物性质的影响
  金属盐的熔点:
  由于极化作用,使化学键共价键成分增加,化合物从离子化合物向共价化合物转变。熔化时克服的作用力从
静电力向分子间作用力转变,所需克服的能量减少,熔点下降。如:MgCl2 > CuCl2。
3.2.5.3 极化作用的影响
  (1):金属盐的溶解性
  化合物中共价键成分增加,在水溶液中的溶解性下降。如AgX 的溶解度变化规律:AgF>AgCl>AgBr>AgI,由
于从F−到I−,受到Ag+ 的极化作用而变形性增大,溶解性逐渐变小。
  (2):金属含氧酸盐的热稳定性
  在含氧酸根中,位于中间的高价非金属元素(如CIV、NV 等)对O2−具有类似于金属离子的极化作用,使电
子云发生变形。而金属阳离子对O2−的极化作用与中心原子作用效果相反,称为反极化作用。金属阳离子极化作
用越强,相应的反极化作用越强,金属含氧酸盐越不稳定。如热稳定性H2CO3 < NaHCO3 < Na2CO3、BeCO3 <
MgCO3 < CaCO3 < SrCO3 < BaCO3 等。
  (3):金属化合物的颜色变化
  极化作用越强,金属化合物的颜色越深。如AgCl(白)→AgBr(淡黄)→AgI(黄),HgCl2(白)→HgBr2(白)→HgI2(红)。
  (4):金属化合物晶型的转变
  如CdS 中r+/r−=97pm/184pm=0.53>0.414,应为NaCl 型晶体,即六配位。然而实际CdS 属于四配位的
ZnS 型晶体。这说明r+/r−<0.414。这是由于离子极化作用,电子云进一步重叠而使r+/r−比值变小。

44
  (5):化合物导电性和金属性
  离子极化作用会增加化合物的导电性和金属性,在有的情况下,阴离子被阳离子极化后,使电子脱离阴离子而
成为自由电子,这样就使离子晶体向金属晶体过渡,化合物的电导率、金属性都相应增强,如FeS、CoS、NiS 都有一
定的金属性。
3.3 共价键理论(上)
3.3.1 经典Lewis 学说(八隅律)
  受到稀有气体原子8 电子(或2 电子)稳定结构的启发,1916 年Lewis 通过对实验现象的归纳总结,提出分
子中原子之间可以通过共享一对或若干对电子,而非电子的转移,使分子中的每一个原子具有稳定的稀有气体电
子结构,这样形成的分子称为共价分子,原子通过共用电子对而形成的化学键称为共价键。在共用电子对的过程
中,每个原子尽量达到稀有气体原子的电子层构型,又称为8 电子规则或八隅体规则,氢为2 电子。
  Lewis 提出用黑点代表原子的价电子、用横线表示共用的电子对,用Lewis 结构式描述分子的形成情况。
Lewis 结构式的书写步骤如下:
  1. 共价分子中成键数和孤电子对数的计算
  (1)计算共价分子中所有原子形成8e−构型(H 为2e−构型)所需的电子总数n0;
  (2)计算共价分子中所有原子的价电子总数nv;
  (3)计算共价分子中所有原子之间共享电子总数ns,ns=n0-nv,成键数=ns/2;
  (4)计算共价分子中的孤电子数nl,nl=nv-ns,孤电子对数=nl/2。
  2. Lewis 结构式的书写
  在书写时,用点代表孤对电子,用线代表共用电子对,画出分子或离子骨架。并且满足如下规则:
  (1)H 原子一般在末端(硼烷、HF−
2 等除外);
  (2)卤原子(F、Cl、Br、I)在末端;
  (3)C 原子一般始终在中心位置
  (4)电负性大的原子一般在末端,并尽量先考虑末端原子获得闭壳层结构
  (5)符合电性原则
  (6)尽量避免小环(如三元环、四元环等张力较大的结构)
  在确定骨架后,将剩余的共享对子对归属到适当的位置形成双键或叁键。一般认为,只有少数主族原子之间
可以形成多重键,如C、N、P、O、S 之间可形成双键,C、N、P 之间可形成叁键。随后画出所有原子的孤对电子,使每
个原子都具有稀有气体电子结构。
  若标出孤对电子后,分子或离子中仍有原子不满足8 电子构型,则可用形式电荷(QF)来满足8 电子结构。
QF= 原子价电子数-成键电子数-孤电子数。
3.3.2 Lewis 结构式稳定性判据
  对于一些分子,如HN3,可写出多种Lewis 结构式。判断Lewis 结构式是否合理可采用以下两个判据:
  (1)化合价判据:满足各元素稳定氧化态的Lewis 结构式较稳定,如H(+1)、O(-2)、C(+4)、N(-3)、X(-1)。

第2 讲
45
  (2)形式电荷判据:分子中每个原子的形式电荷绝对值之和来判断Lewis 结构式的合理性。注意:形式电荷
不代表实际电荷,仅表示共享电子是否公平,与元素的电负性无关,也就是说与原子实际吸引电子的能力无关。
  (3)形式电荷绝对值之和越高越不稳定,越低越稳定(最低为0)。
  (4)两个相邻原子之间的形式电荷应尽可能避免同号。
  (5)电负性大的元素带负形式电荷,电负性小的元素带正形式电荷较稳定。
3.3.3 Lewis 结构式的应用
  应用Lewis 结构式可以判断共价分子中各原子连接方式的稳定性,推测原子间的连接顺序。此外还可计算多
原子分子的键级,判断原子之间的键长。
  (1)判断原子连接的稳定性:如氰酸根OCN−与异氰酸根ONC−
  (2)计算键级:以HN3 分子为例:
  N(a)—N(b) 键级=(2+1)/2=1.5
  N(b)—N(c) 键级=(2+3)/2=2.5
  (3)判断键长:键级越大,键能越大,键长越短。如在HN3 分子中,N(a)—N(b) 键长>N(b)—N(c) 键长。
3.3.4 特殊分子的Lewis 结构式
  Lewis 共价键理论虽然能成功地解释了由相同原子组成的分子以及性质相近的不同原子组成的分子的形成,
并初步揭示了共价键与离子键的区别。但是Lewis 理论也有局限性:首先它不能解释存在单电子键(如H+
2 )和氧
分子具有磁性等问题;也不能解释为什么有些分子的中心原子最外层电子数多于8(如PCl5,SF6)或少于8(如
BF3),但这些分子仍能稳定存在。为了解释这些分子的结构,研究人员提出了很多修正。
3.3.4.1 奇电子化合物
  实验证明,分子中具有单电子的化合物在磁场中会表现出磁性(即顺磁性),如NO2、NO 等。对于这些化合
物只能用特殊的方法表示,以NO2 为例:
46
  此外,对于O2 分子,用Lewis 结构式表示如下:
  Lewis 结构显示,该分子不存在单电子。然而,实验证明液氧存在顺磁性。Lewis 理论无法解释该实验结果。
3.3.4.2 缺电子化合物
  以BF3 为例,B 原子的价电子为3,每个氟原子如果共用一个2p 电子与B 形成单键的话,中心B 原子的价电
子总数为6,未达到8e−结构,故为缺电子化合物。
  用Lewis 结构式表示BF3 结构时,需要对n0 进行修正,如下n0’=6+3×8=30,nv=3+3×7=24,ns’/2=(30-
24)/2=3,Lewis 结构式为:
  由此可见B-F 键的键级为1 4/3。
3.3.4.3 富电子化合物
  以SF6、POCl3 等分子为例,同样采用修正n0 的方法来计算成键数。
  对于SF6:若按照S 原子满足8e−构型,则n0=7×8=56,nv=6+6×7=48,则ns/2=(56-48)/2=4,成键数为4,
无法连接6 个F 原子。
  因此,对n0 修正,令S 原子可以满足12e−构型,则n0’=12+6×8=60,nv=6+6×7=48,ns’/2=(60-48)/2=6,
则SF6 的Lewis 结构式为:
  对于POCl3:n0=5×8=40,nv=5+6+3×7=32,则ns/2=(40-32)/2=4,成键数为4,这时Lewis 结构是中P 原
子满足8e−构型,可写出结构式如下:
第2 讲
47
  P 原子还可以满足10e−构型,此时n0’=10+4×8=42,nv=5+6+3×7=32,则ns’/2=(42-32)/2=5,
  成键数为5,则POCl3 的Lewis 结构为:
  分子中每个原子的形式电荷均为零,结构式更为稳定。由此可知,在POCl3 分子中,P-Cl 键级为1,P-O 键级
为3/2。
  对于富电子分子,如何确定中心原子的n0 应为多少呢?一般中心原子周围的总价电子数等于中心原子本身
的价电子数与所有配位原子缺少的电子数之和。
  例如:XeF2、XeF4、XeOF2、XeO4 等化合物均为富电子化合物,中心原子n0 计算如下:
  XeF2:n0=8+2×1=10 XeF4:n0=8+4×1=12
  XeOF2:n0=8+2+2×1=12 XeO4:n0=8+4×2=16
  因此,中心原子价电子数超过8 的情况,需要根据具体的配位原子种类与数量来确定。当配位原子数小于或
等于键数时,可以不修正,因为连接配位原子的单键已够了。但中心原子周围的配位原子数目超过4,必须要修正
n0。
  通过以上的讨论可以发现,Lewis 结构式对于许多分子的结构讨论非常繁复,同时,Lewis 结构式也不能解释
共价键的特性(如方向性、饱和性),无法预测分子的空间结构,以及为什么“共用电子”就能使两个原子结合成分
子的本质原因。后来,Pauling 等人继承和发展Lewis 结构的思想,建立了现代价键理论(电子配对理论,即VB
法),从本质上解释了共价分子中原子连接成键的原理。
48
精讲精练
【例5】
写出下列物种的路易斯结构(标明所有的未成键价电子),并标出形式电荷。
(1)Al2Cl6
(2)SnCl−
3
(3)BrF−
4
(4)XeF2
(5)NS−
(6)SO3F−
(7)HOClO
【例6】
硼与氮形成类似苯的化合物,俗称无机苯。它是无色液体,具有芳香性。
(1)写出其分子式,画出其结构式并标出形式电荷。
(2)写出无机苯与HCl 发生加成反应的方程式。
第2 讲
49
课堂总结
  本讲介绍了由元素的性质规律排布成的重要工具——元素周期表,并从元素周期表出发介绍了元素性
质的周期律;介绍了当原子之间互相作用时,因原子性质不同而产生的三种不同的化学键,并详细讲解了离
子键的性质以及共价键的初步理论——Lewis 结构式的书写规则。
50
专业巡礼
科学小故事
  德米特里·伊万诺维奇·门捷列夫(俄语:ДмитрийИванович Менделеев,1834 年2
月7 日—1907 年2 月2 日),俄罗斯科学家,发现化学元素的周期性(但是真正第一位发现元素周期律
的是纽兰兹,门捷列夫是后来经过总结,改进得出现在使用的元素周期律的),依照原子量,制作出世界
上第一张元素周期表,并据以预见了一些尚未发现的元素。1907 年2 月2 日,这位享有世界盛誉的俄国
化学家因心肌梗塞与世长辞,那一天距离他的73 岁生日只有五天。
  他的名著、伴随着元素周期律而诞生的《化学原理》,在十九世纪后期和二十世纪初,被国际化学界
公认为标准著作,前后共出了八版,影响了一代又一代的化学家。门捷列夫对化学这一学科发展最大贡
献在于发现了化学元素周期律。他在批判地继承前人工作的基础上,对大量实验事实进行了订正、分析
和概括,总结出这样一条规律:元素(以及由它所形成的单质和化合物)的性质随着原子量(现根据国
家标准称为相对原子质量)的递增而呈周期性的变化,既元素周期律。他根据元素周期律编制了第一个
元素周期表,把已经发现的63 种元素全部列入表里,从而初步完成了使元素系统化的任务。他还在表中
留下空位,预言了类似硼、铝、硅的未知元素(门捷列夫叫它类硼、类铝和类硅,即以后发现的钪、镓、锗)
的性质,并指出当时测定的某些元素原子量的数值有错误。而他在周期表中也没有机械地完全按照原子
量数值的顺序排列。若干年后,他的预言都得到了证实。门捷列夫工作的成功,引起了科学界的震动。人
们为了纪念他的功绩,就把元素周期律和周期表称为门捷列夫元素周期律和门捷列夫元素周期表。
第
讲
3
51
分子结构与化学键理论(一)
Part 1
共价键理论(下)
Part 2
价层电子对互斥理论
(VSEPR 理论)
Part 3
分子轨道理论(MO 法)
学习目标
1. 从现代价键理论理解共价键
2. 掌握价层电子对互斥理论,能应用于判断分子构型
3. 从现代电子理论理解分子轨道理论,了解双原子分子轨道的
52
Part 1
共价键理论(下)
知识点睛
1.1 现代价键理论(VB 法)
  1927 年,德国化学家Heitler 和London 首先将量子力学应用到分子结构中,后来Pauling 等人将其加以发
展,建立了现代价键理论,又称电子配对法,简称VB 法。它假定分子是由原子组成的,原子在未化合前含有未成对
电子,这些未成对电子,如果自旋是相反的话,可以两两结合构成“电子对”,每一对电子的结合就形成一个共价键。
现代价键理论阐述了共价键的本质,可以解释更多的实验现象。
1.1.1 共价键的本质
  以氢分子为例来说明。如果两个氢原子HA、HB 的单电子自旋方向相反,当HA、HB 相互接近时,HA 的电子
不但受HA 原子核的吸引,也会受到HB 原子核的吸引。同理HB 的电子也同时受到HB 原子核和HA 原子核的吸
引。整个体系的能量要比两个氢原子单独存在时低,在核间距离达到一个平衡距离时,体系能量达到最低点。然而
如果两个原子进一步靠近,由于核之间的斥力逐渐增大又会使体系能量升高。这说明两个氢原子在平衡距离处形
成了稳定的化学键,这种状态称为氢分子的基态。
  如果两个氢原子的电子自旋平行,它们相互靠近时,将会产生相互排斥作用,使体系能量高于两个单独存在的
氢原子能量之和,它们越靠近能量越升高,说明它们不能形成稳定的H2 分子。这种不稳定的状态称为氢分子的推
斥态(排斥态)。推斥态之所以不能成键,是因为自旋相同的两个电子的电子云在核间稀疏(即几率密度几乎为
零),使体系能量升高。
图3-1 H2 分子形成过程能量示意图
第3 讲
53
  这表明共价键的本质也是电性的,但这是经典的静电理论无法解释的。反之,基态之所以能成键,这是因为两
个氢原子轨道互相叠加后,两个核间的几率密度增加,在两个核之间出现了一个几率密度最大的区域。这一方面
降低了两核间的正电排斥,另一方面增添了两个原子核对核间负电荷区域的吸引,这都有利于体系势能的降低,有
利于共价键的形成。对不同的双原子分子来说,两个原子轨道重叠的部分越大,键越牢固,分子也越稳定。而H2 分
子的推斥态则相当于两个轨道重叠部分互相抵消,在两核间出现了一个空白区,从而增大了两个核的排斥能,故体
系的能量升高而不能成键。
  共价键的本质是原子相互接近时轨道的重叠,即波函数叠加,原子之间通过共用自旋相反的电子对使体系的
总能量降低。
1.1.2 共价键成键原理
  Pauling 等人将上述对H2 分子的讨论加以发展,逐渐形成了近代价键理论。该理论分为三个原理:
  (1)电子配对原理
  A、B 两个原子各有一个自旋相反的未成对电子,它们可以互相配对形成稳定的共价单键,这对电子为两个原
子所共有。如果A、B 各有两个或三个未成对的电子,则自旋相反的单电子可两两配对形成共价双键或叁键。
  (2)能量最低原理
  在成键的过程中,自旋相反的单电子之所以要配对,主要是因为配对以后会放出能量,从而使体系的能量降
低。电子配对时放出能量越多形成的化学键就越稳定。
  (3)原子轨道最大重叠原理
  原子间形成化学键时,成键电子的原子轨道一定要发生重叠,从而使键合原子中间形成电子云较密集的区域。
原子轨道重叠部分越大,两核间电子几率密度越大,所形成的共价键也越牢固,分子也越稳定。因此,成键电子的
原子轨道必须相近,且尽可能按最大程度的重叠方式进行,即要遵循原子轨道最大重叠原理。
1.1.3 共价键特点
  与离子键不同,共价键的形成靠的是电子云的重叠和重新排布。因此,共价键与离子键相比有很大的差别。例
如共价键具有饱和性与方向性,其作用力与离子键也不相同。
  (1)结合力本质
  共价键结合力的本质是电子云的重叠,即电性因素,但不是纯粹的静电引力。因为共价键的结合力是两个原
子核对共用电子对形成的负电区域的吸引力,而不是正负离子间的库仑引力。共价键的结合力的大小取决于原子
轨道重叠的多少,而重叠的多少又与共用电子数目和重叠方式有关。一般来说,共用电子数越多结合力也越大。同
时,形成共价键时,原子轨道重叠,使组成原子的电子云发生很大的变化。
  (2)共价键的饱和性
  共价键的形成条件之一是原子中必须有单电子,而且两原子单电子的自旋方向必须相反。由于一个原子的一
个单电子只能与另一个单电子配对,形成一个共价单键,因此一个原子有几个单电子(包括激发后形成的单电子)
便可与几个自旋相反的单电子配对成键。
  所谓饱和性是指每个原子成键的总数或以单键联接的原子数目是一定的。这是因为共价键是由原子间轨道
重叠和共用电子形成的,而每个原子能提供的轨道和成单电子数目是一定的缘故。
54
  (3)共价键的方向性
  根据原子轨道最大重叠原理,在形成共价键时原子间总是尽可能沿着原子轨道最大重叠方向成键。由于原子
轨道在空间有一定取向,除了s 轨道呈球形对称以外,p、d、f 等轨道在空间都有一定的伸展方向,所以成键的原子
轨道相对于键轴必须有相同的对称性。
  所谓共价键的方向性,是指一个原子与周围原子形成共价键有一定的角度。共价键具有方向性的原因是因为
原子轨道有一定的方向性,它和相邻原子的轨道重叠常见要满足最大重叠条件。共价键的方向性决定着分子的空
间构型,因而影响分子的性质(如极性等)。
1.2 共价键的键型
1.2.1 σ 键
  两个原子的成键轨道沿键轴的方向以“头碰头”的方式重叠,原子轨道重叠部分沿着键轴呈圆柱对称分布。由
于成键轨道在轴向上重叠,故形成键时原子轨道发生最大程度的重叠,所以σ 键的键能大、稳定性高。
  如H2 分子,两个H 原子的价电子位于1s 轨道,成键时1s 电子云重叠,形成一个σs-s 键。
图3-2 H2 分子成键示意图
  又如Cl2 分子,两个Cl 原子的价电子位于2px 轨道,成键时2px 电子云重叠,形成一个σp-p 键。
图3-3 Cl2 分子成键示意图
  再如HCl 分子,H 原子的1s 电子云和Cl 原子的2px 电子云重叠,形成一个σs-p 键。
图3-4 HCl 分子成键示意图
  通过以上的讨论可见,参与形成共价键的轨道成分不同时,原子轨道重叠后形成的电子云形状也各不相同。只
要能量相当,并且满足共价键成键要求,原子间就会倾向于形成新的化学键。

第3 讲
55
1.2.2 π 键
  两个原子轨道以“肩并肩”方式重叠,原子轨道重叠部分对一个通过键轴的平面具有镜面对称性;从原子轨道
重叠程度看,π 键轨道重叠程度要比σ 键轨道重叠程度小,π 键的键能要小于σ 键的键能,所以π 键的稳定性
低于σ 键,π 键的电子运动性较高,它是化学反应的积极参加者。
  如N2 分子,两个N 原子的价电子自旋平行的分列于2px、2py、2pz 轨道,成键时2px 电子云头对头重叠,形成
一个σp-p 键,而另外两个2p 轨道肩并肩重叠,形成两个πp-p 键,这两个πp-p 键平面相互垂直。
图3-5 N2 分子形成示意图
1.2.3 δ 键
  在一些过渡金属元素形成的分子中,由于价电子填充到d 轨道,在对称性允许的情况下还会“面对面”的形成
δ 键,如在[Re2Cl8]2−离子中存在Re-Re 的四重键。δ 键相比于σ 键和π 键,电子云重叠程度更低,更容易参
与到反应当中,这为过渡金属化合物带来了更加丰富的反应性能。
1.3 杂化轨道理论
  早期价键理论比较简明地解释了共价键的形成过程和本质,并成功地解释了共价键的方向性、饱和性等特点。
然而,在解释分子的空间结构方面却遇到一些困难。例如,价键理论无法解释CH4 的正四面体结构:根据价键理
论,碳原子的电子层结构为1s22s22p1
x2p1
y,只有两个未成对电子,所以它只能与两个氢原子形成两个共价单键。如
果考虑将碳原子的1 个2s 电子激发到2p 轨道上去,则有四个成单电子,它可与四个氢原子的1s 电子配对形成四
个C-H 键。由于碳原子的2s 电子与2p 电子的能量是不同的,那么这四个C-H 键应当不是等同的,这与实验事
实不符,这是价键法不能解释的。为了解释多原子分子的空间结构,Pauling 在价键理论的基础上,提出了杂化轨
道理论。
56
1.3.1 杂化与杂化轨道概念
  杂化是指在形成分子时,由于原子的相互影响,若干不同类型能量相近的原子轨道相互混合,重新组合成一组
能量相等的新轨道。这种轨道重新组合的过程叫做杂化,所形成的新轨道就称为杂化轨道。轨道杂化后与其他原
子的原子轨道重叠形成化学键。
  杂化轨道理论认为:在形成分子时,通常存在激发、杂化、轨道重叠等过程。但应注意,原子轨道的杂化,只有
在形成分子的过程才会发生。而孤立的原子是不会发生杂化。同时只有能量相近的原子轨道(如2s,2p 等)才能
发生杂化,而1s 轨道与2p 轨道由于能量相差较大,是不能发生杂化的。
1.3.2 杂化轨道理论基本要点
  根据杂化轨道的理论论述,我们可以将杂化轨道理论总结成如下几个要点。
  (1)在形成分子时,由于原子间的相互作用,若干不同类型的、能量相近的原子轨道混合起来,重新组成一组
新的轨道,这种重新组合的过程叫杂化,所形成的新轨道称为杂化轨道。
  (2)杂化轨道的数目与组成杂化轨道的各原子轨道的数目相等,杂化使电子云重叠程度增加,使体系总能量
降低。
  (3)杂化轨道有可分为等性和不等性杂化轨道两种。
  (4)杂化轨道成键时,要满足原子轨道最大重叠原理。
  (5)杂化轨道成键时,要满足化学键间最小排斥原理。键与键间排斥力的大小决定于键的方向,即决定于杂
化轨道间的夹角。
1.3.3 杂化轨道的类型
  根据原子轨道的种类和数量不同,可以组成不同类型的杂化轨道。常见的杂化轨道类型有sp、sp2、sp3、sp3d、
sp3d2 等类型。
  (1)sp 杂化:由1 个s 轨道和1 个p 轨道组合产生两个sp 杂化轨道,每个sp 杂化轨道含有1/2 个s 轨道
和1/2 个p 轨道的成分。如BeCl2 中,Be 原子一个2s 电子激发到2p 轨道,随后2s、2p 轨道杂化形成2 个完全
等同的sp 杂化轨道。这两个sp 杂化轨道与氯原子的3p 轨道,形成两个σsp-p 键。
图3-6 BeCl2 共价分子sp 杂化轨道形成示意图

第3 讲
57
  (2)sp2 杂化:由1 个s 轨道和2 个p 轨道组合产生三个sp2 杂化轨道,每个sp2 杂化轨道含有1/3 个s 轨
道和2/3 个p 轨道的成分。如BCl3 中,B 原子一个2s 电子激发到2p 轨道,随后一个2s、两个2p 轨道杂化形成
3 个完全等同的sp2 杂化轨道。这三个sp2 杂化轨道与氯原子的3p 轨道,形成三个σsp2−p 键。
图3-7 BCl3 共价分子sp2 杂化轨道形成示意图
  (3)sp3 杂化:由1 个s 轨道和3 个p 轨道组合产生四个sp3 杂化轨道,每个sp3 杂化轨道含有1/4 个s 轨
道和3/4 个p 轨道的成分。如CH4 中,C 原子一个2s 电子激发到2p 轨道,随后一个2s、三个2p 轨道杂化形成
4 个完全等同的sp3 杂化轨道。这四个sp3 杂化轨道与氢原子的1s 轨道,形成四个键。
图3-8 CH4 共价分子sp3 杂化轨道形成示意图
  (4)sp3d
(
dsp3)
、sp3d2 (
d2sp3)
杂化:第三周期元素的原子由于3d 轨道能参与成键,所以还可以形成
sp3d、sp3d2 杂化。如PCl5、SF6 等分子中的P、S 原子,通过sp3d、sp3d2 杂化与Cl、F 等原子的原子轨道重叠而
成键。

58
图3-9 PCl5、SF6 共价分子sp3d、sp3d2 杂化轨道形成示意图
  根据原子轨道的种类和数量不同,可以组成不同类型的杂化轨道。常见的杂化轨道如下表所示:
表3-1 常见的杂化轨道
1.3.4 等性杂化和不等性杂化
  同种类型的杂化轨道可分为等性杂化和不等性杂化两种。以sp3 杂化为例,在CH4 分子中,中心碳原子采取
sp3 杂化,四个sp3 杂化轨道各有一个单电子,这四个杂化轨道是完全等价的,称之为等性杂化。在H2O 分子中,
中心氧原子采取sp3 杂化,四个杂化轨道中,两个sp3 轨道各被一对电子填满,另外两个sp3 杂化轨道上各有一个
单电子,这四个杂化轨道是不等价的,称之为不等性杂化,NH3 分子同理。

第3 讲
59
图3-10 几种sp3 杂化示意图
精讲精练
【例1】
写出下列分子或离子中,中心原子所采用的杂化轨道:CS2,NO+
2 ,NO−
3 ,BF3,CBr4,PF+
4 ,SeF6,SiF−
5 ,AlF3−
6 ,IF+
6 ,
MoCl5,(CH3)2SnF2。
知识点睛
1.4 共价键的参数
  描述共价键的性质时,常用三个参数:共价键的键长、键能和两个共价键之间的键角。
1.4.1 键长
  两个成键原子A 和B 的平均核间距离,可以由实验测量得到。键长是分子结构的重要参数之一,它对于讨论
化学键的性质、研究物质的微观结构以及阐明微观结构与宏观性能之间的关系等方面都具有重要作用。
  一般而言,对于同种元素形成的化学键,单键键长> 双键键长> 叁键键长;同族元素从上到下与同一原子形
成同种共价键时键长逐渐增加;不同原子与同一原子形成共价键时电负性差越大键长越短。

60
1.4.2 键能
  键能是衡量化学键强弱的物理量,其定义为:标准状况下(298.15 K、101.325 kPa),将1 mol 气态双原子分
子AB 解离为气态原子A、B 所需的能量。符号为E,单位为kJ·mol−1。对于多原子分子,分子中相同化学键在依
次断开时所需的能量一般是不同的,键能指的是分子中相同化学键断开所需能量的平均值。
  键能的变化规律与键长相反,键长越长,键能越小,化学键越不稳定。需要注意的是,相同元素之间形成的双
键、叁键键能并非单键键能的二倍、三倍,而是经常小于单键键能的二倍、三倍。
1.4.3 键角
  键角是指在分子中,一个原子与其他两个原子形成的两个化学键之间的夹角,键角是反映分子空间结构的重
要因素之一。键角是共价键方向性的反映,与分子的形状(空间构型)有密切联系。键角的影响因素受杂化类型、
中心原子孤电子对、成键电子对、原子电负性等因素有关。
  首先,在不同的杂化类型中,键角不同。然后,相同的杂化类型条件下,孤电子对越多,成键电子对之间的键角
越小。如CH4、NH3、H2O 分子中,C、N、O 均采用sp3 杂化,∠HCH=109◦,∠HNH=107◦,∠HOH=104◦。
  在相同的杂化类型和孤电子对数目的条件下,
  (1)中心原子的电负性越小,成键电子对中心原子越远,成键电子对之间斥力变小,键角越来越小。例如:
NH3、PH3、AsH3,中心原子电负性逐渐变小,键角越来越小。
  (2)配位原子的电负性越大,成键电子对离中心原子越远,成键电子对之间斥力变小,键角越小。例如:NH3、
NF3 中,∠HNH 大于∠FNF。
  (3)多重键斥力顺序为叁键-叁键> 叁键-双键> 双键-双键> 双键-单键> 单键-单键。
1.5 共振论简述
  杂化轨道理论虽然可以解释许多共价分子的几何结构,但是对于一些共价分子结构的解释仍然与实验有较大
出入,尤其是电子离域体系。如苯分子,按照价键理论,每个碳原子都采用sp2 杂化,则分子结构应为:
图3-11 苯的Kekule 式
  即分子中存在单双键交替,键长也应该长短交替。然而,实验证明苯分子中六个C-C 键键长相等,键长介于
碳碳单键和碳碳双键之间。为了解释这一现象,Pauling 于1931 年提出了共振论的思想。
  他认为当一个分子、离子或自由基的结构不能用路易斯结构式正确地描述时,可以用多个路易斯式表示,这些
路易斯式称为共振结构,又称极限式或正则结构。在共振结构之间用双箭头“←→”联系,以表示它们的共振关系。
分子的真实结构是这些共振结构共振得到的共振杂化体。
  每个共振结构对共振杂化体的贡献不同,即它们对共振杂化体的参与程度有差别。共振结构越稳定,对共振
杂化体的贡献越大。共振杂化体的能量较任何一个共振结构为低。共振结构的书写除符合价键规则外,还必须遵
守各共振结构的原子核位置不变,各共振结构的配对电子数或未共享电子数不变的原则。

第3 讲
61
  根据共振论,苯的结构可以写成:
图3-12 苯的共振式
  共振论虽然可以解释电子离域体系的结构,但是其对稳定Lewis 结构式的选择主观任意性太大,被化学界许
多人所摒弃。
1.6 离域Π 键
  分子轨道提供了人们新的思考角度,即将分子作为整体,考虑电子在整个分子中的分布。有些分子中,当几何
结构允许,多个原子提供原子轨道相互重叠,最常见的是以“肩并肩”的形式重叠形成的π 键。
1.6.1 形成条件
  形成离域Π 键需要具有以下条件:
  (1)所有参与形成离域Π 键的原子必须在同一平面内,即连接这些原子的中心原子只能采取sp 或sp2 杂
化;
  (2)所有参与形成离域Π 键的原子都必须提供一个或两个相互平行的p 轨道;
  (3)参与形成离域Π 键的p 轨道上的电子数必须小于p 轨道数的2 倍。
1.6.2 表示方法
  区别于两原子之间形成的π 键,离域Π 键常用表示。n 为参与形成离域Π 键的轨道数目,m 为离域Π 键
的电子数。
  例如CO2−
3
中,C 以sp2 杂化,形成三个sp2 杂化轨道,与氧原子填充单电子的2p 轨道形成σ 键。中心C 原
子和三个O 原子各有一个彼此平行而垂直于分子平面的,含单电子的2p 轨道,组合形成四中心离域Π 键。CO2−
3
中的两个电荷填入离域Π 键,形成π6
4 离域键。
图3-13 碳酸根离域Π 键示意图
1.6.3 键级计算
  离域Π 键的键级= 参与成键的轨道数- Π 键电子数/2。如:π6
4 离域键,键级=4-6/2=1。
1.6.4 共轭体系特点
  共轭体系是指分子中单双键交替出现的体系,整个分子均参与形成共轭体系。一般具有良好的导电性、导热性
等物理性能。共轭体系分子中任何一原子受外界试剂作用或分子中任一端连上一个电负性不同的原子或原子团,
作用效果可通过π 电子的离域作用,几乎不减弱的移动到分子的任何部位,这一效应称作共轭效应。共轭效应是
62
化学中的基本小营,除了影响分子构型构象,还会影响物质的电性、颜色、酸碱性和化学反应性等多种性质。
  (1)电性:离域π 键的形成能增加物质电导性能,例如石墨具有金属光泽、能导电。
  (2)颜色:离域π 键的形成,增大π 电子的活动范围,使体系能量降低,能级间隔变小。吸收光谱从紫外光
区移至可见光区,使得物质呈现相应颜色。例如许多有机染料,呈现颜色的原因和分子内的离域π 键有关。
  (3)酸碱性:一些物质在失去或得到质子时,离域π 键的稳定作用会影响到物质得失质子的稳定性。
精讲精练
【例2】
写出丁二烯、苯、NO−
3 、SO3、CO2 中的离域π 键。
【例3】
实验测得BF3 分子中,B-F 键长为130pm,比理论B-F 单键键长152pm 短,试加以解释。
第3 讲
63
Part 2
价层电子对互斥理论(VSEPR 理论)
知识点睛
  杂化轨道理论可以解释和预见分子的空间结构,但是一个分子究竟采取哪种类型的杂化轨道,在不少情况
下难以描述。1940 年Sidgwick 和Powell 等人归纳了许多已知分子的几何构型,提出了价层电子对互斥理论
(VSEPR 理论),用于预测分子的几何构型。
2.1 基本思想
  分子的共价键(单键、双键、叁键)中的电子对以及孤对电子由于相互排斥作用,趋向于尽可能彼此远离,分
子尽可能采取对称的结构。即中心原子周围的电子对所占的空间(成键电子对和孤对电子对)尽可能采用使其受
到的静电排斥最小的理想的几何构型,尽可能使中心原子周围的各电子对的距离达到最大。因此,VSEPR 理论仅
需依据分子中成键电子对及孤对电子的数目便可以定性判断和预见分子的几何构型。
2.2 适用范围
  VSEPR 理论是一个定性理论,它适用于推测主族元素以及d0、d5、d10 等过渡元素简单无机分子、离子的空间
构型。
2.3 推断步骤
  首先将分子用AXnEm 的形式表示。式中,A 代表中心原子,X 代表配原子,n 为配原子的个数,E 代表孤电子
对,m 为孤电子对数。
  (1)确定中心原子价电子对数VP(m+n)
  中心原子价电子对数等于中心原子价电子数与配原子可提供共用的电子数之和的一半。其中:
  ①H、X 原子配位,各提供一个电子。
  ②O、S 原子配位,不提供电子。
  ③N、P 原子配位,减一个电子。
  ④正离子在计算中心原子价电子数的时候需要减去相应的电荷,负离子反之。
  ⑤计算结果不为整数时,向上取整。如NO2:VP=(5+2×0)/2=2.5≈3
  (2)确定分子空间构型
  对于AXnE0 型分子,价电子对的空间排布决定了分子的空间结构。但对于m≠0 的AXnEm 型分子,分子的空
间构型还需考虑孤对电子所处的位置,即依据价电子对的斥力顺序,安排配体和孤对电子所处的位置。价电子对
之间的斥力顺序有以下原则:
64
  ①孤电子对-孤电子对≫孤电子对-成键电子对> 成键电子对-成键电子对。因为孤电子对没有受到配体
原子核的吸引,空间中的体积更大,彼此间斥力很大。当价电子对之间夹角大于90◦时,电子对之间的斥力明显减
小。因此,三角双锥孤电子对倾向于占据赤道位,五角双锥孤电子对倾向于占据轴位。
  ②叁键-叁键> 叁键-双键> 双键-双键> 双键-单键> 单键-单键。因为多重键的电子更加集中于中心原
子周围,使得价电子对之间受到的斥力增大。
  ③配位原子电负性越小,斥力越大。因为配位原子电负性越小,中心原子与配原子之间的电子对更加倾向于
中心原子,使得价电子对受到的斥力增大。同理,中心原子电负性越大,价电子对之间的斥力越大。
  ④配位原子团越大,斥力越大。根据以上原则,将孤电子对与成键电子对安排到合适的位置,使分子整体能
量最低,即可得到分子的空间构型。
精讲精练
【例1】
PCl5 分子为三方双锥形结构,请说明或回答:
(1)若用VSEPR 方法判断P−Cl 键的键长,三次轴方向上的键长较水平面上的键长是长还是短?
(2)分子所属的点群和P 原子所用的杂化轨道,全部P−Cl 键是否等长?
第3 讲
65
Part 3
分子轨道理论(MO 法)
知识点睛
  1932 年前后,Mulliken、Hund 等人基于份子的整体性,提出了分子轨道理论(简称MO 法)。该理论将分子
作为一个整体来处理,比较全面地反应了分子内部电子的各种运动状态,它不仅能解释分子中存在的电子对键、单
电子键、三电子键的形成,而且对多原子分子的结构也能给以比较好的说明。因此分子轨道理论在近些年来发展
很快,在共价键理论中占有非常重要的地位。
  对分子轨道理论的详细解释需要涉及原子轨道波函数等量子力学基础,讨论相对较为复杂,此处仅阐述其主
要思想和结论。
3.1 分子轨道理论基本要点
  (1)在分子中电子不从属于某些特定的原子,而是在遍及整个分子范围内运动,每个电子的运动状态可以像
描述原子核外电子运动状态一样,用波函数ψ 来描述,ψ 称为分子轨道。
  (2)分子轨道是由原子轨道线性组合而成的,且形成的分子轨道数目与参与形成分子轨道的原子轨道数目
相同。原子轨道在形成分子轨道时,能量降低的分子轨道称为成键轨道,能量升高的分子轨道称为反键轨道,能量
保持不变的轨道称为非键轨道。形成的分子轨道总能量与参与成键的原子轨道总能量相同。
  (3)每一个分子轨道都有一相应的能量和图像,分子的能量等于分子中电子的能量的总和,而电子的能量即
为被它们占据的分子轨道的能量。根据分子轨道的对称性不同,可分为σ 键和π 键等。
  (4)分子轨道中电子的排布也遵从原子轨道电子排布的同等原则,即:泡利原理、能量最低原理和洪特规则。
3.2 原子轨道线性组合类型
  两个原子轨道在线性组合时,由于参与组合的原子轨道成分不同,形成的分子轨道类型也不同。组合形成的
分子轨道图像与原子轨道图像也不相同。

66
图3-14 原子轨道线性组合示意图
3.3 原子轨道线性组合原则
  分子轨道是由原子轨道线性组合而得,但并不是任意两个原子轨道都能组合成有效的分子轨道,在确定哪些
原子轨道可以组合成分子轨道时,应遵循下列三条原理:
  (1)能量近似原理:只有能量相近的原子轨道才能组合成有效的分子轨道,而且原子轨道的能量越相近越
好。如果两个原子轨道能量相差很大,则不能组合成有效的分子轨道。
  (2)最大重叠原则:原子轨道发生重叠时,在可能的范围内重叠程度越大,成键轨道能量相对于组成的原子
轨道的能量降低得越显著,成键效应越强,即形成的化学键越牢固。最大重叠原则体现了共价键的方向性。
  (3)对称性匹配原则:只有对称性相同的原子轨道才能组成分子轨道,所谓对称性相同,实际上是指重叠部
分的原子轨道的波函数相位相同,具有相同的符号。
  在由原子轨道组成分子轨道的三原则中,对称性原则是首要的,它决定原子轨道能否组成分子轨道的问题,而
能量近似原则和最大重叠原则只是决定组合的效率问题。

第3 讲
67
3.4 双原子分子的分子轨道理论模型简述
  将分子轨道理论应用于解释双原子分子的结构获得了很大的成功。例如,分子轨道理论解释了单电子体系存
在的合理性,并对化学键的键级、键长、键能等参数做出了较好的预测。在价键理论中,通常以键的数目来表示键
级。分子轨道理论中则以成键电子数与反键电子数差值的一半来表示键级。
  对于第二周期元素的双原子分子的分子轨道示意图如下
图3-15 第二周期元素双原子分子轨道示意图
  由图中可见,O2、F2、Ne2 等分子的σ2p 轨道能量小于π2p 轨道,而N2、C2 等分子中π 轨道比σ 轨道能量
低。当价层2s 和2p 原子轨道能级相近时,由它们组成的对称性相同的分子轨道,能进一步相互作用,混杂在一
起组成新的分子轨道,这种分子轨道间的相互作用称为s-p 混杂。一般大于等于15 个电子时不发生sp 混杂,如
NO、O2,而B2,C2,N2 的能级顺序由于s-p 混杂,π2p 和σ2p 的能级会发生交错。
  下面我们以几个简单双原子分子的实例简要说明分子轨道理论是如何解释分子结构和性质的。

68
3.4.1 O2
  O2 分子是同核双原子分子,并且不存在s-p 混杂,因此O2 分子的电子排布式可写作:
  (σ1s)2 (
σ∗
1s
)2 (σ2s)2 (
σ∗
2s
)2 (
σ2px
)2 (
π2py
)2 (
π2pz
)2 (
π∗
2py
)1 (
π∗
2pz
)1
  或:
  KK(σ2s)2 (
π∗
2s
)2 (
σ2px
)2 (
π2px
)2 (
π2py
)2 (
π∗
2py
)1 (
π∗
2pz
)1
  其中,KK 代表分子实,() 内为分子轨道符号,分为σ 轨道、π 轨道,右下角标代表参与形成分子轨道的原子
轨道成分。右上角标* 代表反键轨道。() 外右上角标的数字代表该轨道填入的电子数。
  由此可以看到,氧分子两个轨道各填有一个电子,分子中有两个单电子,因此呈顺磁性。O2 分子的键级
=[(2+2+2)−(1+1)]/2=2,与价键理论O=O 成双键的结论一致。
3.4.2 N2
  与O2 相似,N2 也是同核双原子分子,但存在s-p 混杂。因此,其分子轨道无法明确的用原子轨道表示,因此,
采用对称性符号u、g 表示。g 代表分子轨道呈中心对称,u 代表分子轨道呈中心反对称。N2 的分子轨道可表示为:

(
1σg
)2 (1σu)2 (
2σg
)2 (2σu)2 (1πu)4 (
3σg
)2
  因此可见,N2 的键级=(4+2)/2=3。
3.4.3H+
2
  H+
2 属于单电子体系,其分子轨道可表示为:
  (σ1s)1
  分子中唯一一个电子填充在σ 成键轨道,使分子体系能量下降。这解释了为何单电子体系可以稳定存在。H+
2
键级为0.5。
3.4.4 NO
  NO 属于异核双原子分子,由于组成分子轨道的原子轨道来自不同原子,分子轨道不存在中心对称性或反对
称性。因此,仅用σ、π 表示其分子轨道:
  (1σ)2 (2σ)2 (3σ)2 (4σ)2 (1π)4 (5σ)2 (2π)1
  NO 的键级=(4+2-1)/2=2.5。
3.4.5 HF
  以上两个分子都是第二周期元素原子组成的双原子分子。而不同周期的原子形成化学键的情况,我们以HF
为代表进行讨论。
  根据能及相近和对称性匹配条件,氢原子1s 轨道(-13.6 eV) 和氟原子2pz 轨道(-17.4 eV) 形成σ 轨道,价
电子组态为:
  (σ2s)2 (σ)2 (
π2p
)4
  有3 对非键电子,在F 原子周围形成3 对孤对电子。分子轨道能级如下图所示:

第3 讲
69
图3-16 HF 分子轨道示意图
精讲精练
【例1】
按分子轨道理论,N2、N−
2 、N2−
2
的稳定性由大到小的顺序是(  )
A. N2−
2
> N−
2 > N2
B. N2 > N−
2 > N2−
2
C. N−
2 > N2−
2
> N2
D. N−
2 > N2 > N2−
2
【例2】
解释为何N2 的离解能比N+
2 的离解能大,而O2 的离解能却比O+
2 的离解能小。
【例3】
基态C2 为反磁性分子,试写出其电子组态;实验测定C2 分子键长为124pm,比C 原子共价双键半径和(2×67pm)
短,试说明其原因。
70
课堂总结
  本讲通过介绍共价键理论发展过程中的几个重要理论,让学生对共价键的本质以及对分子性质的影响
有了进一步的认识。通过现代价键理论,我们可以了解到共价键形成的过程和影响共价键参数的因素;通过
价层电子对互斥理论,我们了解了判断分子空间构型的方法;通过分子轨道理论,我们了解了为何共价键如
此成键
第3 讲
71
专业巡礼
科学小故事
  约翰·道尔顿(JohnDalton,1766 年9 月6 日-1844 年7 月27 日),英国化学家、物理学家。近代原
子理论的提出者。他所提供的关键的学说,使化学领域自那时以来有了巨大的进展。附带一提的是道尔
顿患有色盲症。这种病的症状引起了他的好奇心。他开始研究这个课题,最终发表了一篇关于色盲的论
文──曾经问世的第一篇有关色盲的论文。后人为了纪念他,又把色盲症叫做道尔顿症。
  约翰·道尔顿生于坎伯兰郡伊格斯非尔德一个贫困的贵格会织工家庭。1776 年曾接受数学的启蒙。
幼年家贫,只能参加贵格会的学校,富裕的教师鲁宾孙很喜欢道尔顿,允许他阅读自己的书和期刊。1778
年鲁宾孙退休,12 岁的道尔顿接替他在学校里任教,工资微薄,后来他重新务农。1787 年3 月24 日道
尔顿记下了第一篇气象观测记录,这成为他以后科学发现的实验基础。道尔顿不满足于如此的境遇,他
希望前往爱丁堡大学学习医学,以便成为医生。尽管他的朋友反对,他开始进行公开授课以改善经济情
况和提高学术声望。詹姆斯·焦耳就在学生当中。1793 ∼1799 年在曼彻斯特新学院任数学和自然哲学教
授。1794 年任曼彻斯特文学和哲学学会会员,1800 年任学会秘书,
  1816 年当选为法国科学院通讯院士。1817 ∼1818 年任会长,同时继续进行科学研究,他使用原子
理论解释无水盐溶解时体积不发生变化的现象,率先给出了容量分析法原理的描述。但是,晚年的道尔
顿思想趋于僵化,他拒绝接受盖·吕萨克的气体分体积定律,坚持采用自己的原子量数值而不接受已经
被精确测量的数据,反对永斯·雅各布·贝采利乌斯提出的简单的化学符号系统。
  1844 年7 月26 日他使用颤抖的手写下了他最后一篇气象观测记录。1844 年7 月27 日他从床上
掉下,服务员发现他已然去世。道尔顿希望在他死后对他的眼睛进行检验,以找出他色盲的原因。他认
为可能是因为他的水样液是蓝色的。去世后的尸检发现眼睛正常,但是1990 年对其保存在皇家学会的
一只眼睛进行DNA 检测,发现他缺少对绿色敏感的色素。为纪念道尔顿,他的肖像被安放于曼彻斯特市
政厅的入口处。很多化学家使用道尔顿作为原子量的单位。
第
讲
4
73
分子结构与化学键(二)
Part 1
金属键理论
Part 2
分子间作用力
Part 3
分子的性质
Part 4
分子对称性初步
学习目标
1. 了解金属键理论,了解如何用金属能带理论描述金属的性质
2. 掌握范德华力、氢键等分子间作用力的定义、对分子性质的影响
3. 掌握分子的极性、磁性性质及其与分子结构的关系
74
Part 1
金属键理论
知识点睛
  周期表中有近五分之四的元素都是金属元素,它们的单质通常条件下具有相似的特征:具有金属光泽、能导电
导热、富有延展性。除了金属汞在室温下是液态以外,其他金属均为固体。金属相似的性质与它们的结构有很大关
系。
1.1 金属键概念
  早期人们认为,在固态或液态金属中,价电子可以自由地从一个原子跑向另一个原子,就好像价电子为许多原
子或离子(每个金属原子释放出自己的电子便成为离子)所共有。这些共用电子起到把许多原子(或离子)粘合
在一起的作用,形成了所谓的金属键。对金属键有两种形象化的说法:一种说法是在金属原子(或离子)之间有电
子气在自由流动;另一种说法是,金属离子浸没在电子的海洋中。
1.2 金属能带理论简介
  将金属键描述为电子海洋,可以解释金属的许多物理性质。然而,对于金属键的本质阐述,是随着量子力学发
展而提出的金属能带理论。能带理论将金属晶体看成一个大分子,这个分子由晶体中所有的原子组合而成。由于
各原子原子轨道之间的相互作用便组成了一系列相应的分子轨道,其数目与形成它的原子轨道数目相同。其基本
观点如下:
  (1)为使金属原子的少数价电子能够适应高配位数结构的需要,成键时价电子必须是离域的,所有的价电子
应该属于整个金属晶格的原子所共有。
  (2)金属晶格中原子很密集,能组成许多分子轨道,而且相邻的分子轨道间的能量差很小。
  (3)上述分子轨道所形成的能带,也可以看成是紧密堆积的金属原子的电子能级发生的重叠,这种能带是属
于整个金属晶体的。
  (4)依原子轨道能级的不同,金属晶体中可以有不同的能带。由充满电子的原子轨道能级所形成的低能量能
带,叫做满带;由未充满电子的能级所形成高能量能带,叫做导带。从满带顶到导带底之间的能量差通常很大,以
致低能带中的电子向高能带跃迁几乎是不可能的,所以把满带顶和导带底之间的能量间隔叫做禁带。
  (5)金属中相邻近的能带有时可以互相重叠。
  将上述理论用形象的图形表示,如下图所示:

第4 讲
75
图4-1 分子轨道的能带随着Li 原子数目增加的演变示意图
1.3 金属理化性质与结构的关系
  从能带理论的观点,一般固体都具有能带结构。根据能带结构中禁带宽度和能带中电子填充的状况,可以决
定固体材料是导体、半导体或绝缘体。
图4-2 材料能带示意图
(a. 能带不重叠的金属;b. 能带部分重叠的金属;c. 绝缘体;d. 半导体)
  能带理论能很好地说明金属的一些物理性质。向金属施以外加电场时,导带中的电子便会在能带内向较高能
级跃迁,并沿着外加电场方向通过晶格产生运动,这就说明了金属的导电性;能带中的电子可以吸收光能,并也能
将吸收的能量又发射出来,这就说明了金属的光泽和金属是辐射能的优良反射体;电子也可以传输热能,表现金属
有导热性;给金属晶体施加机械应力时,由于在金属中电子是离域的,金属键不会彻底被破坏,因此机械加工根本
不会破坏金属结构,而仅能改变金属的外形。
  金属原子在形成能带时贡献的不成对价电子越多,金属键越强,反应在物理性质上是金属的熔点和沸点越高,
密度和硬度越大。
76
精讲精练
【例1】
为什么石墨是好的导体,而金刚石不是?
Part 2
分子间作用力
知识点睛
  前面我们所讨论的离子键、共价键、金属键都是针对形成分子或晶体时,原子或离子之间较强的相互作用力。
然而,分子与分子之间并非毫无关系。同种分子之间、不同分子之间广泛存在着各种较弱的相互作用,统称为分子
间作用力。这些作用力对物质表现出的各种理化性质有很重要的作用。
2.1 分子间作用力概述
  分子间的相互作用是除共价键、离子键和金属键以外,分子间相互作用的总称。分子间相隔较远时,以吸引作
用为主;相隔很近时,以排斥为主。当分子相互接近聚集在一起时,吸收作用和排斥作用达到平衡,使分子间作用
能处于最低点,而成为稳定的聚集体。
  分子间作用主要有:荷电基团、偶极子、诱导偶极子之间的相互作用;氢键;疏水相互作用;π −π 堆叠作用以及
非键电子推斥作用等。大多数分子的分子间作用能在10 kJ·mol−1 以下,比一般的共价键键能小1∼2 个数量级,
作用范围约为0.3∼0.5 nm。最为主要的是偶极子、诱导偶极子和高级电极矩(如四极矩)间的相互作用,通称范
德华作用。

第4 讲
77
2.2 范德华力
  范德华力包括取向力、诱导力和色散力。其本质是一种静电力,只有当分子间距离较近(500 pm 以内)时才
起作用,作用强度与分子间距离的六次方成反比。此外,范德华力一般而言没有方向性和饱和性,只要分子周围空
间允许,会与尽可能多的其他分子相互作用。
2.2.1 取向力
  取向力是极性分子与极性分子之间的特征作用力。极性分子的正、负电荷重心不重合,始终存在着一个正极
和一个负极,极性分子的这种固有的偶极,称为永久偶极。当两个极性分子相互接近时,一个分子带负电荷的一端
要与另一个分子带正电荷的一端接近,这样就使得极性分子有按一定方向排列的趋势,因而产生分子间引力,称为
取向力。极性分子之间、离子与极性分子之间的相互作用力就是取向力,即取向力存在于永久偶极之间或离子与
永久偶极之间。
2.2.2 诱导力
  诱导力是极性分子之间、极性分子与非极性分子之间的特征作用力。当极性分子与非极性分子相遇时,极性
分子的永久偶极所产生的电场使非极性分子电子云变形(即电子云偏向极性分子偶极的正极),使得非极性分子
正负电荷重心不再重合,从而形成诱导偶极。当外电场消失时,诱导偶极就消失,分子又重新变成非极性分子。极
性分子永久偶极与非极性分子诱导偶极间的这种作用力称为诱导力。诱导力不仅存在于非极性分子与极性分子
之间,也存在于极性分子本身之间。
2.2.3 色散力
  通常情况下,非极性分子的正负电荷重心重合,但核外电子的不断运动以及原子核的不断振动过程中,在某一
瞬间产生电子与核的相对位移,造成正负电荷重心分离,产生瞬时偶极。这种瞬时偶极也会诱导邻近的分子产生
瞬时偶极,于是两个偶极处于异极相邻的状态,从而产生吸引力。这种由于分子不断产生瞬时偶极而形成的作用
力叫做色散力。分子的变形性越大,色散力越大,色散力存在于任何共价分子之间。
精讲精练
【例1】
下列关于范德华力的叙述中,正确的是(  )
A. 范德华力的实质也是一种电性作用,所以范德华力是一种特殊的化学键
B. 范德华力与化学键的区别是作用力的强弱问题
C. 任何分子间在任意情况下都会产生范德华力
D. 范德华力非常弱,故破坏范德华力不需要消耗能量
78
知识点睛
2.3 氢键
2.3.1 定义
  氢原子与电负性大的原子X(N、O、F 等)以共价键结合,若与电负性大、半径小的原子Y(N、O、F 等)接近,
在X 与Y 之间以氢原子为媒介,生成X−H···Y 形式的一种特殊的分子间或分子内相互作用,称为氢键。
2.3.2 特点
  氢键比化学键弱,但比范德华力强。此外,氢键具有饱和性和方向性。氢键的方向性体现在:由于H 原子体积
小,为了减少X 和Y 之间的斥力,它们尽量远离,键角接近180◦;氢键的饱和性体现在:由于氢原子的体积小,它与
较大的X、Y 接触后,另一个较大的原子就难于再向它靠近,所以氢键中氢的配位数一般为2。
  在X−H···Y 型氢键中,X、Y 的电负性越大,氢键越强,X、Y 半径越小,氢键越强。对于常规型的氢键,它们之
间的强度关系为:F−H···F > O−H···O > N−H···F > N−H···O > N−H···N
2.3.3 非常规氢键
  除了X−H···Y 型氢键,还有许多氢键类型。例如:
  (1)X−H···π 型氢键:π 键或离域Π 键体系作为H+ 的接受体。由苯基等芳香环离域Π 键形成的X−H···π
型氢键,又称为芳香氢键。
图4-3 X−H···π 型氢键示意图
  (2)X−H···M 型氢键:富含电子的过渡金属元素作为H+ 的接受体,M 多为Pt、Pd 等富电子体系的过渡金
属原子。

第4 讲
79
图4-4 X−H···M 型氢键示意图
  (3)X−H···H−Y 型二氢键:在两分子之间,由于X、Y 电负性差异大,使X−H 和Y−H 中氢原子的电性不
同,从而使两个氢原子之间产生氢键。
图4-5 X−H···H−Y 型二氢键示意图
2.3.4 氢键对物质性质的影响
2.3.4.1 物质的溶解性
  水是应用最广的极性溶剂,汽油、煤油等是典型的非极性溶剂。溶质分子在极性溶剂和非极性溶剂中的溶解
性质,可用“相似相溶”原理表达。这个经验原理指出:结构相似的化合物容易互相混溶,结构相差很大的化合物不
易互溶。其中“结构”二字主要有两层含义:一是指物质结合在一起所依靠的化学键形式,对于由分子结合在一起
的物质,主要指分子间结合力形式;二是指分子或离子、原子的相对大小以及离子的电价。
  水是极性较强的分子,水分子之间有较强的氢键生成,水分子既可为生成氢键提供H,又能有孤对电子接受
H,氢键是以水分子间的主要结合力。非极性分子不具极性,分子间依靠较弱的范德华引力结合。所以对于溶质分
子,凡能为生成氢键提供H 与接受H 者,均和水相似,例如CH3OH、CH3COOH、HCHO,CH3CONH2 等均可通过
氢键和水结合,在水中溶解度较大。而不具极性的碳氢化合物,不能和水生成氢键,在水中溶解度很小。
  在同一类型的溶质分子中,如醇类ROH,随着R 基团加大,在水中溶解度越来越小。丙酮、四氢呋喃等,既能
接受H,与H2O 分子生成氢键,又有很大部分和非极性的有机溶剂相似,所以它们能与水和油等多种溶剂混溶。
2.3.4.2 熔沸点、汽化焓
  由于气态物质分子间作用力可以忽略不计,气化过程将使分子间作用力消失,所以分子间作用力愈大的液态
和固态物质愈不易气化,其沸点愈高,汽化焓愈大。熔化过程也需克服部分分子间作用力,但因影响熔点和熔化焓
的因素较多,其规律性和沸点不如汽化焓明显。
80
  结构相似的同系物,若系非极性分子,色散力是分子间的主要作用力;随着相对分子量增大,极化率增大,色散
力加大,熔沸点升高,但若分子间存在氢键,结合力较色散力强,会使熔沸点显著升高。
  下图示出各种氢化物的沸点和熔点:
图4-6 各种氢化物的熔点图(左)和沸点图(右)
  由图可见,HF、H2O、NH3 等由于分子间有较强的氢键生成,熔点和沸点就特别高。
  分子间生成氢键,熔点、沸点会上升;分子内生成氢键,一般溶、沸点要降低。例如邻硝基苯酚生成分子内氢键,
熔点为45◦C,而生成分子间氢键的间位和对位硝基苯酚,其熔点分别为96◦C 和114◦C。
  下图示出主族元素氢化物的汽化焓,其大小规律和它们的沸点高低一致。

图4-7 各氢化物汽化焓

第4 讲
81
2.3.4.3 粘度和表面张力
  分子间生成氢键,会使化合物粘度会增大,例如甘油和浓硫酸等都是粘度较大的液体。水的表面张力很高,其
根源也在于水分子间的氢键。物质表面能的大小和分子间作用力大小有关,因为表面分子受到的作用力不均匀,
能量较高,有使表面自动缩小的趋势。某些液态物质表面能的数值列于下表:
  表中所列液态物质中,水的表面能最高,因为水分子之间有强的氢键作用。若加表面活性剂破坏表面层的氢
键体系就可降低表面能,在工业生产中有着重要的意义。
精讲精练
【例2】
二甲醚(CH3-O-CH3) 和乙醇(CH3CH2OH) 为同分异构体,它们的沸点分别是−23◦C 和78.5◦C,为什么差别这
样大?
【例3】
下列有机化合物中沸点最高的是(  )
A. 乙醚
B. 乙酸乙酯
C. 乙醇
D. 乙二醇
82
知识点睛
2.4 其他分子间相互作用力
  除了上述讨论的范德华力和氢键外,分子间还有多种相互作用。
  荷电基团间的静电作用:其本质和离子键相当,又称盐键,如-COO−和-NH+
3 之间的作用。作用能正比于互
相作用的基团间荷电的数量,与基团电荷重心间的距离成反比。
  疏水基团相互作用:指极性基团间的静电作用和氢键使极性基团倾向于聚集在一起,因而排挤疏水基团,使疏
水基团相互聚集所产生的能量效应和熵效应。在蛋白质分子中,疏水侧链基团如苯丙氨酸、亮氨酸、异亮氨酸等较
大的疏水基团,受水溶液中溶剂水分子的排挤,使溶液中蛋白质分子的构象趋向于把极性基团分布在分子表面,与
溶剂分子形成氢键和盐键,而非极性基团聚集成疏水区,藏在分子的内部,这种效应即为疏水基团相互作用。据测
定,使两个亚甲基(−CH2−)聚集在一起的稳定能约达3 kJ·mol−1。
  π −π 堆叠作用:指两个或多个平面型的芳香环平行地堆叠在一起产生的能量效应。最典型的是石墨层型分
子间的堆叠,其中层间相隔距离为335pm。在其他小分子组成的晶体中,芳香环出现互相堆叠在一起的现象也是
非常普遍。π −π 堆叠作用和芳香分子中离域分子轨道同相叠加有关。
  非键电子推斥作用:是一种近程作用,即基团距离过近时的空间效应。它存在于所有类型的基团间,其作用能
正比于r9 ∼r12。
  这些相互作用共同影响了分子的结构和作用力,使分子呈现出丰富多彩的性质。
Part 3
分子的性质
知识点睛
3.1 分子的极性
  共价分子分为极性分子和非极性分子,分子的极性与共价键的极性、分子空间几何结构有关。由于极性共价
键两端原子电负性不同,共价键电子云偏向电负性大的原子,使得化学键两端正负电重心不再重合,化学键产生极
性。可以将化学键的极性看作带有方向和大小的空间向量,分子的极性是分子中各个化学键极性空间向量的加和,
因此分子的极性与分子空间几何结构相关。
3.1.1 共价分子的分类
  (1)非极性分子:由非极性键组成的共价分子(如同核双原子分子)或由极性键构成但几何构型对称的共价
分子(如CO2、CCl4 等)。
第4 讲
83
  (2)极性分子:由极性键构成的,且分子正负电重心不重合,键的极性不能抵消的共价分子。
3.1.2 分子极性大小的量度——偶极矩(µ)
  (1)µ 是矢量,既有大小也有方向。
  大小:µ= q·d,q 为正、负电中心所带电荷;d 为分子中正负电中心的距离。单位为德拜(Debye)。1 Debye
= 3.336×10⁻³⁰ C·m。
  方向:从正电中心指向负电中心。
  (2)对于双原子分子,键的极性越大,分子的极性越大。
  例如:HF:µ=1.827;HCl:µ=1.09;HBr:µ=0.828;HI:µ=0.448。
  (3)对于多原子分子,特别是中心原子上存在孤对电子对的分子,其极性要通过分析讨论来确定。
精讲精练
【例1】
根据人们的实践经验,一般来说,极性分子组成的溶质易溶于极性分子组成的溶剂,非极性分子组成的溶质易溶于
非极性分子组成的溶剂,称为相似相溶原理。根据“相似相溶原理”判断,下列物质中,易溶于水的是
;易
溶于CCl4 的是
。
A.NH3
B.HF
C.I2
D.Br2
知识点睛
3.2 分子磁性
  将物质按照磁性分类,可分为抗磁性物质、顺磁性物质和铁磁性物质。
  抗磁性物质的分子中不存在单电子,在外加磁场中排斥磁感线,表现为在磁场中减重。
  顺磁性物质的分子中存在单电子,但自身磁场较弱,物质中电子的排列不规则。在外加磁场中受到磁感线作
用,表现为增重。
  铁磁性物质的分子中同样存在单电子,且排列较为规整,自身净磁场较强,在外加磁场的作用下会受到磁场的
吸引表现出较强的磁性。
84
精讲精练
【例2】
写出O2,O2−
2 ,O−
2 ,O+
2 分子或离子的分子轨道式,计算它们的键级,比较稳定性和磁性(是顺磁性或是反磁性)
Part 4
分子对称性初步
知识点睛
  自然界广泛存在着对称性,蝴蝶两瓣翅膀左右对称,樱花的花瓣呈五瓣,微小的雪花呈六边形,许多建筑、图
案、绘画为了满足功能和审美的需求左右对称,连我国古代道家思想代表图案太极图也呈现中心对称。在分子的
世界,同样存在着对称性。我们所处的环境,从宏观到微观,广泛地存在着对称性的痕迹。认识对称性,对于我们了
解分子结构和性质、简化表达分子的几何结构具有重要的作用。
4.1 对称元素与对称操作
  对称,即指一个物体包含若干等同的部分。这些部分相对(对等、对应)而又相称(适合、相当)。这些部分能
经过不改变其内部任何两点间距离的对称操作所复原。对称物体经过某一操作后,物体中每一点都被放在周围环
境与原先相似的相当点上,无法区别是操作前的物体还是操作后的物体,这种情况叫复原。在不改变物体内部任
何两点间的距离,而使物体复原的操作叫做对称操作。对称操作所据以进行的几何元素称为对称元素。对于分子
等有限物体,在进行操作时,至少有一点是不动的,叫做点操作。

第4 讲
85
4.2 对称元素介绍
4.2.1 旋转和旋转轴(Cn)
  旋转操作是将分子绕通过其中心的轴旋转一定的角度使分子复原的操作。旋转依据的对称元素为旋转轴,n
次旋转轴用符号Cn 表示。旋转操作的特点是将分子的每一点都沿这条轴线转动一定的角度。能使物体复原的最
小旋转角称为基转角(α),且α=360◦/n。任何分子中都有无数个C1,常用E 表示。
  常见的旋转轴有C2,C3,C4,C5,C6,C∞等。如H20、H2O2 中有C2 轴;NH3、CHCl3、PCl5 中有C3 轴;SF6、
PtCl2−
4
中有C4 轴;IF7、Fe(C5H5)2 中有C5 轴;C6H6 中有C6 轴;所有直线型分子,如HCl、CO2、Cl2 中有C∞轴。
图4-8 含有C5 轴的二茂铁[Fe(C5H5)2]
4.2.2 反映和镜面(σ)
  镜面是平分分子的平面,在分子中除位于镜面上的原子外,其他原子成对的排在镜面两侧,它们通过反映操作
可以复原。反映操作是使分子中的每一点都反映到该点到镜面垂线的延长线上,在镜面另一侧等距离处,镜面对
称元素在讨论分子结构时常用σ 表示,在晶体学中常用m 表示。
  例如:H2O 分子中有两个相互垂直的镜面,NH3 分子中有三个彼此呈120◦的镜面,C6H6 有六个与分子平面
垂直的镜面,彼此呈30◦角,另有一个平行于分子平面的镜面
4.2.3 反演和对称中心(i)
  对称中心是从分子中任一原子至对称中心连一直线,将此线延长,必可在对称中心等距的另一侧找到另一相
同原子。和对称中心相应的对称操作叫做反演。由于每一个原子通过对称中心的反演操作可以得到另一个相同原
子,所以除位于对称中心i 上的原子外,其他原子必定成对出现。
  如C6H6、SF6、CO2、C2H4 等分子具有对称中心,称为中心对称分子,而有些分子如CH4、H2O、NH3、CO 等没
有对称中心,称为非中心对称分子。
4.2.4 旋转反演和反轴(In)
  反轴In 的基本操作是绕轴转360◦/n,接着按轴上的中心点进行反演。即In = iC1
n。这个操作是C1
n 和i 相继进
行的联合操作。I1 对称元素等于i;I2 对称元素等于σ;I3 包括i 和C3 的全部对称操作:I1
3 = iC1
3,I2
3 = C2
3,I3
3 = i,
I4
3 = C1
3,I5
3 = iC2
3,I6
3 = E;I4 对称元素包括:I1
4 = iC1
4,I2
4 = C1
2,I3
4 = iC3
4,I4
4 = E,因此I4 是一个独立的对称元素。与反
轴对应的操作称为旋转反演操作。

86
图4-9 反轴I4 的操作示意图
4.2.5 旋转反映和映轴(Sn)
  映轴Sn 所对应的基本操作S1
n 为绕轴转360◦/n,接着按垂直于轴的平面进行反映,即S1
n = σC1
n. 这个操作是
C1
n 和σ 相继进行的联合操作.
4.2.6 小结
  综上所述,分子中可能存在的对称元素及相应的对称操作归纳于下表。他们可分为两大类:简单旋转操作属
第一类,为实操作,其特点是能具体操作,直接实现。其他如反映(镜面)、反演(对称中心)、旋转反映、旋转反演
等属第二类,为虚操作,其特点是操作只能在想象中实现。
精讲精练
【例1】
HCN 和CS2 都是直线形分子,写出它们的对称元素。
第4 讲
87
【例2】
写出H3CCl 分子的对称元素。
知识点睛
4.3 分子对称性与分子性质的关系
4.3.1 分子对称性与分子极性的关系
  分子的极性取决于分子的偶极矩,而分子有无偶极矩与分子的对称性密切相关。分子的偶极矩是一个矢量,
若分子的偶极矩不为0,即分子具有极性,那么分子的偶极矩也应该符合分子的对称性,即偶极矩坐落在分子的每
一对称元素上。因此,显而易见的是,具有对称中心的分子不能具有极性;而且有多个Cn 轴(n>1)的分子,偶极
矩应为零,因为一个不为0 的矢量不能同时与两个方向的轴重合。同理,有不在同一平面的镜面和Cn 轴(n>1)
的分子也没有极性。当一个分子不满足上述条件时,其偶极矩可以不为零,分子具有极性。
4.3.2 分子的手性与旋光性
  当一个分子经过反映操作后,通过旋转不能和原来的分子重合,这样的分子称为手性分子。有手性的分子通
常会显现出旋光性。
  当一个分子具有σ,i 或I4n 对称操作时,它一定没有旋光性;若一个分子没有这些对称操作,则其可能拥有旋
光性。
88
精讲精练
【例3】
将分子或离子:Co(en)3+
3 ,NO+
2 ,FHC=C=CHF,(NH2)2CO,C60,丁三烯,B(OH)3,N4(CH2)6 等按下列条件进行归
类:
(1)既有极性又有旋光性;
(2)既无极性又无旋光性;
(3)无极性但有旋光性;
(4)有极性但无旋光性。
第4 讲
89
课堂总结
  本讲介绍了化学作用力中剩下的两种:金属键及分子间作用力,以及分子的性质与结构。金属能带理论
可以帮助我们理解金属中原子的结合方式,而范德华力和氢键则能帮助我们理解分子之间的作用力以及物
质聚集的原因。通过对分子结构的研究,我们可以了解一个分子
90
专业巡礼
科学小故事
  约瑟夫·普里斯特利(J.JosephPriestley 1733 ~1804),重大贡献是发现氧和其他气体。1772 年发
现了二氧化氮;1773 年发现氨;1774 年发现二氧化硫。1774 年他利用一个大凸透镜,把阳光聚焦起来,
加热氧化汞, 用排水集气法收集产生的气体, 并研究了这种气体的性质。他发现蜡烛在这种气体中以极
强的火焰燃烧;老鼠在瓶中存活时间为相同容积的普通空气的两倍。他并用玻璃吸管从放满这种气体的
大瓶里吸取它,感到十分轻松舒畅。普里斯特利是第一位详细叙述了氧气的各种性质的科学家。由于他
是燃素说的信徒,遂推断出新气体必然含有极少的燃素或不含燃素,称它为“脱燃素空气”。同年,普里斯
特利将氧气的制法和性质告诉拉瓦锡。后者重复了这些实验,指出普里斯特利制出的气体不是“脱燃素
空气”,而是能够助燃的氧气。拉瓦锡还提出了燃烧反应的氧化学说。但是普利斯特里却一直不接受拉瓦
锡的理论,坚持错误的燃素说。他的著作有《电学史》(1766)、
《光学史》(1772) 和《各种空气的实验和观
察》(1774 ~1777) 等。
第
讲
5
91
晶体结构(一)
Part 1
晶体概论
Part 2
晶体结构的周期性
Part 3
金属晶体——等径圆球的
堆积
学习目标
1. 理解晶体的性质,能够区分晶体与非晶体
2. 理解点阵和点阵点的概念,能够划分点阵
3. 理解三维点阵以及晶胞的分类
92
Part 1
晶体概论
知识点睛
  气态、液态、固态是物质的三种主要物态。当处于固态时,粒子被限于固定位置振动。根据固体中粒子位置是
否保持微观均匀排列,又可将固体分为晶态与非晶态。自然界多数固态物都是晶体,而非晶体一定程度上则可视
为过冷液体,一定条件下会逐渐晶化。
  晶体最明显的宏观特征,当然是其多面体外形。在宏观上,晶体有别于非晶态的最普遍的本质是其“自范性”,
即晶体能够自发地呈现封闭的规则凸多面体外形,非晶体没有自范性。
  生活中常见的晶体,往往由大量取向混乱、不同尺寸、形状不规则的小晶体或晶粒组成,这种晶体被称为多晶。
为强调其不同,单个大晶体通常被称为单晶; 两个体积大致相当的单晶按一定规则生长在一起,叫双晶; 许多单晶
按不同取向连接,叫晶簇。
  固体物质除了晶体和被称为非晶态的玻璃态之外,还有液晶、类晶等介乎晶态和非晶态之间的状态。液晶和
类晶也有某种整齐排列的特征,但在宏观外型和微观结构上却与理想晶体不尽相同。
  然而,单纯从多面体外形判断是否为晶态显然是粗糙的。宏观尺度固体材料的表观形貌特征,显然可以通过
机械途径改变。晶体的本质特征,在于其均匀性、各向异性和对称性。
  宏观的均匀性概念是指晶态的任一部分的所有性质全同。从单晶体任意部分切下同样取向、形状、尺寸的样
品,其一切性质(光学、力学、热学等物理性质,表面溶解度、表面吸附等物理化学性质) 均相同。这一性质不仅适用
于晶体,对液体、气体和非晶体等均可适用。
  各向异性则是晶体与其他状态最主要的区别。晶体的某些性质是标量,与方向无关。然而有许多性质,如热传
导、介电系数、热膨胀系数、机械强度、光折射系数等与方向密切相关,其值取决于和晶向的相互关系。这种物性与
坐标轴取向有关的性质,就称为各向异性。液体与气体的所有性质都是各向同性(物性与位向无关) 的,而晶体只
有部分性质是各向同性的。各向异性并非只是晶体所独有,晶态织构、液晶等物相中,天然和合成的聚合物中也有
各向异性。这些物质的各向异性和单晶体一样,是由原子层面的结构决定的。各向异性的物性并非在所有方向均
不相同。相反,在某些不连续变化的方向上存在着规律的等同性。这正是对称性的体现。
  所谓对称性,指的是物体通过某种操作后,能与原物体完全重合。这种操作被称为对称操作。对称操作可分为
两类: 第一类对称操作构造的重合形式称为重合等同,是平移、旋转或这两个操作的组合; 第二类对称操作构造的
重合形式称为镜像等同,是反映/反演或其与第一类对称操作的组合。
  以上三点特性,是晶体自范性的结构基础。自范性的主要特征可用晶体多面体习性定律描述: 一,某一特定种
类的晶体相应表面间的夹角守恒,并是这种晶体的特征; 二,总可以通过选取适当的一组坐标轴,并为各坐标轴选
取合适的单位长度,使得对应晶面在坐标轴上的截距一定是该单位的整数倍。
第5 讲
93
图5-1 石英晶体的不同外形与晶面
  晶体可以由其中的粒子间相互作用的类型分为四类: 由离子键构成的称为离子晶体、由共价键构成的称为原
子晶体、由金属键构成的称为金属晶体、由范德华相互作用构成的称为分子晶体。
精讲精练
【例1】
将晶体划分为离子晶体、金属晶体、原子晶体和分子晶体的标准是(  )
A. 基本构成微粒种类
B. 晶胞种类
C. 微观粒子密堆积方式
D. 微观粒子的种类及粒子间相互作用的种类
Part 2
晶体结构的周期性
知识点睛
2.1 周期性与点阵
  从微观角度观察,晶体的三种基本性质是由于组成晶体的原子或分子是按照一定的排布规律在三维空间中周
期性地重复排布的。若我们将每个重复的单元抽象为一个点,则这些点在空间中按照规律无限周期排布,就可以
组成一个点阵。在点阵中,有无数个点阵点,而将沿其中任意两个点组成的相量平移,可以使点阵复原。在化学物
94
质的结构中,可以发现一维、二维和三维的点阵(见图5-2、5-3)。在点阵中,总可以选取一个含点阵点尽量少,
同时能尽量反映点阵对应性的对应维数的结构,使得点阵可以被视为完全等同的该结构重复叠放而成,这样的单
位称为正当点阵单位。正当点阵单位在二维点阵中应当是一个平行四边形,在三维点阵中则应是一个平行六面体。
晶体学家Bravias 研究发现,晶体的点阵类型可以归结为14 种正当点阵单位,因而常称这14 种正当点阵单位各
自构成的点阵为14 种Bravias 点阵,如图5-4 所示。
图5-2 一维(左)、二维(右)点阵举例
  一维:(a)Cu (b) 石墨(c)Se (d)NaCl(e) 伸展聚乙烯
  二维:(a)NaCl (b)Cu(c) 石墨(d)B(OH)3
图5-3 三维点阵举例
(a) Po (b) CsCl (c) Na (d) Cu (e) Mg (f) 金刚石(g) NaCl (h) 石墨
第5 讲
95
图5-4 14 种空间点阵型式
精讲精练
【例1】
按下图红线堆砌的结构为什么不是晶体中晶胞并置排列的结构?
96
知识点睛
2.2 晶系与晶胞
  对于实际的晶体,我们称其正当点阵单位对应的真实结构为晶胞。晶胞的形态主要由六个参数决定: 成右手
系分布的三个棱长a、b、c,及其夹角α、β、γ(依次为bc、ca、ca 的夹角)。根据这六个参数,又可以将这14 种空间
点阵分为七个晶系。各个晶系的主要特征与晶轴的选择标准如表51 所示。对比表5-1 和图5-4 可以发现,14 种
空间点阵可以被归入六个晶族,其中三方晶体的晶胞所属的空间点阵为简单六方或R 心六方。事实上,晶体可以
根据其对称性被分为32 种点群,230 种空间群。而晶体的具体物理性质则直接与点群形式对应。
  而对于晶胞中各个点阵点(或各个粒子) 的位置,可以a、b、c 方向的三个棱(晶轴) 方向建立右手系、以各个原
子在该坐标系中的坐标来标示,这一坐标可以唯一确定任一原子在每个晶胞中的位置,称为原子坐标,或原子分数
坐标。

第5 讲
97
精讲精练
【例2】
冰为六方晶系晶体,晶胞参数a = 452.27pm,c = 736.71pm,晶胞中含4H2O,括弧内为O 原子分数坐标
(0,0,0;0,0,0.375;2/3 ,1/3 ,1/2 ;2/3 ,1/3 ,0.875)。请据此计算或说明:
(1)计算冰的密度;
(2)计算氢键OH···O 键长;
(3)冰的点阵型式是什么?结构基元包含哪些内容?
98
Part 3
金属晶体——等径圆球的堆积
知识点睛
  金属晶体中,只有同一种金属元素,故我们可以把金属晶体看成是由直径相等的圆球状金属原子在三维空间
堆积构建而成的模型,即等径圆球堆积模型。等径圆球堆积模型有几种基本形式,如下所示。
3.1 简单立方堆积
  对于最简单的立方晶胞来说,我们在晶胞的顶点全部放置一个圆球,并使相邻的圆球互相接触,这种堆积方式
称为简单立方堆积。从图中可以看出,每个原子的配位数(即一个原子周围邻近的其他原子数)为6。
图5-5 简单立方堆积示意图
精讲精练
【例1】
计算简单立方堆积中圆球的空间占有率。(保留小数点后两位)
第5 讲
99
知识点睛
3.2 体心立方堆积
  如果向简单立方堆积的晶胞中央再加入一个圆球,我们就得到了体心立方堆积(bcp)的晶胞。体心立方堆
积的空间点阵属于体心立方,即处于晶胞体心的原子和处于晶胞顶点的原子的化学环境是完全相同的。如果以体
心的原子为顶点划分一个新的晶胞,则所得的晶胞与原先的晶胞没有任何区别。如图,我们可以发现每个金属原
子周围第一层(距离最近的) 原子数(配位数) 是8,第二层(次近的) 是6,……
左—体心立方晶胞中—体心与顶角并无差别右—第1 层和第2 层的配位数
图5-6 体心立方堆积示意图
精讲精练
【例2】
计算体心立方堆积中圆球的空间占有率。(保留小数点后两位)
100
知识点睛
3.3 六方最密堆积
  简单立方堆积的配位数为6,空间占有率为52%; 体心立方堆积的配位数为8,空间占有率为68%。能不能提
高配位数,增加金属原子在晶体微观空间中的占有率呢? 结论是肯定的。下面我们借助模型来思考:
  先令等径圆球在二维平面上尽可能地靠拢,可以得到二维密置层,在这种二维密置层中,每个球的配位数为6,
每个球周围有6 个凹穴,为方便起见,我们定名穿过球心的法线为A,穿过球周围的相邻凹穴的法线分别为B 和
C(图5-7a)。
  试设想将另一层二维密置层的球心串入假想的法线, 试问: 为取得最密的垛积,球心应当串在哪种法线上? 显
然,不应串在标号为A 的法线上,因为这样的话,第一层和第二层之间的空隙太大,而应串入标号为B 或C 的凹穴
的法线,但二者只能取其一,因为法线B 和C 在二维平面上的距离等于球的半径。设第二层球串入B 法线(我们
不妨将第一层球称为A 球,第二层球称为B 球)。再将第三层垛积到第二层上。这时,由于B 球周围的凹穴是A 和
C,第三层球可取A 或C。若取A,并使第四层球又取B,继续往上垛积的二维密置层遵循同一规则,我们就得到
ABABAB...... 的垛积。这是两层为一个周期的垛积。
图5-7 六方最密堆积示意图
  将这种堆积的A 球用直线连接起来,可以得到如图5-8 所示的六方晶胞,因此这种堆积叫做六方最密堆积
(hcp)。在每个晶胞中有两个球(A 和B,见图5-8)。必须注意的是,A 和B,虽然化学上是相同的(是同一种金属
原子),但是在几何上却是不同的,例如,在图5-8 中,我们从A 到B 用向量AB 将它们连接起来,从B 向上延长相
等的向量,却没有见到另一个球的存在,可见A 和B 在几何上是不相同的,所以,图5-8 是一个素晶胞。

第5 讲
101
图5-8 六方最密堆积的晶胞,可见其中有两个球
精讲精练
【例3】
计算六方最密堆积中圆球的空间占有率。(保留小数点后两位。提示:每两层A 原子之间的间距是多少倍的原子
半径?)
102
知识点睛
3.4 立方最密堆积
  如果上述三维垛积取......ABCABCABCABC...... 三层为一周期的垛积方式(图5-9),若将垛积方向定为c 轴,
得到一个c=2.449a 的六方晶胞,在这个六方晶胞里有3 个球(A、B 和C),然而,我们发现,A、B、C 球在几何上并
没有差别,例如,从A 向B 作连线,延长相同线段得C,再延长相同线段得A,这说明,这种堆积的结构基元是1 个
球,因此所得晶胞不是素晶胞,是素晶胞的3 倍体。我们可以把它转化为一个素单位,后者是一个菱方单位, 可以
证明,它的α=60◦,还可以证明,这种堆积具有立方对称性,为反映晶体的这种对称性,需要用立方晶胞作为晶体的
基本单位。从图中我们可以倒过来理解“立方对称性”: 面心立方晶胞的体对角线是完全等价的,而在四根体对角
线方向上的菱方晶胞的形状是完全相同,这既说明A、B、C 球没有差别,也说明这种堆积呈现的晶体微观结构的立
方对称性,所以,这种三层为一周期的最密堆积被称为立方最密堆积(ccp)。
图5-9 面心立方最密堆积
第5 讲
103
精讲精练
【例4】
计算立方最密堆积中圆球的空间占有率。(保留小数点后两位)
知识点睛
3.5 金属堆积方式小结
  最常见的三种金属堆积方式为体心立方堆积、六方最密堆积和立方最密堆积。简单立方堆积由于其空间利用
率过低,故堆积不稳定,几乎不被自然界存在的金属采用。表5-2 列出了三种堆积方式的总结。
104
  图5-10 给出了周期系(主表) 中的金属采取的堆积方式的总况。从中我们可以看到,体心立方堆积、面心立
方最密堆积和六方最密堆积三种堆积方式所占的比例差别不大,都为许多金属所采纳。
  体心立方堆积不是最密堆积,为什么仍有许多金属采纳它呢? 这是因为,它的空间利用率仅比最密堆积低约
6%,而且第一层球的配位数为8,比第一层球远约15% 的第二层球还有6 个,两层加在一起算是6+8=14,因而也
是一种相当稳定的结构。
图5-10 周期系金属晶体的堆积方式
  从表中我们还可以发现,有的金属的堆积方式不止一种,这是由于它们受热会改变堆积方式的缘故。
  另外,还有一些金属,不采纳以上任一种堆积方式。例如锰,它的一种晶体的一个晶胞里有29 个锰原子,不必
细说就可想象,它的堆积方式是十分复杂的。又如锗,常见的晶体采纳的是金刚石型。周期系第四主族锡有两种晶
体,其中1 种晶体中有2 种不同的原子核间距。还有一些金属,如镧系金属钐,采取的是六方最密堆积和面心立方
最密堆积的混合型。等等。这些例外表现了金属晶体中的堆积方式的多样性,需要在今后的学习中不断扩充。
精讲精练
【例5】
金属铂为A1 型结构,晶胞参数a 为392.3pm,Pt 的相对原子质量为195.1。试求金属铂的密度及原子半径。
第5 讲
105
课堂总结
  本讲介绍了晶体的性质与结构,以及点阵以及晶胞的概念和分类,并以简单的金属晶体为例利用等径
圆球堆积的模型讲解了一些晶体的空间结构
106
专业巡礼
科学小故事
  阿伏加德罗(AmedeoAvogadro、1776 年-1856 年),意大利化学家,生于都灵的显赫家族。1811 年
发表了阿伏伽德罗假说,也就是今日的阿伏伽德罗定律,并提出分子概念及原子、分子区别等重要化学
问题。
  阿伏伽德罗的重大贡献,是他在1811 年提出了一种分子假说:“同体积的气体,在相同的温度和压力
时,含有相同数目的分子。把这一假说称为阿伏伽德罗定律。这一假说是根据盖-吕萨克在1809 年发表
的气体化合体积定律加以发展而形成的。阿伏伽德罗在1811 年的著作中写道:
“盖-吕萨克在他的论文
里曾经说,气体化合时,它们的体积成简单的比例。如果所得的产物也是气体的话,其体积也是简单的比
例。这说明了在这些体积中所作用的分子数是基本相同的。由此必须承认,气体物质化合时,它们的分
子数目是基本相同的。”阿伏伽德罗还反对当时流行的气体分子由单原子构成的观点,认为氮气、氧气、
氢气都是由两个原子组成的气体分子。
  当时,化学界的权威瑞典化学家J.J. 贝采利乌斯的电化学学说很盛行,在化学理论中占主导地位。
电化学学说认为同种原子是不可能结合在一起的。因此,英、法、德国的科学家都不接受阿伏伽德罗的假
说。一直到1860 年,欧洲100 多位化学家在德国的卡尔斯鲁厄举行学术讨论会,会上坎尼扎罗散发了一
篇短文《化学哲学教程概要》,才重新提起阿伏伽德罗假说。这篇短文引起了迈尔的注意,他在1864 年
出版了《近代化学理论》一书,许多科学家从这本书里了解并接受了阿伏伽德罗假说。阿伏伽德罗定律
已为全世界科学家所公认。阿伏伽德罗数是1 摩尔物质所含的分子数,其数值约为6.02×10²³,是自然
科学的重要的基本常数之一。
第
讲
6
107
晶体结构(二)
Part 1
离子晶体与填隙模型
Part 2
分子晶体与原子晶体
学习目标
1. 掌握密堆积中孔隙的数目与填隙对半径的要求
2. 理解离子晶体的性质、结构
3. 理解分子晶体的性质、结构
4. 理解原子晶体的性质、结构
108
Part 1
离子晶体与填隙模型
知识点睛
一、离子晶体与填隙模型
  在离子晶体中,由于阴离子尺寸一般明显大于阳离子,因此可以认为其结构是由阴离子形成密堆积,再由阳离
子填入其中的空隙形成。当阳离子尺寸较小时,可以近似认为阴离子球相互之间接触形成密堆积,于是两个相互
接触的离子核间距即其半径之和。
图6-1 三种堆积中的空隙
  从图6-1 中可以看出,在两种最密堆积中,可以找到正四面体和正八面体的分布,而其中心即空隙所在位置。
而在A2 堆积中,则只能找到变形的八面体与四面体空隙。事实上晶体采用何种结构结晶,不仅与外部条件有关,
同时与阴阳离子半径有关。
  以下介绍几种常见的离子晶体结构。

第6 讲
109
1.1 NaCl 型
  NaCl 型晶体中,阴阳离子的配位情况相同,其配位数均为6,均为八面体配位。也可将NaCl 晶体视为由Cl−
离子A1 密堆积,一个晶胞中有四个正八面体空隙和八个正四面体空隙,之后由Na+ 填充其中全部八面体空隙。
  当选取Cl−为晶胞顶点时,
  Na+ 占据棱心和体心,
  Cl−占据顶点和面心。
  一个晶胞中有四个Na+ 和四个Cl−
  离子在晶体里的坐标不是绝对的,与怎样取用晶胞有关。
  Na+ 坐标为
(
0,0, 1
2
)
,
(
1
2,0,0
)
,
(
0, 1
2,0
)
,
(
1
2, 1
2, 1
2
)
  Cl−坐标为(0,0,0),
(
0, 1
2, 1
2
)
,
(
1
2, 1
2,0
)
,
(
1
2,0, 1
2
)
  取不同晶胞不会改变晶体结构,即离子的空间关系
  事实上有大量AB 型离子化合物采取NaCl 型结构,其键型从典型的离子键到共价键和金属键不等。常见的
化合物中,碱金属卤化物和氢化物、碱土金属氧化物和硫属化合物多属于此类,如AgCl、CaO、CsH、KBr、LiF、NiO、
PbS 等。
图6-2 NaCl 型晶胞示意图
1.2 CsCl 型
  CsCl 型晶体可以看成体心立方晶胞中,将其中一个原子换为另一种原子得到。当然,这样操作后的晶胞就不
再属于体心立方点阵, 属于简单立方点阵,一个晶胞只存在一个立方体空隙,且都被填满,当填隙率为50% 时,阴
阳离子个数为2 : 1,CaF2 就可以看做F 作简单立方堆积,Ca 填一半的立方体空隙。CsCl 型晶体中阴阳离子配位
数为8。这种晶体类型中配位数较高,因此更适合于有较大半径的阳离子和Cl−、Br−、I−等离子形成的化合物和二
元金属互化物。常见的可取CsCl 型化合物有AgZn、CsCl、CuZn、LiHg、NH4Cl、TlCl 等。
  当选取Cl−为晶胞顶点时,
  Cs+ 占据体心,Cl−占据顶点。
  一个晶胞中有一个Cs+ 和一个Cl−

110
  Cs+ 坐标为
(
1
2, 1
2, 1
2
)
  Cl−坐标为(0,0,0)
图6-3 CsCl 型晶胞示意图
1.3 立方ZnS 型
  立方ZnS(对应的矿物为闪锌矿) 晶体中,S2−离子成立方最密堆积,Zn2+ 离子填充其中半数四面体空隙,阴
阳离子配位数都为4,填隙时相互间隔,使Zn2+ 间尽量远离。CdS、CuCl、HgS、SiC 等均有属于这一类型的晶体。
(事实上,若将ZnS 晶胞中的所有原子均替换为C,则变为金刚石晶胞,类似的金属堆积形式记为A4。SiO2 与金刚
石有相同的点阵形式。)
  当选取S2−为晶胞顶点时,
  Zn2+ 占据1
2 对角线1
4 和3
4 的位置,S2−占据顶点和面心。
  一个晶胞中有四个Zn2+ 和四个S2−
  Zn2+ 坐标为
(
1
4, 3
4, 1
4
)
,
(
3
4, 1
4, 1
4
)
,
(
1
4, 1
4, 3
4
)
,
(
3
4, 3
4, 3
4
)
  S2−坐标为(0,0,0),
(
0, 1
2, 1
2
)
,
(
1
2, 1
2,0
)
,
(
1
2,0, 1
2
)
图6-4 立方ZnS 型晶胞示意图
第6 讲
111
1.4 六方ZnS 型
  六方ZnS(对应的矿物为纤维锌矿) 晶体中,S2−离子成六方最密堆积,同样地,Zn2+ 离子填充半数四面体空
隙, 阴阳离子配位数都为4。当以S2−为晶胞顶点时,S2−离子的坐标为(0,0,0) 和
(
2
3, 1
3, 1
2
)
,Zn2+ 离子的坐标
为
(
0,0, 3
8
)
和
(
2
3, 1
3, 7
8
)
。六方ZnS 是常见物质中最主要的六方晶体,AgI、CuH、MnS、ZnO 等均有这一类型的
晶体。
图6-5 六方ZnS 型晶胞示意图
1.5 CaF2 型
  CaF2 即萤石,其结构可看做Ca2+ 成立方密堆积,F−填入其中全部四面体空隙中,Ca2+ 配位数为8,F−配
位数为4,是一种较为简单的AB2 型晶体。BaCl2、HgF2、β −PbF2、ZrO2 等均属于这一类型晶体。当阴离子相对较
大时,部分A2B 型化合物也会形成类似CaF2 型晶胞,只是阴阳离子位置恰好相反,这类结构称为反萤石型。Li2O、
Na2S 等均可取这一型晶胞。
  当选取Ca2+ 为晶胞顶点时,
  F−占据对角线1
4 和3
4 的位置,Ca2+ 占据顶点和面心。
  一个晶胞中有八个F−和四个Ca2+
  F−坐标为
(
1
4, 1
4, 1
4
)
,
(
3
4, 3
4, 1
4
)
,
(
3
4, 1
4, 3
4
)
,
(
3
4, 1
4, 3
4
)

(
1
4, 3
4, 1
4
)
,
(
3
4, 1
4, 1
4
)
,
(
1
4, 1
4, 3
4
)
,
(
3
4, 3
4, 3
4
)
  Ca2+ 坐标为(0,0,0),
(
0, 1
2, 1
2
)
,
(
1
2, 1
2,0
)
,
(
1
2,0, 1
2
)

112
图6-6 萤石型晶胞示意图
1.6 TiO2 型(金红石型)
  TiO2 在自然界主要以金红石形式存在,然而同时存在其他晶型,因此,这一晶型更多被称为金红石型而非
TiO2 型。金红石中,可以近似认为O 成六方最密堆积(堆积层有起伏),Ti 则有序占据半数八面体空隙。Ti 的坐标为
(0,0,0) 和
(
1
2, 1
2, 1
2
)
,O 的坐标为(x,x,0),(1−x,1−x,0),
(
1
2 +x, 1
2 −x, 1
2
)
和
(
1
2 −x, 1
2 +x, 1
2
)
,其中x = 0.30479。
图6-7 金红石型晶胞示意图
1.7 CaTiO3 型
  钙钛矿是一种常见的ABC3 型晶体结构。其结构可以看作O2−和Ca2+ 一起形成有序的立方最密堆积,顶点
为Ca2+,面心为O2−。而Ti4+ 则占据体心位置,即由六个O2−组成的八面体空隙中心。若将晶胞原点移至Ti4+
位置,则O2−处于棱心,Ca2+ 处于体心。两种晶胞选取方法如下图中左右两图所示。常见的可取钙钛矿型晶胞的
化合物还有BaTiO3、KFeF3、LiWO3、SrMoO3 等。
图6-8 钙钛矿型晶胞示意图
第6 讲
113
  当选取Ca2+ 为晶胞顶点时,
  O2−坐标为
(
0, 1
2, 1
2
)
,
(
1
2, 1
2,0
)
,
(
1
2, 1
2,0
)
  Ti4+ 坐标为
(
1
2, 1
2, 1
2
)
  Ca2+ 坐标为(0,0,0)
Part 2
分子晶体与原子晶体
知识点睛
2.1 分子晶体
  典型的分子晶体是指以有限数量的原子构成的电中性分子为化学基本单元以分子间力相互作用在微观空间
里呈现具有平移性的重复图案得到的晶体。
  “有限分子”的主要品种是有机物,已知的3000 万种化合物中多数是以有限原子构成的有机分子,无机“有限
分子”则在数量上很少,如部分非金属单质(O2、S8) 以及部分非金属化合物(如CO2、H2O),等等。
  在分子晶体中,分子之间的束缚力主要是分子间作用力(范德华力和氢键)。分子间作用力相比于金属键、离子
键和共价键等化学键是一种很弱的作用力,因而分子晶体的熔点很低。但分子晶体的熔点并不完全取决于分子间
力的大小,还与分子在晶体里堆积的紧密程度有关。分子堆积紧密,空间利用率高,也会使熔点升高。例如近球状
的金刚烷的熔点高达269℃,是同级别分子量烷烃中熔点最高的。
图6-9 干冰晶胞
114
  分子间作用力比较弱,导致分子在晶体的微观空间里堆积时会尽可能地利用空间,但分子的形状、分子间是否
存在具有方向性的氢键及其强弱以及分子的极性强弱导致分子定向排列的程度高低等因素均会影响分子的堆积
方式和空间利用率。当分子晶体达到最密堆积时,每个分子周围也会达到12 个分子,例如图6-9 所示的干冰晶体
就是如此。又如近似球体的C60 呈面心立方晶胞,与金刚烷相似的近似球体的乌洛托品C6H12N4 呈体心立方晶胞
(最近两层的配位数= 8+6)等。冰则为堆积不紧密的分子晶体的典型代表。通常的冰具有六方晶胞,由于分子间
存在作用力较大而方向性很强的氢键,每个水分子周围只有4 个水,类似金刚石中碳的配位情形,空间利用率很
低,以致冰融化后密度反而升高。
图6-10 冰-Ih 示意图
2.2 原子晶体
  原子晶体是以具有方向性、饱和性的共价键为骨架形成的晶体。金刚石和石英(SiO2) 是最典型的原子晶体,
其中的共价键形成三维骨架网络结构(图6-11), 后者可以看成是前者的C-C 键改为Si-Si 键而又在其间插入一
个氧原子,构成以氧桥连接的硅氧四面体共价键骨架。由图中可见,由于共价键的方向性与饱和性,原子晶体中的
原子的空间利用率很低。例如,在金属最密堆积的讨论中我们得知,半径相等的球的最高配位数可达12,而在金刚
石中碳的配位数却只达到4,由此可见一斑。
图6-11 金刚石晶胞(a) 与石英晶胞(b)
第6 讲
115
  如果我们定义原子晶体为晶体中存在无限伸展的共价键骨架,那么,除了金刚石和石英这样的三维共价键骨
架结构外,存在二维无限伸展共价键骨架和一维无限伸展共价键骨架的晶体也应当归属于原子晶体,二维的如氮
化硼(BN),晶体中存在并合的B3N3 六元环的无限平面结构, 一维的如硒(Se), 晶体中存在向同一个方向无限延
伸、螺旋盘升的硒原子链。在这些晶体中,平面间、链间是分子间力(范德华力)。如果无限伸展的三维、二维或一维
共价键骨架除分子间力(包括氢键) 外还存在离子键,通常就归为离子晶体,例如含各种不同一维(链)、二维(面)、
三维(骨架) 无限伸展的硅酸根离子的硅酸盐(闪石、石棉、云母、沸石等)。而像石墨(图6-12),无限伸展的二维平
面碳原子间除定域的共价键外还有离域的大π 键,通常被归为混合晶体。
图6-12 石墨结构与晶胞
精讲精练
【例1】
2003 年3 月日本筑波材料科学国家实验室一个研究小组发现首例带结晶水的晶体在5K 下呈现超导性。据报道,
该晶体的化学式为Na0.35CoO2 · 1.3H2O,具有……-CoO2-H2O-Na-H2O-CoO2-H2O-Na-H2O-……层状结
构;在以“CoO2”为最简式表示的二维结构中,钴原子和氧原子呈周期性排列,钴原子被4 个氧原子包围,Co-O 键
等长。
(1)钴原子的平均氧化态为
。
116
(2)以大球代表氧原子,以小球代表钴原子,画出CoO2 层的结构,用粗线画出两种二维晶胞。可资参考的范例是:
石墨的二维晶胞是下图中用粗线围拢的平行四边形。
(3)据报道,该晶体是以Na0.7CoO2 为起始物,先跟溴反应,然后用水洗涤而得到的。写出起始物和溴的反应方程
式。
第6 讲
117
【例2】
碳的第三种单质结构C60 的发现是国际化学界的大事之一。经测定C60 晶体为面心立方结构,晶胞参数a = 1420
pm。每个C60 平均孔直径为700pm,C60 与碱金属能生成盐,如K3C60。人们发现K3C60 具有超导性,超导临界
温度为18K。K3C60 是离子化合物,在晶体中以K+ 和C3−
60 存在,它的晶体结构经测定也是面心立方,晶胞参数
a = 1424pm。阿伏加德罗常数为6.02×10²³mol−1,请回答:
(1)画出C60 的晶胞。
(2)计算相邻C60 球体球心最近距离,为什么这距离大于C60 笼的孔直径。
(3)相邻C60 球体间的距离是多少?
(4)与石墨平面原子间距离(335pm) 相比,你认为在C60 晶体中C60 −C60 间作用力属于哪一种类型?
(5)C60 晶体的晶胞中存在何种空隙?各有多少空隙?
(6)K3C60 晶体的晶胞中有多少个K+?它们位于晶胞中何处?
(7)同一温度下,K3C60 的晶体密度比C60 的晶体密度增大了多少?
118
【例3】
经X 射线分析鉴定,某一离子晶体属于立方晶系,其晶胞参数a = 403.1pm。晶胞顶点位置为Ti4+ 所占,体心位置
为Ba2+ 所占,所有棱心位置为O2−所占。请据此回答或计算:
(1)用分数坐标表达各离子在晶胞中的位置。
(2)写出此晶体的化学式。
(3)指出晶体的结构基元。
(4)指出Ti4+ 的氧配位数和Ba2+ 的氧配位数。
(5)计算两种正离子的半径值(O2−半径为140pm)。
(6)Ba2+ 和O2−联合组成哪种型式的堆积?
(7)O2 的配位情况怎样?
第6 讲
119
【例4】
灰锡为立方金刚石型结构,晶胞中有8 个Sn 原子,晶胞参数a = 0.6489nm。
(1)写出晶胞中全部Sn 原子的坐标。
(2)计算Sn 原子的半径。
(3)灰锡的密度为5.75g·cm−3,求锡的相对原子质量。
(4)白锡属四方晶系,a = 0.5832nm,c = 0.3181nm,晶胞中含4 个Sn 原子,计算说明由白锡变为灰锡时体积时如
何变化。
(5)白锡中原子最短距离为0.3022nm,对比灰锡数据,估计哪一种锡的配位数高。
120
【例5】
沸石分子筛是重要的石油化工催化材料。沸石是硅酸盐的一种,下图甲是一种沸石晶体结构的一部分,其中多面
体的每一个顶点均代表1 个A 原子(A 可以是Si 或Al),每一条边代表1 个氧桥(连接两个A 原子的氧原子)。该
结构可以看成是由正八面体切顶形成6 个正方形和8 个正六边形围成的凸多面体(称为β 笼,通过六方柱笼与相
邻的4 个β 笼相连形成的三维立体结构,如图甲所示。若以切口的四边形对接则形成图乙。请回答:
(1)若将每个β 笼看作一个原子,六方柱笼看作原子之间的化学键,甲可以简化成什么结构?请画出这种结构的图
形。一个晶胞中含有几个β 笼?
(2)如果图乙是一个纳米粒子,写出该纳米硅氧阴离子的化学组成。
(3)如果乙图向三维空间无限顺延,写出硅氧化学式的表示式。
第6 讲
121
课堂总结
  本讲在上一讲等径圆球堆积模型的基础上,提出了填隙的概念,并以此来介绍晶体中最常见的类型离
子晶体。之后,继续讲解了分子晶体和原子晶体的特点和结构。通过练习,让学生掌握关于晶体结构题目的
做法。
122
专业巡礼
科学小故事
  亚历山大·弗莱明(AlexanderFleming,1881 年8 月6 日—1955 年3 月11 日),英国细菌学家,生
物化学家,微生物学家。弗莱明于1923 年发现溶菌酶,1928 年首先发现了青霉素。后英国病理学家弗劳
雷、德国生物化学家钱恩进一步研究改进,并成功的用于医治人的疾病,三人共获诺贝尔生理或医学奖。
青霉素的发现,使人类找到了一种具有强大杀菌作用的药物,结束了传染病几乎无法治疗的时代;从此
出现了寻找抗菌素新药的高潮,人类进入了合成新药的新时代。
  1921 年11 月,弗莱明患上了重感冒。在他培养一种新的黄色球菌时,他索性取了一点鼻腔粘液,滴
在固体培养基上。两周后,当弗莱明在清洗前最后一次检查培养皿时,发现一个有趣现象。培养基上遍
布球菌的克隆群落,但粘液所在之处没有,而稍远的一些地方,似乎出现了一种新的克隆群落,外观呈半
透明如玻璃般。弗莱明一度认为这种新克隆是来自他鼻腔粘液中的新球菌,还开玩笑的取名为A.F(他
名字的缩写)球菌。而他的同事Allison,则认为更可能是空气中的细菌污染所致。很快他们就发现,这
所谓的新克隆根本不是一种什么新的细菌,而是由于细菌溶化所致。
  1921 年11 月21 日,弗莱明的实验记录本上,写下了抗菌素这个标题,并素描了三个培养基的情
况。第一个即为加入了他鼻腔粘液的培养基,第二个则是培养的一种白色球菌,第三个的标签上则写着
“空气”。第一个培养基重复了上面的结果,而后两个培养基中都长满了细菌克隆。很明显,到这个时候,
弗莱明已经开始做对比研究,并得出明确结论,鼻腔粘液中含有“抗菌素”。随后他们更发现,几乎所有体
液和分泌物中都含有“抗菌素”,甚至指甲中,但通常汗水和尿液中没有。他们也发现,热和蛋白沉淀剂都
可破坏其抗菌功能,于是他推断这种新发现的抗菌素一定是种酶。当他将结果向赖特汇报时,赖特建议
将它称为溶菌酶,而最初的那种细菌如今被称为滕黄微球菌。
  在写作中,一篇由Bigger 等发表于1927 年的最新金葡菌(医院内导致交叉感染的主要致病菌)变
异的研究文献,引起了弗莱明的关注。从年初到七月,弗莱明一直在重复研究Bigger 等的发现,同时也
养成了一个习惯,既便那些本不是为了观察变异菌落所做的正常培养基,也在清洗之前,先在室温下放
置较长时间,做最后一次观察,试图以此发现新的变异菌落,再进行清洗,发现培养基边缘有一块因溶菌
而显示的惨白色,因此发现青霉素,并于1929 年6 月发表《关于霉菌培养的杀菌作用》,最终使其获诺
贝尔奖的论文。
第
讲
7
123
配合物结构(一)
Part 1
配合物概论
Part 2
配合物的类型
Part 3
配合物的命名
Part 4
配合物的异构现象
学习目标
1. 掌握配合物的概念、基础结构
2. 掌握一般配合物的命名方法
3. 理解配合物的结构异构与空间异构现象
124
Part 1
配合物概论
知识点睛
1.1 配合物的概念
  1980 年中国化学会《无机化合物命名原则》对配位化合物的定义是:配位化合物(简称配合物)是由可以给
出孤对电子或多个不定域原子的一定数目的离子或分子(称配位体)和具有接受孤对电子或多个不定域电子的
空位的原子或离子(称中性原子)按照一定空间构型所形成的化合物。
1.2 配位化合物的组成
  中心原子和配体组成的配合单元称为内界;平衡配合单元的电性,使之保持电中性的离子,称为外界。外界离
子与内界之间的作用,类似离子化合物中阴阳离子间的相互作用。对于内界配合单元为电中性的配合物,是没有
外界的。
  (1)中心离子(或原子)
  配合物的中心一般是带正电的阳离子,但也有电中性的原子甚至还有极少数的阴离子。配合物的中心绝大多
数是金属离子,而过渡金属离子最常见,用来提供适当的空的价轨道的原子或离子,用M 表示。
  (2)配位体
  配位体可以是阴离子,也可以是中性分子,提供孤对电子对或π 电子,用L 表示。配位体中直接同中心离子
(或原子)配合的原子,叫做配位原子。配位原子必须是含有孤对电子或π 电子的原子。
  单齿配体,如F−、Cl−、Br−、I−、NH3、PPh3、CO、CN−等,通常只与一个中心原子配位。SCN−、NO−
2 等配体,
虽然有多个原子可提供配位键成键电子,然而由于分子太小,难以与同一个中心原子形成多个配位键,因此此类配
体(称作两可配体)多数时候仍是单齿配体。当然,不少单齿配体事实上还可以同时与多个中心原子发生桥联。
  多齿配体,顾名思义具有多个可以配位的位点。图1 中给出了几种经典的多齿配体,其配位原子多为氮或氧,
因此,常见配体也多是有机胺类或醚类。由于可以用多个配位原子包覆中心原子,它们也可被称为螯合配体。
  大环配体则是得名于其外形。冠醚因其折叠构型类似皇冠而得名,而穴醚则是通过氮相连的三根醚链,可以
容纳半径合适的金属离子形成包合物。至于图中所示的两个N4 大环配体,则可以用四个氮原子(两个氮上的氢
将电离)形成平面大环配合物,其结构类似于叶绿素、血红素、维生素B12 等天然产物。

第7 讲
125
图7-1 常见的几种多齿配体
  分别为:乙二胺(en)、2,2-联吡啶(bipy)、1,10-二氮菲(邻菲咯啉, phen)、乙二胺四乙酸根(EDTA)
图7-2 常见的几种大环配体
  从上至下、从左至右依序:18-冠-6、15-冠-5、穴醚[2,2,2]、卟吩、酞菁。
126
  按照配体的成键特点,也可将配体分为经典的Werner 配体和非经典的配体。所谓经典Werner 配体,即单纯
由配体提供电子对的配体。例如卤素离子、前述的用N、O 原子配位的中性分子配体或螯合配体、大环配体。而非
经典配体的成键情况则相对复杂,有些可以在提供σ 电子的同时,还可以接受π 电子,称为π 酸配体;有些则可
以直接给出π 电子形成配合物。
图7-3 各种类型的络合物
1.3 配位数
  配位数是指中心原子所接受的配位原子的数目。若单基配体,则中心体的配位数等于配体的数目;若多基配
体,则中心体的配位数等于配体数乘以每个配体中的配位原子数。
  中心体配位数的多少一般决定于中心体与配体的性质(半径、电荷、电子构型等)以及形成配合物的条件
(浓度、温度等)。
1.4 配离子的电荷
  配离子的电荷数等于中心离子和配位体总电荷的代数和。
精讲精练
【例1】
0.01 mol 氯化铬(CrCl3 · 6H2O) 在水溶液中用过量AgNO3 处理,产生0.02 mol AgCl 沉淀,此氯化铬最可能为
(  )
A. [Cr(H2O)6]Cl3
B. [Cr(H2O)5Cl]Cl2 ·H2O
C. [Cr(H2O)4Cl2]Cl·2H2O
D. [Cr(H2O)3Cl3]·3H2O
第7 讲
127
Part 2
配合物的类型
知识点睛
  配合物的范围极广,主要可以分以下几类:
  (1)简单配位化合物
  简单配位化合物是指由单齿配位体与中心离子配位而成的配合物。这类配合物通常配位体较多,在溶液中逐
级离解成一系列配位数不同的配离子。这种现象称为逐级离解现象。
图7-4 一些单基配位体形成的简单配合物
  (2)螯合物
  具有环状结构的配合物叫螯合物或内配合物。一种配位体有二个或二个以上的配位原子(称多基配位体)同
时与一个中心离子结合。配体中两个配位原子之间相隔二到三个其它原子,以便与中心离子形成稳定的五元环或
六元环。螯合物中配位体数目虽少,但由于形成环状结构,较简单配合物来得稳定,而且形成的环越多越稳定。螯
合物常被用于金属离子的沉淀、溶剂萃取、比色定量分析等工作中。
图7-5 多基配位体形成的螯合物
128
  (3)多核配合物
  一个配位原子同时与两个中心离子结合所形成的配合物称多核配合物。
图7-6 多核配合物
  (4)多酸型配合物
  若一个含氧酸中的O2−被另一含氧酸取代,则形成多酸型配合物,若二个含氧酸根相同,则形成的酸为同多
酸。若酸根中的O2−被其他酸取代,则这是所形成的酸为杂多酸。实际上多酸型配合物是多核配合物的特例。
精讲精练
【例1】
六配位(八面体) 单核配合物MA2(NO2)2 呈电中性;组成分析结果:M21.68%,N31.04%,C17.74%;配体A 不含氧:
配体(NO2)x 的氮氧键不等长。
(1)该配合物中心原子M 是什么元素?氧化态多大?给出推理过程。
(2)画出该配合物的结构示意图,给出推理过程。
(3)指出配体(NO2)x 在“自由”状态下的几何构型和氮原子的杂化轨道。
(4)除本例外,上述无机配体还可能以什么方式和中心原子配位?用图形画出三种。
第7 讲
129
Part 3
配合物的命名
知识点睛
  配合物组成比较复杂,需按统一的规则命名。现列举一些配合物全名。
  (1) 含有配位阴离子的配合物
  K3 [Fe(CN)6]
六氰合铁(III)酸钾(俗称铁氰化钾或赤血盐)
  K4 [Fe(CN)6]
六氰合铁(II)酸钾(俗称亚铁氰化钾或黄血盐)
  H2 [PtCl6]
六氯合铂(IV)酸
  Na3 [Ag(S2O3)2]
二(硫代硫酸根)合银(I)酸钠
  K[Co(NO2)4 (NH3)2]
四硝基· 二氨合钴(III)酸钾
  (2)含有配位阳离子的配合物
  [Cu(NH3)4]4 SO4
硫酸四氨合铜(II)
  [Co(ONO)(NH3)5]SO4
硫酸亚硝酸根· 五氨合钴(III)
  [Co(ONO)(NH3)5]Cl2
二氯化亚硝酸根· 五氨合钴(III)
  [CoCl(SCN)(en)2]NO2
亚硝酸氯· 硫氰酸根· 二(乙二胺)合钴(III)
  [Pt(py)4][PtCl4]
四氯合铂(II)酸四(吡啶)合铂(II)
  (3)非电解质配合物
  [Ni(CO)4]
四羰基合镍
  [Co(NO2)3 (NH3)3]
三硝基· 三氨合钴(III)
  [PtCl4 (NH3)2]
四氯· 二氨合铂(IV)
  配离子命名顺序为:(配位体数)配体“合”中心离子或原子(罗马数字氧化数)
  如配离子内界含有两个以上的配体,则配体列出的顺序按如下规定:
  (1)先无机配体,再有机配体,有机配体名称加括号
  (2)先阴离子配体,再阳离子配体,最后中性配体
  (3)同类配体,按配位原子元素符号的英文字母顺序排列
  (4)若同类配体的配位原子也相同,则优先原子数较少的配体
  (5)若以上都相同,则按与配位原子相连的原子的元素符号英文字母顺序排列
  (6)多核配合物在桥基配体名称前加上µ
130
精讲精练
【例1】
写出下列各配合物或配离子的化学式:
(1)硫酸四氨合铜(Ⅱ)
(2)氯化二氯-三氨-一水合钴(Ⅲ)
(3)六氯合铂(Ⅳ) 酸钾
(4)四硫氰-二氨合铬(Ⅲ) 酸铵
(5)二氰合银(Ⅰ) 酸根离子
(6)二羟基-四水合铝(Ⅲ) 离子
(7)二氯-二(甲胺) 合铜(Ⅱ)
(8)四氰合锰(Ⅱ) 酸六氨合铬(Ⅲ)
(9)三氯-(乙烯) 合铂(Ⅱ) 酸钾
第7 讲
131
Part 4
配合物的异构现象
知识点睛
  两种或两种以上化合物,具有相同的化学式(原子种类和数目相同)但结构和性质不相同,它们互称异构体。
异构现象在配合物中相当普遍,一般可分为结构异构和空间异构两大类。
4.1 结构异构
  由于配位体在内接外界分配不同,配位体在阴阳配离子中分配不同,同种配体所用配位原子不同,或配体本身
具有异构体等所形成的的异构体,叫结构异构体。
  对于可以用不同配位点成键得到不同产物,称为键合异构。对于键合异构,在命名上会有明显的区分。例如
NO−
2 以N 配位时称为“硝基”,以O 配位时则称为“亚硝酸根”。
  当存在多种配体时,由于配体的分配和化合物中真实组成中的区别,存在很多异构现象。当然,如果以配离子
为单位进行研究,事实上都不能说是严格意义上的同分异构。
  由于配体在内界和外界的分配不均等,因此配合物在溶液中电离出的离子也不同,这一现象称为电离异构。例
如:
  [CO(NH3)4 Cl2]NO2 ⇌[CO(NH3)4 Cl2]+ +NO−
2
  [Co(NH3)4 Cl(NO2)]Cl ⇌[Co(NH3)4 Cl(NO2)]+ +Cl−
和[Co(en)2 (NO2)Cl]SCN ,[Co(en)2 (NO2)(SCN)]Cl ,[Co(en)2 (SCN)Cl]NO2 (en 为乙二胺)均为电离异构的
例子。
  在阴阳离子都是配合物的化合物中,由于配体的分布不同而形成的异构体,称为配位异构。例如:
  [Co(NH3)6][Cr(CN)6] 和[Cr(NH3)6][Co(CN)6]
  [Cr(NH3)6][Cr(SCN)6] 和[Cr(NH3)4 (SCN)2][Cr(NH3)2 (SCN)4]

[
PtII (NH3)4
][
PtIVCl6
]
和
[
PtIV (NH3)4 Cl2
][
PtIICl4
]
  还存在另一类异构现象,这些配合物的最小单元事实上都不相同,只是由于最简式一致,因此习惯上仍称为异
构体,这称为聚合异构,例如[Pt (NH3)2 Cl2] 与[Pt(NH3)4][PtCl4],
  [Co(NH3)3 (NO2)3]、[Co(NH3)6][Co(NO2)6] 与[Co(NH3)5 (NO2)][Co(NH3)2 (NO2)4]2 等。
  下表列出了一些结构异构的例子与归类。
132
4.2 构型与空间异构
  在之前讨论共价键的相关问题时,VESPR 理论给出了在已知配位数时推断分子空间构型的理论途径。然而,
VESPR 理论只能应用于主族元素化合物,即使推广,也只能应用于d 轨道全空、半满和全满的情况。对大量的过
渡元素配合物,这一理论则完全束手无策。在这里,我们首先引入配位数的概念(与晶体结构中的不同),再根据配
位数的不同逐个讨论其空间构型。
  由于在配位化合物中,单个配体可以有多个配位原子,而由于某些非经典配体的配位原子数不明确(比如提供
一对π 键电子形成配位键),因此在配位化学中,我们定义中心原子的配位数等于配体提供的配位电子对数。事实
上,对于较低配位数的化合物,其配位数往往高于其配体的化学计量数。
对配位数为2 的情况,一般出现在+1 价的IB 族元素作为中心原子的配位化合物中,如[Ag(NH3)2]+、[Ag(CN)2]−、
[AuCl2]−中的情况。配位数为2 的配合物都是直线型。
  配位数为3 的情况比较少见,是平面三角型。主要是Cu(I)、Hg(II) 和Pt(0) 所成的配合物,如[Cu(CN)3]2−。
  四配位的化合物是较为常见的情况,其主要构型为四面体形和平面四方形。在非过渡金属配合物中,中心原
子无孤对电子,多是四面体构型,如[BeCl4]2−、[SnCl4]2−、[BF4]−、[Al(OH)4]−等。过渡金属配合物中,d0、d1、d5、
d6、d10 型中心原子一般多成四面体构型,而其他构型则在很大程度上取决于配体的情况。
  五配位化合物不如四配位和六配位常见,然而也很重要。五配位化合物主要取三角双锥和四方锥两种构型。
事实上,这两个结构均可以发生畸变,如图所示的一系列五配位化合物,从三角双锥到四方锥,存在各种中间畸变
形态。

第7 讲
133
图7-7 五元配合物的畸变形态
  六配位的主要构型为八面体型。然而也会发生两种形式的畸变,分别沿四重轴或三重轴伸缩,形成四角双锥
或三角反棱柱结构。除了不同配体成键情况不同之外,还有一些量子效应也会对此产生影响。
  当不同配体出现在同一配合物中时,就可能出现同分异构现象。早在Werner 时代,在对于Pt(II) 的四配位化
合物的研究中就发现,Pt(NH3)2 Cl2 共有两种异构体,一种有极性,而另一种则无。当时推定Pt(II) 的这两种配合物
应该均为平面四方形(否则无法出现不同极性的化合物),其中一种为顺式(表3)。
134
  而在六配位化合物中,同样存在着类似的连接形式上的差异。对ML4X2 型配合物,仍然依两个X 配体是处于
相邻位置还是相对位置分别命名为顺式与反式,对ML3X3 型配合物,则又有面式(相同三个配体占据八面体的同
一个面的三个顶点) 和经式(相同三个配体在八面体上呈子午线式排布) 两种情况。
图7-8 六配位的几何异构
从左至右依序: 反式、顺式、面式、经式
  以上这些异构情况,均是在同一中心原子上,不同配体的相对关系的差异引发的。这类异构现象,我们称之为
几何异构。
  而对于连接关系相同的异构体,事实上仍存在异构现象。对于四面体构型的四配位化合物,若四个配体两两
不同,则可以得到一对互为镜像,但无法重合的配合物:
图7-9 四面体形配合物的旋光异构
第7 讲
135
  具有这样中心原子的化合物可以使偏振光发生偏转,因此这类异构现象称为旋光异构。事实上,在八面体结
构的配合物中同样存在类似的情况。以下举出一些与镜像分子不能重合的简单例子。
图7-10 M(L2)3 型配合物异构体的命名
精讲精练
【例1】
作图给出下列每种配位离子可能出现的异构体:
(1)[Co(en)2Cl2]+;
(2)[Co(en)2(NH3)Cl]2+;
(3)[Co(en)(NH3)2Cl2]+。
136
【例2】
已知在化学式为Co(NH3)4Br(CO3) 的配合物中,中心Co3+ 为六配位的八面体形结构,CO2−
3
作为配位体既可按
单齿,也可按双齿进行配位。据此回答下列问题:
(1)画出全部可能的异构体的立体结构;
(2)根据它们的什么性质可用实验方法来区分异构体?
第7 讲
137
课堂总结
  本讲介绍了配合物的概念与结构,讲述了一般配位化合物的命名规则,并讲解了配合物会出现的空间
构型与异构现象。
138
专业巡礼
科学小故事
  约瑟夫·路易·盖-吕萨克,法国化学家。1778 年12 月6 日生于上维埃纳省圣莱昂纳德;1850 年5 月
9 日卒于巴黎。盖吕萨克是一位法官的儿子。他年轻时在埃科尔工业大学在贝托莱、居顿·德莫沃和福尔
克拉的指导下学习。盖吕萨克在该校受到贝托来的特殊照顾和鼓励,不久他就同贝托莱的儿子一道用氯
漂白亚麻布制品的工厂工作。他的表现很快就证明他是完全无愧于贝托莱的友谊的。1802 年他证明,各
种不同的气体随温度的升高都是以相同的数量膨胀的。查理比他早几年也作出了同样的发现,但他没有
公布于众,因此这一现象往往被称做盖吕萨克定律。这是一个极为重要的发现,阿伏伽德罗在10 年后用
它来表达他那个长期以来被人忽视的假说,这就是:在相同温度下各种不同气体含有相同粒子数。
  盖-吕萨克1805 年研究空气的成分。在一次实验中他证实:水可以用氧气和氢气按体积1∶2 的比
例制取。1808 年他证明,体积的一定比例关系不仅在参加反应的气体中存在,而且在反应物与生成物之
间也存在。1809 年12 月31 日盖-吕萨克发表了他发现的气体化合体积定律(盖-吕萨克定律),在化学
原子分子学说的发展历史上起了重要作用。他1802 年发现了气体热膨胀定律。1813 年为碘命名。1815
年发现氰,并弄清它作为一个有机基团的性质。1827 年提出建造硫酸废气吸收塔,直至1842 年才被应
用,称为盖-吕萨克塔。
  在他生活的时代,炼金术的教条还对化学起巨大影响,盖-吕萨克以勇敢无畏的科学精神,奋力探
索,使人们摆脱了许多错误看法,推动了化学的进一步发展。盖-吕萨克首先发现了气体化合体积定律,
又发明了碱金属钾、钠等的新制备方法,继而发现了硼、碘等新元素,在化学上取得了巨大成就。由于
盖-吕萨克的杰出成就,法国成了当时最大的科学中心。
第
讲
8
139
配合物结构(二)
Part 1
配合物的价键理论
Part 2
配合物的晶体场理论
Part 3
配位场理论
Part 4
配合物的18 电子理论
学习目标
1. 理解价键理论对配合物的解释
2. 理解晶体场理论对配合物性质的解释,理解姜泰勒效应产生的原因
3. 了解配体场理论
4. 了解配合物18 电子理论,并能应用之推断配合物的稳定空间结构
140
Part 1
配合物的价键理论
知识点睛
  价键理论是从电子配对法的共价键引伸并由鲍林将杂化轨道理论应用于配位化合物而形成的。常见的杂化
方式有sp3,dsp2,sp3d,dsp3,sp3d2,d2sp3 等。
  价键理论的主要内容为: 中心离子(或原子) 必须具有空轨道,以接纳配位体授予的孤电子对,形成σ 配位共
价键,简称σ 配键。当配位体接近中心离子时,为了增加成键能力,中心离子(或原子) 用能量相近的空轨道(如第
一过渡系金属3d,4s,4p,4d) 杂化,配位体的孤电子对填到中心离子(或原子) 已杂化的空轨道中形成配离子。配
离子的空间结构、配位数及稳定性等主要决定于杂化轨道的数目和类型。
  中心离子利用哪些空轨道进行杂化,这既和中心离子的电子层结构有关,又和配位体中配位原子的电负性有
关。对过渡金属离子来说,原属内层的轨道尚未填满,而外层的ns,np,nd 是空轨道。它们有两种利用空轨道进行
杂化的方式:
  一种是配位原子的电负性很大,如卤素、氧等,不易给出孤电子对,它们对中心离子影响较小,使中心离子的结
构不发生变化,仅用外层的空轨道ns,np,nd 进行杂化生成能量相同、数目相等的杂化轨道与配位体结合。这类配
合物叫做外轨型配合物。
图8-1 外轨型配合物成键原理
  另一种是配位原子的电负性较小,如碳(CN−, 以C 配位)、氮(NO−
2 ,以N 配位) 等,轻易给出孤电子对,对中
心离子的影响较大使电子层结构发生变化,(n−1)d 轨道上的成单电子被强行配对,腾出内层能量较低的d 轨道
与n 层的s,p 轨道杂化,形成能量相等、数目相同的杂化轨道来接受配位体的孤电子对,形成内轨型配合物。

第8 讲
141
图8-2 内轨型配合物成键原理
  必须指出,形成内轨型配合物时,要违反洪特规则使原来的成单电子强行在同一d 轨道中配对,在同一轨道中
电子配对时所需要的能量,叫做成对能(用P 表示)。形成内轨型配合物的条件是中心离子(或原子) 与配位体之间
成键放出的总能量在克服成对能后仍比形成外轨型配合物的总键能大。
  内轨型与外轨型配合物的主要区别是内轨型中心离子成键d 轨道单电子数减少,而外轨型配合物中心离子成
键d 轨道单电子数未变。
  形成内轨型配合物时,由于中心离子的成单电子数一般会减少,比自由离子的磁矩相应降低,所以通常可由磁
矩的降低来判断内轨型配合物的生成。
  物质的永磁矩主要是电子的自旋造成的,此外还有轨道磁矩,永磁矩μ 与原子或分子中未成对电子数n 有如
下近似关系
  µ =
√
n(n+2)µB (µB 称为Bohr 磁子,是磁矩单位)
142
  配位体的孤对电子填入中心离子内层杂化轨道所形成的配合物(如Fe(CN)3−
6 ),称为内轨型配合物。像碳、氮
等配位原子电负性较低,容易给出孤对电子,它们在接近中心离子时,对内层的d 电子影响较大,使d 电子发生重
排,电子挤入少数轨道,故自旋平行的d 电子数目减少,磁性降低,所以这类配合物又被称为低自旋型配合物。
  由于(n−1)d 轨道能量比nd 轨道低,所以一般内轨型配合物比外轨型配合物稳定。一般说来,卤素离子、
H2O 分子等配位体与中心离子易形成外轨型配合物(高自旋),而CN−、NO−
2 等配位体容易与中心离子结合成稳
定的内轨型配合物(低自旋); 而NH3 分子则介乎两者之间,随中心离子不同。
第8 讲
143
  鲍林于1948 年对化合物的稳定性方面提出了“电中性原理”。该原理指出: 在形成一个稳定的分子或配离子
时,其电子结构是竭力设法使每个原子的净电荷基本上等于零(即在-1 到+1 的范围内)。例如六氨合钴(+3) 离
子,如果Co−N 键是极端的离子型键,则全部正电荷都被集中在Co 上,如果是Co−N 是极端的共价键,将会造
成大量负电荷在中心原子上的积累,这在电负性的概念上是不可能的,因而这样的极端共价键也不稳定。事实上,
以配位键形成配离子时,键总是有部分离子型,或者说配位键是极性共价键。也就是说,电子对不是均等地在Co
和N 之间共用,而是更强烈的被N 所吸引。这样就阻止了负电荷在Co 原子上的大量积累,并保持这N 比Co 有
较大的电负性,同时体现了电中性原理对稳定性的要求。实验证明,在+2 和+3 氧化态的过渡金属离子的配合物
中,金属元素是接近电中性的。
  对于形成零价或甚至-1 价的低价金属配合物的情况,同样符合电中性原理的要求: 例如金属羰基化合物
Ni(CO)4、Fe(CO)5 等是零价金属与CO 生成的配合物。这些羰基化合物的形成显然是不能用静电引力来说明,而
必须认为主要是共价键,但如果单用配位体提供孤电子对,金属提供空轨道来说明零价金属与CO 的成键也是有
困难的,因为它在接受电子对时会造成金属原子上大量负电荷的累积而不稳定。现在的问题是有没有其他方法可
以消除金属原子上负电荷的累积。为了合理地说明金属羰基化合物的生成,提出了“反馈π 键”的概念。
  当配位体给出电子对与中心元素形成σ 键时,如果中心元素的某些d 轨道有孤电子对。而配位体有空π 分
子轨道或空的p 或d 轨道,而两者的对称性又合适时,则中心元素的孤对d 电子也可以反过来给予配位体形成所
谓的“反馈π 键”,它可以用下式表示:
图8-3 反馈π 键示意图(电子从金属的d 轨道给出)
  反馈π 键既可消除金属原子上负电荷的积累,又可双重成键,从而增加了稳定性,使低价态的金属羰基化合
物得以形成。Ni(CO)4 中,零价的Ni 原子提供sp3 杂化轨道,在接受4 个CO 分子中C 上的4 对电子形成σ 键
的同时又形成了反馈π 键,在这样的金属羰基化合物中所形成的键具有部分双键的性质,它比共价单键的键能大,
键长短,配合物的稳定性比仅用σ 配键要大。由于中心离子的电子对填入到CO 分子的反键轨道中,结果削弱了
CO 分子中C 与O 间的键能, 使CO 的活性增大。

144
  能形成反馈π 键的π 接受配位体,除CO 外,尚有CN−,−NO2,NO,N2,R3P(膦),R3As(胂),C2H4 等等。它们
不是有空的π 轨道就是有空的p 或d 轨道,可以接受金属反馈的dπ 电子。一般地说,金属离子的电荷越低,d 电
子数越多(易将d 电子反馈给配位体),配位原子的电负性越小(易给出电子对形成σ 配键,同时也有空的π 轨道),
越有利于反馈π 键的形成。基于上述理由,这些π 接受配位体在形成配合物时,有稳定过渡金属不常见的低价态
(如零价甚至负价) 的作用。这以由零价或低价金属羰基合物的合成得到证实。
  与上面的π 接受体能稳定金属的低价态相反,以O2−,OH−,F−等配位时,能稳定金属的高价态。因为只有电
负性很大、吸引电子能力很强的元素如氟、氧等,才能与金属结合使其保持在高氧化态(高的形式电荷)。而不会让
电子从这些非金属原子上完全转移以致使金属被还原或非金属被氧化,从而使配合物分解。
  综上所述,价键理论主要解决了中心离子与配位体间的结合力(σ 配键)、中心离子(或原子) 的配位数(等
于杂化轨道数)、配合离子的空间构型(决定于杂化轨道的数目和类型)、稳定性(共价大于电价) 及某些配离
子的磁性。价键理论虽然成功的解释了一些问题,但也有一定的局限性。价键理论只是定性理论,不能定量
或半定量地说明配合物的性质。例如,第四周期过渡元素与同一种配体形成八面体配离子的稳定性的次序为
d0 < d1 < d2 < d3 > d4 > d5 < d6 < d7 < d8 > d9 > d10,这一规律价键理论无法解释。只能说明基态的性质,
对激发态则无能为力。例如对配合物的颜色(吸收光谱) 无法解释; 很难解决夹心型配合物如二茂铁、二苯铬等的
结构; 对于磁矩的说明也有一定的局限性,例如Cu(H2O)2+
4
经X-射线测定为平面正方形,如按价键理论解释似应
为dsp2 杂化的内轨型配离子,有1 个3d 电子被激发到能量较高的4p(或5s) 轨道,因而此电子应该较易失去从
而生成+3 价的铜离子,但这与事实是不符的。
  价键理论没有充分考虑到配体对中心离子的影响,实际上在配合物中,配位体对中心离子的d 电子影响很大,
它不仅影响电子云的分布,也影响d 轨道能量的变化,而这种变化与配合物的性质密切相关。
精讲精练
【例1】
已知某金属离子配合物的磁矩为4.90B.M.,而同一氧化态的该金属离子形成的另一配合物,其磁矩为零,则此金属
离子可能为(  )
A. Cr(Ⅲ)
B. Mn(Ⅱ)
C. Fe(Ⅱ)
D. Mn(Ⅲ)
第8 讲
145
【例2】
用价键理论写出下列配离子的电子构型、中心离子杂化轨道类型、配离子几何构型,并说明是内轨型配合物还是外
轨型配合物。
(1)[Fe(en)2]2+(µ = 5.5B.M.)
(2)[Mn(CN)6]4−(有一个未成对电子)
(3)[Pt(CN)4]2−
(4)[FeF6]3−
146
Part 2
配合物的晶体场理论
知识点睛
  1929 年皮塞提出了晶体场理论,这一理论将金属离子和配位体之间的相互作用完全看做静电的吸引和排斥,
同时考虑到配位体对中心离子d 轨道的影响,他在解释配离子的光学、磁学等性质方面很成功。
  晶体场理论认为配位体(离子或强极性分子例如Cl−、NH3 等) 同带有正电荷的正离子之间的静电吸引是使配
合物稳定的根本原因。因为这个力的本质类似于离子晶体中的作用力,所以取名为晶体场理论。这意味着我们可
以将配合物中心的金属离子(或原子) 与它周围的原子或分子所产生的电场作用看做类似于置于晶格中的一个小
空穴上的原子所受到的作用。这种晶体场当然要破坏原先自由原子的电荷分布。晶体场理论认为中心金属上的电
子基本上定域于原先的原子轨道,中心金属与配体之间不发生轨道的重叠,完全忽略了配体与中心金属之间的共
价作用。
  总之,晶体场理论模型的基本要点为:
  a. 配合物中心金属离子(或原子) 与配体(被视为点电荷或点偶极) 之间的作用是纯静电作用,即不交换电子,
不形成共价键。
  b. 当受到带负电荷的配体(阴离子或偶极子的负端) 的静电作用时,过渡金属离子(或原子) 上本来是五重简
并的d 轨道(指单电子或单空穴体系) 或含多电子的金属离子(或原子) 的各谱项就要发生分化、改组,即发生能级
分裂。这种分裂的情况和后果依配合物对称性的不同而不同。
图8-4 中心离子d 轨道与配体的空间位置示意图(6 配位)
第8 讲
147
  以八面体型六配位化合物为例,考虑配体在中心原子外的分布,五个d 轨道受其影响,必然发生能级分裂: 依
据六个配体方向定位坐标轴,则沿坐标轴方向的轨道会由于电性斥力而能量升高,在坐标系对角线方向延伸的轨
道则能量降低。而对四面体外场来说,则与八面体场的情况恰好相反: 对角线方向延伸的轨道能量升高,沿坐标轴
方向的能量降低。
图8-5 八面体场中d 轨道能级分裂情况
图8-6 不同晶体场中d 轨道的能级分裂情况
  能级分裂的结果,就是可能的电子排布发生变化。在八面体型配合物中。当分裂能(图中∆o) 足够大,以至于
超过电子成对所需能量消耗(成对能,P) 时,电子将倾向于先在能量较低的三个轨道排布,形成低自旋态。当分裂
能(图中∆o) 不够大,以至于电子成对所需能量消耗(成对能,P) 不能被忽略的时候,电子将倾向于先在五个轨道
上平行排布,形成高自旋态。通过能级分裂,使得电子排布较能级未分裂时能量有一定程度的降低,这一差值称为
晶体场稳定化能(CFSE)。
  ∆o 与P 的相对大小,更多地是由配体所决定。实验测得的分裂能次序为:I−< Br−< S2−< SCN−< Cl−<
N3−< F−< OH−< C2O2−
4
< H2O < NCS−< py∽NH3 < en < NH2OH < dipy < phen < CN−< CO。这一顺序
称为光谱化学序,在右边称为强场配体,对应配合物的CFSE 大,电子排入较低能量轨道,称为内轨型产物或低自
旋(LS) 产物; 左边称为弱场配体,对应外轨型产物,或高自旋(HS) 产物。以上产物的电子排布如图所示。
148
图8-7 强场中金属d 电子的低自旋排布
  然而事实上,以上14 种排布形式中只有5 种会存在,其余9 种均会发生不同程度的变形。Jahn 和Teller 在
1937 年指出: 在对称的非线性分子中,简并轨道的不对称占据必定会导致分子通过某种振动方式使其构型发生畸
变,结果降低了分子的对称性和轨道的简并度,使体系的能量降低从而达到某种稳定状态。畸变的本质是原本简
并平行的轨道能级再次发生分裂。
图8-8 简并的八面体分裂轨道能级(左) 发生分裂
第8 讲
149
  在前文介绍的14 种电子排布中,只有d3、d5(HS)、d6(LS)、d8、d10 有非简并的基态,对其他所有排布形式,均
会发生Jahn−Teller 变形。简单而言,对于原本能量相同的轨道,是否填充电子将会导致原本轨道能量下降或上
升。d9 电子构型中,如果eg 轨道上为(dz2)2(dx2−y2)1,z 轴上配体的排斥更大,配合物具有四短两长键,形成轴向
拉长的八面体构型。如果eg 轨道上为(dx2−y2)2(dz2)1,xy 平面上的配体就会受到比z 轴上配体更大的排斥,配合
物具有两短四长键,形成压缩的八面体构型。下图是z 方向发生拉伸或收缩变形后的轨道能级示意图。
图8-9 八面体配合物的Jahn−Teller 变形情况
  晶体场理论的应用:
  ①决定配合物的自旋状态。对于形成八面体场的配合物,根据配位体在光谱化学序列中的位置,判断形成的
八面体场中分裂能的大小,从而进一步决定中心离子d 电子的高、低自旋情况(强场配体决定中心离子倾向于低
自旋、弱场配体决定中心离子倾向于高自旋)。
  ②决定配离子的空间构型。在已经知道中心离子的d 电子数目以及配位体的类型的情况下,不同的晶体场
类型(八面体场、四面体场、平面正方形场) 会影响稳定化能的大小,一般倾向于稳定化能更大的配位情况。
  ③解释配合物的颜色。电子构型为d1 到d9 的过渡金属离子的配合物一般是有颜色的。晶体场理论认为这
些配离子,由于d 轨道没有充满,电子能吸收光能在d 轨道之间发生电子跃迁。这种跃迁所吸收的能量恰好等于
晶体场的分裂能。物质显示的颜色就是物质吸收光的互补色。吸收色与互补色的关系可以用下图的色环来概括,
如果物质显示出紫红色,那么它就吸收黄绿光,反之亦然。

150
图8-10 色环示意图
  晶体场理论的优点是能对配合物的光学、磁学性质作出合理的解释。但其主要缺点是只考虑了中心离子与配
位体之间的静电作用,没有考虑二者之间一定程度的共价结合。
精讲精练
【例1】
许多Cu2+ 的配位化合物为平面四方形结构,试写出Cu2+ 的d 轨道能级排布及电子组态。
【例2】
画出在正八面体场中,下列各中心离子“高自旋”和“低自旋”时的电子排布:
(1)Fe(Ⅱ)
(2)Fe(Ⅲ)
(3)Cr(Ⅱ)
(4)Mn(Ⅱ)
(5)Ni(Ⅱ)

第8 讲
151
Part 3
配位场理论
知识点睛
  配体场理论(也称配位场) 是计算配合物中原子的波函数和能级的一种理论方法,它是在晶体场理论和过渡金
属分子轨道理论的基础上发展起来的。事实上这三者之间的关系是极为密切的。配体场理论的两种极限情况即离
子配合物的静电晶体场理论和共价配合物的分子轨道理论。这三种理论有着共同的基本方法,即约化由d 和f 轨
道作为基的配合物点群的表示,并确定组成所得不可约表示的原子轨道性质。然后去计算这些轨道的能量。不过
在计算时,配体场理论不再把涉及的轨道看成是中心离子(或原子) 的纯粹d 或f 轨道, 配体场理论认为:
  ①配体不是无结构的点电荷,而是具有一定电荷分布和结构的原子(或分子)。
  ②成键作用既包括静电作用,也包括共价作用。对于大多数正常氧化态的金属配合物,可以考虑轨道的适度
重叠将有关参数加以修正。
Part 4
配合物的18 电子理论
知识点睛
  在研究主族的化合物时,常用到八隅律,它是指具有8 个价电子的稀有气体原子的电子组态具有特殊的稳定
性。而过渡金属原子阶层除s 和p 4 个轨道外,还有5 个d 轨道,因此稳定的电子组态应为18 个价电子。由此为
过渡金属化合物提出18 电子规则。这个规则虽很有用,但常常并不严格地遵循。按此规则可为配合物分成三类:
①其电子组态完全和18 电子规则无关;②具有18 个或少于18 个价电子;③准确地有18 个价电子。
  对于①类配合物,包括许多第四周期过渡金属化合物,其t2g 轨道实质上是非键轨道,∆o 较小。eg 轨道略带
反键性质,电子占据并不耗费多少能量,因此对d 电子数目没有限制或限制很小。
  对于②类配合物,包括许多第五、六周期过渡金属化合物,其t2g 轨道依然是非键轨道,∆o 较大。eg 轨道是强
反键轨道,倾向于不被电子占据。占据t2g 轨道的d 电子数依然不受限制,因此采取18 个或少于18 个价电子。
  对于③类配合物,包括许多金属羰基化合物及其衍生物,其t2g 轨道由于反馈键的形成,它是强的π 成键轨
道,eg 轨道是强π 反键轨道,倾向于不被电子占据,而t2g 轨道倾向于充满电子。如果从完全占据的t2g 轨道上拿
走电子,由于损失键能,导致配合物不稳定。这种配合物具有18 个价电子。
152
精讲精练
【例1】
写出下列分子的结构式,使其符合十八电子规则:
(1)V2(CO)12;
(2)Ni2(CO)2(C5H5)5(羰基成桥);
(3)Cr2(CO)4(C5H5)2;
(4)[Cp3Mo3(CO)6(µ3 −S)]+;
(5)[H3Re3(CO)10]2−(有2 个ReRe 单键,1 个Re=Re 双键)。
第8 讲
153
课堂总结
  本讲介绍了三种解释配合物性质的理论:价键理论,晶体场理论和配体场理论。三者有很大的关联和相
似之处,有各有不同,同学们需要熟练掌握用对应的理论解释对应的现象。本讲还讲述了配合物的18 电子
理论,可以用于解释配合物的结构。
154
专业巡礼
科学小故事
  弗里茨·哈伯,德国化学家,哈伯法合成氨的发明者。1868 年12 月9 日出生在德国西里西亚布雷斯
劳(现为波兰的弗罗茨瓦夫)的一个犹太人家庭。1909 年,成为第一个从空气中制造出氨的科学家,使
人类从此摆脱了依靠天然氮肥的被动局面,加速了世界农业的发展,因此获得1918 年瑞典科学院诺贝
尔化学奖。一战中,哈伯担任化学兵工厂厂长时负责研制、生产氯气、芥子气等毒气,并使用于战争之中,
造成近百万人伤亡,遭到了美、英、法、中等国科学家们的谴责。1934 年1 月29 日,哈伯因突发心脏病逝
世于瑞士的巴塞尔。
  利用氮、氢为原料合成氨的工业化生产曾是一个较难的课题,从第一次实验室研制到工业化投产,
约经历了150 年的时间。1795 年有人试图在常压下进行氨合成,后来又有人在50 个大气压下试验,结
果都失败了。
  氮气和氢气的混和气体在高温高压的条件下及催化剂的作用下合成氨。但什么样的高温和高压条
件为最佳?以什么样的催化剂为最好?这还必须花大力气进行探索。经过不断的实验和计算,哈伯终于
在1909 年取得了鼓舞人心的成果。这就是在600℃的高温、200 个大气压和锇为催化剂的条件下,能得
到产率约为8% 的合成氨。哈伯知道合成氨反应不可能达到象硫酸生产那么高的转化率,在硫酸生产中
二氧化硫氧化反应的转化率几乎接近于100%。怎么办?哈伯认为若能使反应气体在高压下循环加工,
并从这个循环中不断地把反应生成的氨分离出来,则这个工艺过程是可行的。于是他成功地设计了原料
气的循环工艺。这就是合成氨的哈伯法。
  1914 年世界大战爆发,民族沙文主义所煽起的盲目的爱国热情将哈伯深深地卷入战争的漩涡。他
所领导的实验室成了为战争服务的重要军事机构:哈伯承担了战争所需的材料的供应和研制工作,特别
在研制战争毒气方面。他曾错误地认为,毒气进攻乃是一种结束战争、缩短战争时间的好办法,从而担任
了大战中德国施行毒气战的科学负责人。
第8 讲
155
专业巡礼
  根据哈伯的建议,1915 年1 月德军把装盛氯气的钢瓶放在阵地前沿施放,借助风力把氯气吹向敌
阵。第一次野外试验获得成功。该年4 月22 日在德军发动的伊普雷战役中,在6 公里宽的前沿阵地上,
在5 分钟内德军施放了180 吨氯气,约一人高的黄绿色毒气借着风势沿地面冲向英法阵地,进入战壕并
滞留下来。这股毒浪使英法军队感到鼻腔、咽喉的痛,随后有些人窒息而死。这是军事史上第一次大规
模使用杀伤性毒剂的现代化学战的开始。此后,交战的双方都使用毒气,而且毒气的品种有了新的发展。
毒气所造成的伤亡,连德国当局都没有估计到。然而使用毒气,进行化学战,在欧洲各国遭到人民的一致
遣责。科学家们更是指责这种不人道的行径。鉴于这一点,英、法等国科学家理所当然地反对授予哈伯
诺贝尔化学奖。
第
讲
9
157
有机化学结构基础(一)
Part 1
什么是有机?
Part 2
有机物的表达方式
Part 3
有机物的异构现象
学习目标
1. 了解有机化学以及有机物的概念
2. 了解有机物的特点以及成键规律,以及主要官能团的组成
3. 掌握有机物的表达方式,能熟练应用键线式表达有机物
4. 理解有机物的异构现象,区分结构异构与空间异构
5. 掌握产生对映异构的原因,以及手性碳原子R、S 构型的判断
158
Part 1
什么是有机?
知识点睛
1.1 有机化学概论
  有机化学的起源可以追溯到十八世纪中期,那时候化学正从炼金术士的艺术向现代科学转变。那时对于化学
人们所知甚少,从植物和动物中分离出的“有机”物质的性质,似乎和从矿石中分离出的“无机”物质并不相同。相
比于高沸点的无机物,有机物通常是低沸点的固体并且分离,纯化和加工较为困难。
  对于许多化学家来说,解释有机物和无机物的性质差异的最简单的方法是有机物含有奇特的“活力”,因为它
们来自获得生物体。由于这种活力说,化学家们认为有机物不像无机物那样能够通过在实验室中制备和操纵。但
在1816 年,活力理论受到了严重冲击。法国化学家Michel Chevreul 发现通过碱和动物脂肪所反应生成的肥皂,
能够被分离成多种纯的有机物,他把这些有机物称作脂肪酸。这是人类首次发现一种有机物(脂肪)能够转化为
其他有机物(脂肪酸和甘油),而不需要任何活力的介入。
  动物脂肪NaOH
−−−→
H2O
肥皂+甘油
  肥皂
H3O+
−−−→脂肪酸
  十年多之后,活力理论又遭到了更大的打击。德国化学家Friedrich Wohler 发现“无机”盐类氰酸铵可以转化
为“有机”物质尿素,尿素在人类尿液中十分常见。
  在十九世纪中期,大量的证据清楚地证明活力理论是错误的。其实在无机物和有机物之间并没有什么根本上
的差别。无论是简单或是复杂,所有物质的性质都可以用同样的基本理论来解释。有机物的唯一区分特征是它们
都含有碳元素。
  所以说,有机化学就是对含碳化合物的研究。但是为什么碳如此特殊呢?为什么超过五百万中已知的化学物
质,大部分都含有碳呢?碳的电子结构和碳在元素周期表中的位置给出了这两个问题的答案。作为IVA 族元素,碳
能够用提供四个价电子形成四条强共价键。除此以外,碳原子可以彼此相互连接,能够形成的化合物具有极大的
多样性,从简单的只含一个碳的甲烷,到复杂得吓人的含有一亿个碳以上的DNA。

第9 讲
159
图9-1 有机化合物中常见元素在元素周期表中的位置
  当然,并不是所有含碳化合物都来自于生命体。现代化学家已经发展出了特别聪明的能力来在实验室中设计
和合成新的有机化合物——药物、染料、聚合物和许多其他物质。有机化学与每个人的生活息息相关,研究有机化
学可以是一件很美妙的事业。
1.2 有机化合物的性质特点
1.2.1 易燃
  和无机物不同,绝大多数有机物可以燃烧,而且易燃。食盐(NaCl)和糖(如葡萄糖C6H12O6)就是典型的无
机物与有机物在燃烧性质上的对照物。有机物燃烧后生成二氧化碳和水,同时放出大量热。而绝大多数无机物不
能燃烧。因此,在实验室中可以用燃烧试验初步区分有机物和无机物。如有机物中除碳、氢外还含有其他元素时,
则也生成该元素的氧化物。
1.2.2 熔沸点低
  许多有机物在常温时呈气态或液态,常温时呈固态的有机物其熔点一般也很低。例如尿素的熔点为132.7◦C,
葡萄糖的熔点为146◦C。一般有机物的熔点不超过400◦C。同样,液体有机物的沸点也比较低。熔点通常用m.p.
表示,沸点用b.p. 表示。
1.2.3 难溶于水
  除少数(如糖、酒精、醋酸等) 有机物溶于水外, 大多数有机物只溶于有机溶剂。常见的有机溶剂有乙醇、乙醚、
氯仿、丙酮和苯等。
1.2.4 反应速度慢、反应副产物多
  无机反应多数是在离子间进行,很快就可以完成。有机物之间的反应就不同了,常常需要几小时甚至几天才
能完成。为了使有机反应加速,往往需要加热、光照、使用催化剂等。而且有机反应比较复杂,一组反应混合物在同
一条件下进行反应时,会得到多种不同产物。其中主要的反应称主反应,其他的则是副反应。

160
1.2.5 数目巨大
  有机化合物所含的元素,除碳、氢外,还含有氧、氮、硫、磷、卤素等不多的几种元素。这些元素只占周期表中元
素总数的很小一部分。但有机化合物的数目,却比几乎包括了周期表中所有元素的无机化合物多得多,目前它已
经超过了1000 万种。
1.3 有机化合物的结构特征
  有机物虽然只含有少数几个元素, 但却有巨大数目的不同分子的原因, 是由于有机物的构造方式与无机物相
比, 有着很独特之处, 这些特征是:
  (1)有机物分子中碳元素各原子之间以及碳元素和其他元素原子之间的连接, 是以共价方式实现的,它们之
间的化学键称为共价键。
  共价键具有饱和性,亦即成键过程中各元素只能形成与其价电子数相同的价键。例如碳是4、氢是1、氧是2
等等。共价键还具有方向性,也就是说,各元素所形成的共价键都具有特定的方向。例如甲烷分子中, 碳原子的四
个共价键就互为109◦28 ',在空间构成一个正四面体形。因此所谓的直链烷烃,也并非真是“直链”,而是形如锯
齿。
  (2)有机物分子中碳原子和碳原子之间可以相互连接。一组相同碳原子数目的分子,由于碳原子之间相互连
接的方式不同,可以形成若中个不同的异构分子骨架,其中既可以有开链的,也可以有环状的。
图9-2 几种连接方式不同的烷烃
  (3)有机物中除碳以外的元素,有的以单个原子直接和碳架上的某个碳原子相连接,如氢原子和卤原子
(F、Cl、Br、I);更多的情况是这些原子以相互结合成某种固定的原子团的形式连接在碳链上,例如−OH(羟基)、
−NH2(氨基)、−SH(巯基)、−COOH(羧基) 等等。这些原子团称为“官能团”(也有称“功能团”),它们在有机
化合物中起着十分重要的作用。同一个官能团在同一碳架上与不同位置的碳原子相连,也能形成多种异构体,这
又是有机物数目众多的原因之一。下表列出了有机化合物中一些常见的官能团。

第9 讲
161
表9-1 有机化合物中常见的官能团
精讲精练
【例1】
下面的微粒,不属于官能团的是(  )
A.
B. −OH
C. −COOH
D.
162
Part 2
有机物的表达方式
知识点睛
  表示有机物结构的方式有很多种:
表9-2 两种有机物的结构表示方法
  我们可以看到,路易斯结构式和蛛网式列出了分子中包括碳氢键内的所有化学键,在结构简式中写出了氢原
子但没有画出氢原子所成的键,而键线式中完全没有写出和碳原子相连的氢原子,甚至也没有写出碳原子。这代
表对有机物结构的一种认识趋势:最初化学家并不区分有机物中那个部分是重要的,后来人们意识到,由于碳原子
在分子中一定会成四根键,所以只要知道了碳原子和那些氢原子以外的原子成键(比如其他碳原子),我们就能
知道剩下的还没有成键的价数都是碳氢键;所以结构简式中就不会画出碳氢键,只写出碳原子连接了几个氢原子。
之后人们又意识到,有机物骨架(即氢原子以外的原子组成的结构)中大部分原子都是碳原子,也就是说,标出所
有的不是碳的原子,那么其他未标出的原子就都是碳原子;知道碳原子和非氢原子成了几根键,也就能知道碳原子
连接了几个氢原子,也就不需要写出来了;于是就产生了键线式,键线式是最简单也是最常用的描述有机物结构的
方法。当然,有时直接与双键或三键碳原子相连的氢原子会参与有机反应,所以有时也会把这样的碳氢键画出。
  在键线式的使用中,我们用线表示化学键,而碳原子只用线的端点(只连接一个非氢原子)、转角(连接两个
非氢原子)或连接点(连接三个或四个非氢原子)来表示,这就要求,线必须画得直,并且必须长度一致。对于sp3
或sp2 碳原子,键角是约109.5◦和约120◦,所以碳原子链在此处一定会是一个转角;但对于sp 杂化的碳原子,由
于键角是180◦,碳链在经过这个原子时方向并没有改变,所以用转角表示是违反客观事实的。如果是连接一根单
键一根三键的sp 杂化碳原子,那么由于碳原子两端的键不同,说明此处一定有一个原子,于是这样就不需要特别
的表示。但是如果sp 杂化碳原子连接了两根双键,那么就无法通过转角或原子两端键类型不同的方式来示出这
里的原子,在这种情况下就必须要通过加一个点来表示有一个碳原子。

第9 讲
163
图9-3 累积二烯烃的键线式表示方法
  有时我们会关心有机物的立体结构。如果我们需要表示一根键的方向朝向纸外(也就是在平面上方),我们
会用粗黑线楔形键来表示,而一根键朝向纸内(平面下方),则用虚线键来表示。在这个时候,直线键只能表示纸
面上平行于纸面的键。例如,一个碳原子所连接的四根单键可以用这种方法来表示:
图9-4 楔形键示意图
精讲精练
【例1】
将下列结构画为键线式:
164
【例2】
说出下列物质中每个碳分别连了多少个氢,并给出分子式:
Part 3
有机物的异构现象
知识点睛
  在先前有关配合物的讲次中,我们就已经提到,分子式相同而结构不同导致分子性质不同的现象叫做异构现
象,其中配体异构中主要便是有机配体的同分异构现象。那么,在有机化合物中,都有哪些同分异构现象呢?
3.1 构造异构
  在构造异构中,两个分子的化学式相同,而分子中原子连接次序不同导致的异构现象称为构造异构。如1-丁
烯和甲基丙烯的异构为碳链异构,1-丁烯与2-丁烯的异构为官能团位置异构(图9-5);分子式同为C2H6O 的
乙醇与甲醚为官能团异构;等等。
图9-5 丁烯(C4H8)的一些同分异构体
第9 讲
165
精讲精练
【例1】
下列有机化合物的一氯代物种类最多的是(不考虑立体异构)(  )
A.
B.
C.
D.
【例2】
分子式为C7H12 且分子中没有双键的分子总共有
种。(只考虑构造异构)
知识点睛
3.2 立体异构
3.2.1 顺反异构
  在结构化学中我们提到过,含有π 键的碳碳双键是不能转动的,这就导致,当双键每一端连接的两个基团都各
自不同,那么双键碳所连接的其他基团的不同排列之间也会产生异构体。例如在上文提到的2-丁烯中,同样的原
子连接方式存在下面两种不同性质的分子:
图9-6 顺-2-丁烯(左)和反-2-丁烯(右)
166
  由于双键是不能旋转的,所以以上两种分子不能通过简单地转动中间的双键以此相互转换,所以是两种完全
不同的分子。一种分子两个甲基在双键的同一侧,这种排列称为顺式;第二种分子两个甲基在双键的不同侧,这种
排列称为反式。这两个分子的关系称为顺反异构体。如果只看一个双键的话,双键近邻基团的排列(顺式与反式)
称为双键的构型。
  除了双键以外,其他不能自由旋转的结构比如环状结构也会产生构型异构体。例如以下所示的两种异构体,
第一种是顺式,第二种是反式。
图9-7 顺-1,2-二甲基环丙烷(左)和反-1,2-二甲基环丙烷(右)
精讲精练
【例3】
下面哪些化合物存在顺反异构体?画出每对顺反异构体,指出其空间结构。
(a) CH3CH = CH2
(b) (CH3)2C = CHCH3
(c) CH3CH2CH = CHCH3
(d) (CH3)2C = C(CH3)CH2CH3
(e) ClCH = CHCl
(f) BrCH = CHCl
第9 讲
167
知识点睛
3.2.2 对映异构
  与配合物中出现的对映异构相同,若一个有机分子不能和其镜像分子重合,那么该分子和其镜像分子就会组
成对映异构,这两个互成镜像而不能重合的分子称为对映体。存在对映异构的分子也被称为手性分子。
  连有四个不同基团的碳原子是最为普遍的产生手性的原因——这样的碳被称为手性中心(手性碳、不对称碳
原子)。同时,还存在一些分子中不存在手性碳原子而具有手性的特殊结构分子,如丙二烯衍生物型,联苯型,螺苯
型等等。
图9-8 丙二烯衍生物型手性分子
图9-9 联苯衍生物型手性分子,由于空间位阻不能自由转动而产生手性
图9-10 螺苯型手性分子
168
精讲精练
【例4】
碳数最少的拥有对映异构体的开链烷烃拥有
个碳。
知识点睛
3.2.3 R、S 构型
  对于连接四个不同集团的碳原子来说,判断这个碳原子是一种手性构型还是另一种显得十分必要。为了区别
两种手性构型,人们引入了R、S 的概念。
  在判断碳原子的手性构型时,首先需要对该碳原子连接的几个集团比较大小。比较大小的方法是,首先比较
基团的第一个原子,原子序数较大的基团更大;当基团第一个原子一样时,我们再比较第一个原子上连接的原子。
先比较最大的原子,如果最大的原子相同就比较第二大的原子,以此类推。如果原子连接了多重键,那么我们认为
等同于连接了这个原子的同时,连接了若干个相同的虚拟原子,以补足这个原子的价键数;这个虚拟原子上没有连
接任何其他原子,所以虚拟碳原子小于甲基。
  在确定了四个集团的大小之后,我们便可以开始判断手性碳原子的构型。首先,我们将大小最小的基团(d) 放
在碳的正后方,远离我们的视线来摆放。接着看剩下三个取代基,现在它朝着我们的视线伸出来,就像一个方向盘
一样。如果从最大的取代基到次大的取代基到第三大的取代基的弯箭头(a −→b −→c) 是顺时针的,那么我们就说
这个手性中心是R 构型。如果从a −→b −→c 的箭头是逆时针的,该手性中心是S 构型。
图9-11 R、S 构型的判断方法
第9 讲
169
精讲精练
【例5】
按照顺序规则对下列各组取代基排序:
(1)-CH=CH2,-CH(CH3)2,-C(CH3)3,-CH2CH3
(2)-C ≡CH,-CH=CH2,-C(CH3)3,
(3)-CO2CH3,-COCH3,-CH2OCH3,-CH2CH3
(4)-C ≡N,-CH2Br,-CH2CH2Br,-Br
【例6】
标出下列分子的手性中心的构型是R 还是S:
170
知识点睛
3.2.4 非对映异构体、内消旋体、外消旋体
  当分子有不止一个手性中心时,情况就会变得更加复杂。一个基本原则是一个有n 个手性中心的分子最多可
以有2n 个立体异构体。
  2-氨基-3-羟基丁酸的四个立体异构体能够被分成两对对映异构体。(2R,3R) 立体异构体是(2S,3S) 立体
异构体的镜像,而(2R,3R) 立体异构体是(2S,3S) 立体异构体的镜像。但是并不是镜像的立体异构体之间是什么
关系呢?例如(2R,3R) 立体异构体和(2R,3S) 立体异构体之间是什么关系呢?它们是立体异构体,但它们不是对
映异构体。为了描述这种关系,我们需要一个新术语——非对映异构体。
图9-12 2-氨基-3-羟基丁酸的立体异构体
  非对映异构体是不为镜像的立体异构体。就像我们使用右手/左手的类似关系来描述两个对映异构体之间的
关系那样,我们可以延伸这种类似关系来描述非对映异构体就像不同人的手一样。你的手和你朋友的手看起来类
似,但是它们不一样,也不是互为镜像。这些对于非对映异构体也是对的:它们很像,它们不一样,它们不互为镜像。
  要细心地注意对映异构体和非对映异构体的区别:两个对映异构体的所有手性中心构型相反,而两个非对映
异构体一些(一个或多个)手性中心构型相反,但其他的手性中心构型相同。在某些特殊的情况下两个非对映异
构体只有一个手性中心不相同,其他都相同,这种化合物叫做差向异构体。
  包含手性中心的非手性化合物被称为内消旋体。例如酒石酸的一个立体异构体中,虽然含有两个手性中心,
但其含有对称面,因此是非手性的。
图9-13 (R,S)-酒石酸是非手性分子
第9 讲
171
  一对对映异构体等量的混合物被称为外消旋体。二者对偏振光的偏转正好互相抵消,表面上不显示出光学活
性。但通过一些方法,可以将两种对映异构体分开。
  同时,还存在一种称为假不对称碳原子的手性碳原子。例如在三羟基戊二酸中,3 号碳有无手性要具体分析,
它有四种立体异构体(图9-14)。2 号碳、4 号碳不能说它们是相同的还是不同的手性碳,因为2 号碳、4 号碳也
有R、S 之分。
图9-14 三羟基戊二酸的立体异构体
  所以,当一个碳原子和四个不同的基团,且与两个同取代的不对称碳原子相连而且当这两个取代基构型相同
时,该碳原子为对称碳原子;而若这两个取代基构型不同时,则该碳原子为不对称碳原子。假不对称碳原子的构型
用小r, 小s 表示。在判别所连同取代基团的大小时,R>S,顺> 反。
精讲精练
【例7】
判断下列化合物是否有光活性?请标明不对称碳原子的构型。
172
【例8】
α−蒎烯具有下列的结构,它们的分子中有几个不对称碳原子?有几个光活性异构体存在?写出这些光活性异构体
的结构式(或构象式),并标明手性碳原子的构型。
第9 讲
173
课堂总结
  本讲带领大家进入了有机化学的学习当中,从有机化学的发展历程开始,介绍有机物的概念与特点,如
何表示有机物等,并介绍了有机物的异构现象,详细讲解了立体异构以及手性碳原子的辨别方法。
174
专业巡礼
科学小故事
  尤斯图斯·冯·李比希男爵(JustusvonLiebig,1803 年5 月12 日出生于德国达姆施塔特,1873 年
4 月18 日逝世于德国慕尼黑)是一位德国化学家,他作过大量的有机化合物的准确分析,改进了有机
分析的若干方法,定出大批化合物的化学式,发现了同分异构现象。他在化学上的重要贡献还有:1829
年发现并分析马尿酸;1831 年发现并制得氯仿和氯醛;1832 年与维勒共同发现安息香基并提出基团理
论,为有机结构理论的发展作出贡献;1839 年提出多元酸理论。1840 年以后的30 年里,他转而研究生
物化学和农业化学。他用实验方法证明:植物生长需要碳酸、氨、氧化镁、磷、硝酸以及钾、钠和铁的化合
物等无机物;人和动物的排泄物只有转变为碳酸、氨和硝酸等才能被植物吸收。这些观点是近代农业化
学的基础。他大力提倡用无机肥料来提高收成。他还认为动物的食物不但需要一定的数量,还需要各种
不同的种类,或有机物或无机物,而且须有相当的比例。他又证明糖类可生成脂肪。还提出发酵作用的
原理。李比希一生共发表了318 篇化学和其他科学的论文。著有《有机物分析》、
《生物化学》、
《化学通
信》、
《化学研究》、
《农业化学基础》、
《关于近世农业之科学信件》等。他还和维勒合编了《纯粹与应用
化学词典》。
第
讲
10
175
有机化学结构基础(二)
Part 1
有机物中的电子效应
Part 2
有机物中的酸碱效应
Part 3
亲核与亲电
Part 4
有机物的命名
学习目标
1. 理解有机物中的电子效应,能判断诱导效应、共轭效应并应用于有机物性质的解释
2. 了解有机物中的酸碱性及其影响因素
3. 了解有机物中亲核试剂与亲电试剂的含义
4. 掌握烷烃的系统命名法
176
Part 1
有机物中的电子效应
知识点睛
1.1 电负性与共价键的极性
  原子核与非价电子(即内层电子)组成的一个实体称为原子实。原子实是带正电的,对外层的价电子具有吸
引力。这种原子实对价电子的吸引力被称为一个原子的电负性。电负性越大,原子实对电子的吸引力越强。
  当两个相同的原子形成分子时,两个原子的原子实对成键电子的吸引力相当,所以形成的共价键中电子是平
均分布在两原子之间,我们称之为非极性共价键;若两个不同的原子形成分子的时候,由于两种原子的原子实对价
电子的吸引力不相等,电子不再平均分布,结果分子内产生一个正电中心和一个负电中心;虽然整个分子是中性
的,但形成的共价键拥有极性,成键电子会偏向电负性更大的原子,导致电负性更小的原子具有部分正电荷,电负
性更大的原子具有部分负电荷。
  下表列出了一些常见原子的电负性。
表10-1 常见原子的电负性
1.2 诱导效应
  从表10-1 中我们可以发现,常见的有机物中,除了H 和少量出现的B、Si 和P 原子之外,其余原子(O,S,卤
素)的电负性均大于碳的电负性,所以在碳原子与这些原子成键时,成键电子会被这些电负性大的原子“拉走”。此
时,连接高电负性原子的碳原子的电负性也会受到影响,吸引电子的能力变得更强,会更容易从与其相连的原子上
“拉走”电子。因此,在分子中,通常存在因原子或集团的电负性不同而引起成键电子云沿着原子链向某一方向移动
的现象,这种现象称为电子的诱导效应。

第10 讲
177
  诱导效应中,电子云是沿着原子链传递的,其作用随着距离的增长迅速下降,一般只考虑三根键的影响。
图10-1 氟代乙酸中由氟原子引起的诱导效应
  在评判一个基团的诱导效应时,一般以乙酸的α 氢作为比较标准。如果基团与此氢比较拥有更强的吸电子能
力,则称其具有吸电子诱导效应;若有更弱的吸电子能力(即给电子能力更强),则称其具有给电子诱导效应。判
断诱导效应大小的一般规律如下:
  (1)与碳原子直接相连的原子,若为同族元素,则随原子序数增加吸电子诱导效应减弱;若为同一周期,则自
左向右吸电子诱导效应增强。
  即:
  -F>-Cl>-Br>-I
  -OR>-SR
  -F>-OR>-NR2>-CR3
  (2)与碳原子直接连接的基团,不饱和程度越大,吸电子诱导效应越强。从杂化轨道角度考虑,s 轨道更倾向
于吸引电子,杂化轨道中s 占的成分越多,吸电子能力越强。
  即:
  -C≡CR>-CH=CR2 > -CH2-CH3
  (3)带正电荷的基团具有吸电子诱导效应,带负电荷的集团具有给电子诱导效应。
  一些常见基团的诱导效应顺序如下:
  吸电子基团:
  -NR+
3 > -NO2>-C≡N>-COOR>-COR>-F>-Cl>-Br>-I>-C≡CH > -OCH3
(
或-OH
)
> -C6H5 > -CH
=CH2 > -H
  给电子集团
  -C(CH3)3 > -CH(CH3)2 > -CH2CH3 > -CH3
1.3 共轭效应
  单双键交替出现的体系或双键碳的相邻原子上有p 轨道的体系均为共轭体系。在共轭体系中,参与共轭的π
电子或P 电子的运动范围可以扩展到整个共轭体系(即大π 键)。若由于原子间的相互影响,共轭体系内的电子
分布会发生变化,这种电子效应称为共轭效应。例如图10-2 中的不饱和腈,由于氮原子的吸电子作用,使得π 电
子的分布发生变化,共轭体系中出现了电子云密度疏密交替分布的情况。
图10-2 不饱和腈中的共轭效应
178
  除此之外,共轭效应还能改变共轭体系中总体电子云密度。能降低共轭体系中π 电子云密度的基团有吸电子
共轭效应,例如与C=C 双键相连的-NO2,-CN,-COOH,-COR 等;能增加共轭体系中π 电子云密度的基团有给
电子共轭效应,例如-NR2,-OR,-OCOR 等。
在有共轭体系的分子中,一个基团常常同时拥有诱导效应和共轭效应,而且两者的方向甚至可以不同。这时基团
的电子效应要分别讨论:
图10-3 一些基团的电子效应
  与诱导效应不同,共轭效应只能在共轭体系中传递,但无论共轭体系有多大,共轭效应总能贯穿整个共轭体
系,形成正负电荷交替分布的情况。
精讲精练
【例1】
下列基团中,连接在苯环上拥有给电子效应,连接在烷烃上有吸电子效应的是
A. −COR
B. −CH3
C. −NH2
D. −NO2
知识点睛
1.4 超共轭效应
  超共轭效应是一种出现在p 轨道与邻近的C-H 键之间的效应。在超共轭效应中,C-H σ 键与邻近碳的p 轨
道也会产生电子的离域现象。在超共轭效应中,C-H 键是给电子的,通常可以使缺电子的碳正离子更加稳定。这
种效应比共轭效应小得多,在考虑碳正离子稳定性时,超共轭效应仅作次要考虑因素。
第10 讲
179
精讲精练
【例2】
下列碳正离子中最稳定的是()
A. CH+
3
B. C(CH3)+
3
C. CH(CH3)+
2
D. CH3CH+
2
Part 2
有机物中的酸碱效应
知识点睛
  我们知道,醋酸(CH3COOH)是一种有机酸,其可以解离出氢离子生成醋酸根(CH3COO−)。那么,有机物
中,是否还存在着其他体现出酸性的物质呢?以及是否有体现出碱性的有机物呢?答案是肯定的。下面我们就以几
种有机酸和有机碱为例介绍有机物中的酸碱性以及影响因素。
2.1 有机酸及影响酸性的因素
  有机物中的酸性主要由羟基体现,即
  R-OH→RO−+H+ (
R=Ph−,RCO-等
)
  其中,羧酸类和酚类可以在水中体现出酸性,而R 为烃基时醇却不能体现出很好的酸性。这是因为,在羧酸和
酚中,氧可以和羧酸中的羰基以及酚中的苯环形成共轭体系,而氧具有给电子共轭效应,这导致氧上的电子云更偏
向羰基或苯环,氢正离子更容易解离。而在醇中,氧原子只有吸电子诱导效应,电子云更偏向羟基,使得羟基更难
以异裂。烷基的给电子效应使得醇的酸性甚至弱于水的酸性。
  由此,我们发现,酸性的影响因素与连接羟基的基团的电子效应有关。事实上,我们还有其他事实予以佐证。
在酸性较弱的乙酸中,连接羧基的甲基具有给电子效应。但若乙酸中甲基上的氢逐步被具有吸电子效应的氯原子
取代,甲基的吸电子效应会逐渐增强,分子的酸性也会逐步增强,到三氯乙酸时已是pKa=0.64 的中强酸。同样的,
若在苯酚的苯环上连接吸电子基,苯酚的酸性也能得到大幅提升(图10-4)。
180
图10-4 硝基取代苯酚的酸性
  除去电子效应,其实还有一种叫做场效应的空间效应可以影响有机物的酸性。例如,在马来酸(顺丁烯二酸)
中,当第一个羧基解离出氢离子之后,第二个羧基的氢离子可以与第一个羧酸根负离子形成氢键,使得马来酸的
pKa1 降低,pKa2 升高。
2.2 有机碱及影响碱性的因素
  电中性的有机碱主要由胺中氮上的孤电子对结合氢离子体现,即
R3N+H+ −→R3NH+
  而在水溶液中,胺的碱性则体现为胺从水分子中夺取一个氢离子,生成铵离子和氢氧根负离子的能力:
R3N+H2O −→R3NH+ +OH−
  与酸类似,结合氢离子的原子处的电子效应会对有机物的碱性产生影响。对于胺类来说,氮上的电子云密度
越大,就越容易结合氢离子,碱性应该越强。但对于氮连接给电子基数目递增的一级胺、二级胺和三级胺,在水溶
液中的碱性并非是递增的。这是由于,脂肪胺在水中的碱性强度,不只取决于氮原子上的电子云密度,同时还取决
于与质子结合后的铵离子是否容易溶剂化,即在水溶液环境下是否稳定。从电子诱导效应来看,胺中氮原子上烷
基取代越多,碱性也就越强;而从溶剂化效应来看,烷基取代越多,则胺的氮原子上的氢就越少,溶剂化程度也随之
下降,碱性也就越弱。脂肪族胺碱性的强弱,是电子诱导效应与溶剂化效应两者综合的结果。电子诱导效应只由胺
中氮原子上的取代基决定,而溶剂化效应还与溶剂有关。所以,在不同溶剂中,三类胺的碱性强弱次序也是存在差
异的。比如:
  水溶液中:(n-Bu)2 NH > n-BuNH2 > (n-Bu)3 N
  氯苯溶液中:(n-Bu)3 NH > (n-Bu)2 NH > (n-Bu)NH2
  苯溶液中:(n-Bu)2 NH > (n-Bu)3 N > (n-Bu)NH2
  另外,若氮上的孤电子对参与了共轭体系,则其结合氢离子的能力会大幅下降,例如苯胺的pKb 为9.40,比甲
胺的3.38 要大很多。
  除了有机胺之外,有机物与碱金属反应生成的负离子钠盐也是常见的强碱。对于共轭酸很弱的醇盐甚至是烷
基碱金属化合物,其碱性非常强,甚至可以夺取活泼碳原子上连接的氢。由于其碱性很强,我们一般用其共轭酸的
pKa(通常可以达到15 以上)来形容盐的碱性。
第10 讲
181
Part 3
亲核与亲电
知识点睛
  在有机反应中,常常有电子酸或电子碱与有机分子中的碳原子发生反应。由于原子核带有正电,于是带有孤
对电子(负电)的电子碱在这时被称为亲核试剂,倾向于与电子密度较低的碳原子发生反应。另一方面,电子带有
负电,电子酸常常是正离子,于是电子酸这时称为亲电试剂,倾向于与电子密度较大的碳原子(例如双键)发生反
应。
  容易与电子密度较低的碳原子发生反应,这种性质称为亲核性;而容易与电子密度较高的碳原子发生反应则
称为亲电性。亲核性与亲电性是有机化学中重要的概念,关于影响亲核性与亲电性强弱的因素,我们会在之后的
章节进一步讨论。
Part 4
有机物的命名
知识点睛
4.1 普通命名法
  1∼10 个碳原子的直链烷烃,分别用词头甲、乙、丙、丁、戊、己、庚、辛、壬、癸表示碳原子的个数,词尾加上
“烷”。如CH4 (甲烷)、C2H6 (乙烷)、C3H8(丙烷)、C10H22(癸烷)。10 个碳原子以上的烷烃用中文数字命名。如C11H24
(十一烷)、C12H26(十二烷)、C20H42(二十烷)。
  烷烃异构体可用词头“正(normal 或n-)、异(iso 或i-)、新(neo)”来区分。“正”表示直链烷烃,常常可以省略。
  “异”表示末端为CH(CH3)2 ,此外别无支链的烷烃。
  “新”表示末端为C(CH3)3 ,此外别无支链的烷烃。
图10-5 三种戊烷的普通命名法命名
182
  普通命名法只适用于一些直链或含碳原子数较少的烷烃异构体的命名。对于结构比较复杂的烷烃,就必须采
用系统命名法。
4.2 系统命名法
  1892 年,日内瓦国际化学会议首次拟定了有机化合物系统命名原则,此后经IUPAC 多次修订,所以也称为
IUPAC 命名法。我国根据这个命名原则,结合汉字特点,制定出我国的有机化合物系统命名法,即有机化合物命名
规则。
  烷烃系统命名法是将带有侧链的烷烃看作是直链烷烃的烷基取代衍生物,所以在学习系统命名法之前先学习
取代基的命名。
  烃分子中去掉一个氢原子,所剩下的基团,称为烃基;脂肪烃基用R- 表示;烷基的通式为CnH2n+1。烷基的中
文命名是把相应的烷烃命名中的“烷”字改为“基”字。其英文命名是将烷烃词尾的-ane 改为-yl,常见的烷基结
构和普通命名法名称如下:
图10-6 烷基的普通命名
  烷基的系统命名法适用于各种情况,它的命名方法是:将失去氢原子的碳定位为1,从它出发,选一个最长的
链作为主链,从1 位碳开始,依次编号,不在烷基主链上的基团作为主链的取代基处理。写名称时,将主链上的取
代基编号和名称写在主链名称前面。
图10-7 烷基的系统命名法
第10 讲
183
  烷烃系统命名法规则
  (1)选主链:选择含有取代基最多的、连续的最长碳链为主链,有两条或多条等长的主链时,则根据侧链的数
目来确定主链,多的优先。若仍无法分出,则考虑一下原则,侧链位次小的优先,各侧链碳原子数多的优先,侧分支
少的优先。根据主链所含碳原子数命名为“某烷”。
  (2)编号:主链上若有取代基,则从靠近取代基的一端开始,给主链上的碳原子编号。当有多个取代基时,应
该使取代基编号依次最小;在满足上一条件后,当两个不同取代基位于相同位次时,应使小的取代基编号较小。
  (3)命名:主链连有相同的取代基时,合并取代基,并在取代基名称前,用二、三、四等数字表明取代基的个
数。并在最前面标明取代基的编号,各编号间用“,”隔开,数字与名称之间用“—”短线隔开。
主链上若连有不同的取代基,应按“大小规则”将取代基先后列出,较小基团应先列出。主要烷基的大小顺序是:异
丙基> 丙基> 乙基> 甲基;在英文命名中,取代基是按字首的字母排列顺序先后列出。
图10-8 一些烷烃的命名实例
  烷烃中,伯(一级,1◦)、仲(二级,2◦)、叔(三级,3◦)、季(四级,4◦) 是指某个碳原子上所连接的其他碳原子的个
数。另外,我们也会说氢原子是伯、仲、叔的。伯氢是连接在伯碳(RCH3) 上的氢、仲氢是连接在仲碳(R2CH2) 上的
氢、叔氢是连接在叔碳上的氢(R3CH)。
184
精讲精练
【例1】
画出下列结构:
(a) 2−甲基庚烷
(b) 2,2−二甲基−4−乙基己烷
(c) 3,4−二甲基−4−乙基辛烷
(d) 2,4,4−三甲基庚烷
(c) 2,5−二甲基−3,3−二乙基壬烷
(f) 3−甲基−4−异丙基庚烷
第10 讲
185
【例2】
命名下列化合物:
【例3】
写出己烷C6H14 的五种异构体的构造式,将仲碳原子和叔碳原子分别用圆圈和方块标示出来,并系统命名。
186
课堂总结
  本讲介绍了有机物中的电子效应、酸碱效应以及亲电、亲核的含义,并详细介绍了以烷烃为基础的系统
命名法。
第10 讲
187
专业巡礼
科学小故事
  凯库勒,德国有机化学家。主要研究有机化合物的结构理论。在梦中发现了苯的结构简式,被称为
一大美谈。
  1829 年9 月7 日生于达姆施塔特。1848-1851 年进入吉森大学,原先学建筑,后来他多次聆听化学
大师李比希的讲演,深受吸引和启发,遂改攻化学,并在李比希的实验室里积极、严谨地进行研究工作,
完成了《关于硫酸戊酯及其盐》的实验论文,获得博士学位。1875 年当选为英国皇家学会会员。1877 年
任波恩大学校长。1867—1869 年,凯库勒在演讲“关于盐类的结构”中发表了有关原子立体排列的思想,
首次把原子价的概念从平面推向三维空间。
  1861 年起,凯库勒开始研究苯的结构。凯库勒关于苯环结构的假说,在有机化学发展史上作出了卓
越贡献。他早年受到建筑师的训练,具有一定的形象思维能力,他善于运用模型方法,把化合物的性能与
结构联系起来,他的苦心研究终于有了结果,1864 年冬天,他的科学灵感导致他获得了重大的突破。他曾
记载道:
“我坐下来写我的教科书,但工作没有进展;我的思想开小差了。我把椅子转向炉火,打起瞌睡来
了。原子又在我眼前跳跃起来,这时较小的基团谦逊地退到后面。我的思想因这类幻觉的不断出现变得
更敏锐了,现在能分辨出多种形状的大结构,也能分辨出有时紧密地靠近在一起的长行分子,它围绕、旋
转,象蛇一样地动着。看!那是什么?有一条蛇咬住了自己的尾巴,这个形状虚幻地在我的眼前旋转着。
象是电光一闪,我醒了。我花了这一夜的剩余时间,作出了这个假想。”于是,凯库勒首次满意地写出了苯
的结构式。指出芳香族化合物的结构含有封闭的碳原子环。它不同于具有开链结构的脂肪族化合物。
  苯环结构的诞生。是有机化学发展史上的一块里程碑,凯库勒认为苯环中六个碳原子是由单键与双
键交替相连的,以保持碳原子为四价。
第
讲
11
189
烷烃
Part 1
烷烃的结构
Part 2
烷烃的构象
Part 3
烷烃的物理性质
Part 4
烷烃的反应
Part 5
环烷烃
学习目标
1. 了解烷烃的结构、物理性质
2. 了解sp3 杂化碳的构象问题
2. 掌握烷烃可以发生的化学反应,掌握自由基反应的规律
4. 了解环烷烃的性质,以及小环烷烃可以发生的反应
190
Part 1
烷烃的结构
知识点睛
  烷烃属于饱和烃,其分子中所有碳原子均为sp3 杂化,分子内的键均为σ 键,成键轨道沿键轴“头对头”重叠,
重叠程度较大,键较稳定,可沿键轴自由旋转。
  甲烷是最简单的烷烃,分子式为CH4,正四面体构型,碳原子位于四面体中心。碳原子的每一个杂化轨道上都
有一个未成对电子,都和一个氢原子的1s 轨道上的未成对电子沿轨道对称轴方向相互重叠成键,形成四条相同的
C-H σ 键从而形成甲烷。甲烷中的每一条C-H 键的键能都是439kJ/mol,键长都是109pm。每一个C-H-C 所形
成的角是109.5◦,也被称为四面体角,相互距离最远,斥力最小,整个分子能量最低。
  两个碳原子通过每个碳原子的一个sp3 杂化轨道的σ 重叠形成骨架。每个碳原子上剩下的三个sp3 杂化轨
道和三个氢的1s 轨道重叠来形成六条C-H 键。乙烷中的C-H 键和甲烷中的很像,虽然稍弱一点——乙烷的是
421kJ/mol,而甲烷的是439kJ/mol。乙烷中C-C 键是154pm,C-H 键长为110.7pm,键能是377kJ/mol。乙烷中所
有的键角都接近四面体角109.5◦,但并不完全相等。
第11 讲
191
精讲精练
【例1】
2003 年5 月报道,在石油中发现一种新的烷烃分子,因其结构类似于金刚石,被称为“分子钻石”,若能合成,有可
能用作合成纳米材料的理想模板。该分子的结构简图如下:
(1)该分子的分子式为
;
(2)该分子有无对称中心?
;
(3)该分子有几种不同级的碳原子?
;
(4)该分子有无手性碳原子?
;
(5)该分子有无手性?
。
Part 2
烷烃的构象
知识点睛
  键的特点是:
  (1). 比较牢固。因为形成σ 键时电子云达到了最大的重叠,而且通过轴向重叠形成的键,电子云集中在两个
原子核之间,核对他们的吸引力较大,因此键牢固。
  (2). 链烷烃中的σ 单键能围绕对称轴自由旋转。因为旋转不会影响电子云重叠程度。以乙烷为例,绕着C-C
键旋转是自由的,因此在两个碳上的氢的立体关系是不断变化的。

192
  由于键的旋转所产生的原子的不同排布被称为构象,不同构象的分子被称为构象异构体(conformational-
isomers,或conformers)。不像构造异构体,不同的构象异构体在一般条件下是不能被分离的,因为它们相互转
化实在太快了。
  构象异构体可以用集中透视图表示,伞形式是眼睛垂直于C-C 键轴方向看,实线表示键在纸面上,虚线表示
键伸向纸面后方,楔形线表示键伸向纸面前方;锯架式从碳碳键轴斜45◦方向看,每个碳原子上的其他三根键角均
为120◦;Newman 投影式从C-C 键的轴线上看,前面的碳原子用点表示,后面的碳原子用原表示,连接在前面碳
原子上的键用与圆心相连的线表示,连接在后面碳原子上的键用与圆周相连的碳原子表示。在重叠型中,C2 上的
H 与C1 上的H 是重叠着的,应该看不到,但为了表示出来,稍偏一个角度。
  重叠型构象中,两个碳原子上的氢原子彼此是重叠着的。根据计算它们之间的距离最近为229pm,而氢原子
的vonderWaals 半径为120pm,氢核间距小于两个氢原子的vonderWaals 半径之和,所以有排斥力,这种排斥力
是不直接相连的原子间的作用力,因此为非键连的相互作用,分子处于这种构象,从能量上考虑是最不稳定的。
  交叉型构象中,两个碳原子上的H 最近距离为250pm,从能量上看,分子处于这种构象是最稳定的。乙烷分子
其他构象的能量介于重叠型与交叉型之间。在可能的条件下,分子总是倾向于以能量最低的稳定形势存在。
  乙烷的重叠型构象与交叉型构象存在的能差不大,为12.1kJ/mol, 室温下可自由旋转。
第11 讲
193
精讲精练
【例1】
用伞形式、锯架式和Newman 式画出丙烷的极限构象。
Part 3
烷烃的物理性质
知识点睛
  室温下,1 ∼4 个C 的烷烃为气体,5 ∼16 个C 的烷烃为液体,大于16 个C 的正烷烃为固体。低沸点烷烃为
无色液体,有特殊气味,高沸点烷烃为黏稠油状液体,无味。随着分子量的增加,正烷烃的沸点有规律地增加。因为
分子运动所需能量增大,分子间的相互作用随着分子接触面的增大也增大了,因此沸点升高。
  固体分子的熔点随相对分子质量的增加而升高,丙烷除外。除了与质量大小及分子间作用力有关外,还与分
子在晶格中的排列有关,分子对称性高,排列比较整齐,分子间吸引力大,熔点高。
  烷烃中的另一个效应是支链越多,沸点越低。无支链的戊烷沸点是36.1℃;异戊烷(2-甲基丁烷)有一个支
链,沸点是27.85℃;新戊烷(2,2-二甲基丙烷)有两个支链,沸点是9.5℃。类似地,辛烷沸点是125.7℃,而异辛烷
(2,2,4-三甲基戊烷)沸点是99.3℃。支链烷烃沸点更低是因为它们比支链烷烃更接近球形,表面积更小,因此色
散力更小。
  烷烃极性很小,因此在水与强极性溶剂中不溶,可溶于氯仿、乙醚、四氯化碳等溶剂中。
194
Part 4
烷烃的反应
知识点睛
  因为烷烃中碳碳键和碳氢键都很强,需要较高的能量才能使之断裂,且碳和氢的电负性相差小,分子中电子分
布较为均匀,所以烷烃和其他有机物的化学性质并不相似,对于大部分实验室中的试剂是化学惰性的。烷烃只和
氧气、卤素和少数其他物质在适当的条件下反应。
4.1 自由基取代反应
4.1.1 碳自由基的定义和结构
  当某一键均裂时会产生带有孤对电子的原子或基团,称为自由基。孤电子在氢原子上的自由基称为氢自由基,
孤电子在碳原子上的自由基称为碳自由基。烷烃中的碳氢键均裂时会产生一个氢自由基和一个烷基自由基即碳
自由基。甲基自由基中C 成sp2 杂化,三个sp2 杂化轨道具有平面三角形结构,一个p 轨道垂直于此平面,被一个
孤电子占据。其他碳自由基大多呈角锥形。
4.1.2 烷烃的卤化
  当烷烃和氯气的混合物被紫外光(写作hv)光照时,二者发生反应。烷烃的氢原子被氯依次取代,反应生成
氯代烃混合物,产物与二者比例和反应时间有关。以甲烷为例,它和氯气反应生成CH3Cl、CH2Cl2 、CHCl3 , CCl4
的混合物。
  该反应是经过自由基机理进行的,经历了链引发、链增长、链终止三个阶段。
  链引发:
  紫外光的照射通过断开少量Cl2 分子相对弱的Cl-Cl 键,生成少量活性氯自由基来开始反应。
  链增长:
  一旦产生之后,一个活性的自由基和甲烷在链增长步骤中碰撞,夺取一个氢原子产生HCl 和一个甲基自由基
(·CH3)。该甲基自由基在第二个链增长步骤中进一步和Cl2 反应生成产物氯甲烷和一个新的氯自由基,氯自由基
再发生第一个链增长步骤,形成反应循环。因此,一旦反应过程被引发,它就会自己维持两个循环过程,将整个链
反应完成。

第11 讲
195
  Cl·+CH4 →·CH3 +HCl
  Cl2 +·CH3 →CH3Cl+Cl·
  链终止:
  两个自由基偶尔会相撞并结合成一个稳定产物。如果发生了这种情况,反应循环就会中断,链反应也就终止。
然而这样的链终止步骤并不经常发生,因为自由基在反应的每个时刻的浓度都是很低的。因此,两个自由基相撞
的几率是很小的。
  Cl·+Cl· →Cl2
  ·CH3 +·CH3 →CH3CH3
  Cl·+·CH3 →CH3Cl
4.2 不同碳氢键的反应活性
  碳链较长的烷烃氯代时,可生成各种异构体的混合物。
  数据表明三级C-H 键(400kJ/mol)比二级C-H 键(410kJ/mol)弱,而二级C-H 键又比一级C-H 键(421kJ/
mol)弱。既然断裂三级C-H 键比一级或二级需要的能量更少,产生的三级自由基就比一级或二级自由基更稳定。
  稳定性:(CH3)3 C· > (CH3)2 CH· > CH3CH2· > CH3·
  溴也能与烷烃发生自由基取代反应,会优先在三级氢上反应,选择性很高,往往在温度不太高的时候有用,如
果温度超过450℃,因为有足够高的能量,反应就没有选择性,反应结果往往与氢原子的多少有关。
4.3 烷烃的其他反应
  烷烃可以作为燃料燃烧氧化生成二氧化碳和水,此反应没有制备价值。
  烷烃还可以发生热裂热解反应,将高级烷烃裂解为低级烷烃和不饱和烃,用于工业炼油。
196
精讲精练
【例1】
在下列反应中,选用Br2 或Cl2 哪一种卤化试剂比较合适,为什么?
Part 5
环烷烃
知识点睛
  饱和的环状碳氢化合物被称为环烷烃,或者脂环烃化合物。由于环烷烃含有−CH2−单元所组成的环,因此它
们的通式是(CH2)n 或CnH2n,并可以用多边形的骨架结构来表示。
  环烷烃和开链烷烃在许多方面的化学性质是类似的:都是非平面的,并且都是化学惰性的。然而也存在着一
些重要的区别。一个区别是环烷烃比起开链烷烃的变形性更低。相比于开链烷烃中的σ 键可以自由旋转,环烷烃
中自由度会低很多。例如环丙烷必须是一个刚性的平面分子,因为三点(三个碳原子)决定一个平面。不断裂开
环的话,是不可能发生环丙烷中碳碳键的旋转的。

第11 讲
197
  更大的环烷烃的转动自由度增大了,很大的环(二十五碳及以上)太过于松散,几乎和开链烷烃没有什么区
别了。常见的环(三到七碳)对于其分子的旋转限制是很大的。
  由于其环状结构,从棱上看,环烷烃有两个面:
“上”面和“下”面。因此,在取代的环烷烃中有可能出现异构现
象。例如,有两种1,2-二甲基环丙烷的异构体,一个异构体中两个甲基在环的同一侧,而另一个异构体中两个甲基
在两侧。两个异构体都是稳定的化合物,不断裂和重新形成化学键不能将其相互转变。
  两个1,2-二甲基环丙烷原子连接方式是相同的,但是原子的空间取向不同。这样原子连接方式相同,但三维
空间取向不同的化合物被称为立体异构体。两种1,2-二甲基环丙烷是立体异构体中被称为顺反异构体这一亚类
的成员。可以用前缀cis-(顺-)和trans-(反-)来区分它们。
  环丙烷有着弯曲的键。在没有张力的烷烃中,当两个原子相互重叠的轨道是直接相对时实现最大化的成键。
而在环丙烷中轨道不能直接相对,而是以一个小角度重叠的。结果就是环丙烷的键比典型的烷烃键弱并且活性高
——环丙烷中C-C 键键能是255kJ/mol 而开链丙烷中C-C 键键能是370kJ/mol
  因此,环丙烷与H2、X2、HX 发生开环反应。
198
  五元、六元、七元环在相同条件下很难发生反应。
  开环活性:三元环> 四元环> 五、六、七元环
  小环化合物在合适的条件下也能进行自由基取代反应,如:
精讲精练
【例1】
写出
在下列条件下的反应方程式:
(i)H2、Pt/C,加热
(ⅱ)燃烧
(ⅲ)Br2、室温
(ⅳ)Cl2、FeCl3
(v)HI
(ⅵ)Br2、hv
第11 讲
199
课堂总结
  本讲介绍了有机化合物中的基础物质——烷烃。本讲从烷烃的结构、物理性质和化学性质的角度对一
般烷烃的性质进行了讲述,并且单独讲述了环烷烃的特殊性质。本讲中的重点在于自由基反应,同学们需要
掌握其反应规律以及反应机理。
200
专业巡礼
科学小故事
  汉弗莱·戴维,生于1778 年出生于英国彭赞斯贫民家庭。17 岁开始自修化学,1799 年他发现笑气的
麻醉作用后开始引起关注。在化学上他的最大的贡献是开辟了用电解法制取金属元素的新途径:即用伏
打电池来研究电的化学效应。电解了之前不能分解的苛性碱,从而发现了钾和钠,后来又制得了钡、镁、
钙、锶等碱土金属。他被认为是发现元素最多的科学家。1815 年发明了在矿业中检测易燃气体的戴维
灯。1820 年当选英国皇家化学会主席。
  在化学方面汉弗莱戴维的成就尤其出众,他被评为是世界上发现化学元素最多的化学家,同时他还
曾担任英国皇家化学学会的主席。汉弗莱戴维生活的时代正是英国工业革命时期,当时人们刚开始用燃
料来代替木材,但由于当时燃料不稳定,所以经常会发生瓦斯爆炸的事件,为了改变这一状况戴维开始
致力于瓦斯燃点的研究,后来他发明了一种矿用安全灯,这种安全灯有效的减少了瓦斯的爆炸,受到了
矿工们的欢迎和认可。在汉弗莱戴维的成就中还有一项最重要的成就就是他发现了世界上伟大的科学
家法拉第。虽然后来戴维因为嫉妒法拉第的成就而对他进行打压,但这并不能磨灭戴维发现和培养出法
拉第这一杰出人才的贡献。
第
讲
12
201
卤代烃
Part 1
卤代烃的命名
Part 2
卤代烃的性质
Part 3
卤代烃的反应
Part 4
有机金属试剂
Part 5
卤代烃的还原
学习目标
1. 了解卤代烃的命名与结构
2. 掌握取代反应的类型、特征、机理与影响因素
3. 掌握消除反应的类型、特征、机理与影响因素
4. 了解有机金属试剂的制备方法和偶联反应
5. 了解卤代烷的还原方法
202
Part 1
卤代烃的命名
知识点睛
  卤代烃有很多种:卤素可以连在炔基(C≡C-X)、烯基(C=C-X)、芳环(Ar-X)或是烷基上。然而我们将在
本章中所关注的主要是卤代烷,即含有连在饱和的sp3 杂化的碳上的卤素原子的化合物。
  将卤素作为取代基,烷烃作为母体进行命名。
  除了系统命名之外,许多简单卤代烷也用先烷基后卤素的方式命名。例如CH3I 可以叫碘甲烷也能叫甲基碘。
精讲精练
【例1】
写出下列化合物的结构式。
(1)(R)−2−甲基−4−氯辛烷
(2)(2S,3S)−2−氯−3−溴丁烷
(3)(S)−4−甲基−5−乙基−1−溴庚烷(iv)(1R,3R)−1,3−二溴环己烷
第12 讲
203
Part 2
卤代烃的性质
知识点睛
  对于氟代烃,虽然氟的电负性最大,但氟半径小,导致碳氟键键长比其他卤代烃短很多,而且C-F 键键能也较
大,因此氟代烃与其他卤代烃性质不同,是化学惰性的。氟代烃的化学惰性被用于制作耐腐蚀的涂料聚四氟乙烯
(特氟龙),该材料可以用于制作保存腐蚀性化学品的容器、不粘锅涂层等。
  其他卤代烃都是较好的亲电体。氯、溴较大的电负性与碘原子很大的变形性,可极化性强,在外界条件影响下,
分子容易改变形状,以适应反应需要,导致C-X 键中电子远离碳原子,令碳原子带部分正电荷(δ+),易受到亲核
体的孤对电子的进攻。
  卤代烃的主要化学反应包括亲核取代、消除、还原,与金属反应和极性反转。
Part 3
卤代烃的反应
知识点睛
3.1 亲核取代
  卤代烷与亲核体/碱,如氢氧根离子反应时会发生两种情况:发生X 官能团被亲核体取代,或消除HX 生成烯
烃。
  用不同卤代烷进行碱性水解反应,发现它们在动力学上有不同的表现。例:溴代叔丁烷水解速度只与溴代叔
丁烷本身的浓度成正比,与碱(OH−)的浓度无关,在动力学上称为一级反应:

204
  而溴甲烷的水解速度与溴甲烷和碱的浓度都成正比,在动力学上称为二级反应:
3.1.1 SN2 反应
  对于CH3Br 与OH−反应生成CH3OH 与Br−这个反应,反应速率与两种反应物的浓度都呈正比,并且会发
生构型反转。英国科学家E.D.Hughes 和Christopherlngold 将这种反应称为双分子亲核取代反应,S 表示取代反
应,N 表示亲核,2 表示有两种分子参与了速控步骤,简称SN2 反应,注意反应分子数与反应级数不总是相同。
  SN2 机理的本质特征是其经过过渡态而不存在中间体的一步反应而发生,当亲核体与卤代烷或对甲苯磺酸
酯(底物)反应时,会从被取代的官能团(离去基团)相反的方向靠近。当亲核体从底物的一面靠近并与碳成键
时,卤素或对甲苯磺酸根从另一面离去,从而翻转了立体化学构型。因为骨架构型转变是瓦尔登发现的,所以叫瓦
尔登(walden)转变。注意:瓦尔登转变是指骨架构型转变,不是指R 转为S 或S 转为R。

第12 讲
205
  从结构上看,卤代烷转变为过渡态时,中心碳原子将由原来sp3 的四面体结构转为sp2 的三角形的平面结构,
碳上还有一个垂直于该平面的p 轨道,该p 轨道的一侧与亲核试剂Nu 的轨道重叠,另一侧与离去基团X 的轨道
重叠。过渡态时亲核试剂与碳原子的键尚未完全断裂,但碳原子上部分负电荷已转移给离去基团。
3.1.1.1 底物的影响
  由于SN2 反应涉及到接近的亲核体与卤代烷的碳原子的部分成键,存在位阻的体积较大的底物会阻止亲核
体简单地接近,显然会令成键变得困难。亲核体接近的难度随着与卤素相连碳上所连接的三个取代基的体积增大
而上升。甚至离反应中心一个碳远处的分支,如2,2-二甲基丙基(新戊基)卤代物中,也极大地减慢了亲核取代。
SN2 反应只发生在相对不受阻碍的位置上,并且只对于卤甲烷、一级卤代烷和少数简单的二级卤代烷上发生。卤代
烯(R2C = CRX)和卤代芳烃不发生SN2 取代。
3.1.1.2 亲核体的影响
  对于SN2 反应有主要影响的一个变量是亲核体的性质。无论是中性的还是负电性的任何物种,只要含有未成
对电子就能作为亲核体。亲核性通常是用来测量一个亲核体在SN2 反应中与碳原子的亲和程度,但给定的亲核体
的反应性是随具体反应而变化的。一个物种准确的亲核性与底物、溶剂甚至是反应物浓度有关。
  亲核性和碱性有一定关系,亲核性是动力学性质,而碱性是热力学性质,当比较具有相同反应原子的亲核试剂
时,亲核性与碱性大致近似。因此OH−比醋酸根CH3CO−
2 的碱性和亲核性强,而醋酸根比H2O 的亲核性与碱性
强。由于“亲核性”通常是Lewis 碱对于一个碳原子的亲和程度,而“碱性”是一个碱与质子的亲和程度,很容易看
出为什么这两种表现可能是相关的。
  同周期往下,亲核性递增而碱性递减。因此,HS−比HO−亲核性强,卤素的反应活性是I−>Br−>Cl−。随着周
期数上升,元素的价电子在依次变大的,离核依次变远的电子层中,被束缚得更弱,因此活性更高,且低周期元素在
质子溶剂中更容易形成氢键,降低了亲核性。
  ·带负电的亲核试剂通常比中性的活性高。因此,SN2 反应通常在碱性条件下进行,而不是中性或酸性的条件
下进行。
  亲核性随亲核院子的空间拥挤程度增大而迅速减少,而碱性只是略微减小。如乙氧基负离子(共轭酸pKa =
17)既是很好的碱,又是好的亲核试剂,而叔丁基负离子(共轭酸pKa = 19)亲核性却很差。
  电荷离域会使碱性大大减弱,并在一定程度上降低亲核性。
3.1.1.3 离去基团的影响
  还有一个影响SN2 反应的因素是被接近的亲核体取代的离去基团的性质。由于在大多数SN2 反应中,离去基
团是带着负电荷被推走的,最好的离去基团是在过渡态中能最好地稳定负电荷的。离去基团稳定负电荷能力越强,
过渡态能量越低,反应就越快。离去基的碱性越弱,离去能力越强。稳定负电荷最好的基团是弱碱。因此,弱碱如
Cl−、Br−和对甲基苯磺酸根是好的离去基团,而强碱如OH−与NH−
2 是不好的离去基团。环张力的缓解也可以增
强离去基的离去能力,如环氧化物可以和很容易和亲核试剂发生SN2 反应,尽管醇盐是很差的离去基团。
3.1.1.4 溶剂的影响
  SN2 反应的速率受溶剂的强烈影响。质子性溶剂——含有-OH 或-NH 官能团的溶剂对于SN2 反应通常是
最不利的,而极性的但不含有-OH 或-NH 官能团的极性非质子溶剂是最好的。质子性溶剂,如甲醇和乙醇,通过
206
对反应物亲核体进行质子化而减慢SN2 反应。溶剂分子的氢与亲核体成氢键,在其周围形成笼子,因此降低了其
能量和反应活性。
  与通过降低亲核体基态能量而降低SN2 反应速率的质子性溶剂相比,极性非质子溶剂通过增加亲核体的基
态能量而加快SN2 反应速率。乙腈(CH3CN)、二甲基甲酰胺[(CH3)2 NCHO]、二甲亚砜[(CH3)2 SO,缩写为
DMSO] 与六甲基磷酰胺([(CH3)2 N]3 PO,缩写为HMPA)特别有效。这些溶剂由于其强极性而能够溶解很多盐,
但它们倾向于溶剂化金属正离子而不是亲核性的负离子。因此,裸露的未溶剂化的负离子有更强的亲核性,SN2
反应对应地发生得更快。
3.1.1.5 成环的SN2 反应
  如果可以进行SN2 反应的两个原子或基团在同一分子内,而这两个原子或基团又在比较合适的位置,那么就
可以发生分子内的SN2 反应形成环状化合物。所谓合适的位置是指成环的难易。如:
  五元环的键角∼108◦,与正常键角109.5◦比较接近,成环时张力小,过渡态势能低,活化能也低,反应快。因
此形成五元环最容易,其次是六元环。三元环虽然成环时有张力,但两个反应基团处于相邻位置,比较接近,因此
也可以进行反应。如:
  四元环很难进行成环反应,形成七、八元环的反应会稍微慢一些。
3.1.1.6 邻基参与
  邻基参与作用是当一个进行亲核取代反应的底物分子上还带有一个能作为亲核体的基团,并位于分子的适当
位置时,能够和反应中心部分地或完全地成键形成过渡态或中间体,邻基参与的效果是虽然发生的是双分子亲核
取代却能够保持手性碳的构型不变。这一点也是识别邻基参与历程的重要依据。如:
第12 讲
207
  常见的邻近基团有:-COOR、-OR、-OH、-SH、-NH2、-Ph、-Cl、-Br 等,与基团大小和亲核性均有关系。邻
基参与的另一个特点是可以大大加快取代反应速率。
3.1.2 SN1 反应
  大多数亲核取代反应经过刚刚讨论的SN2 反应而发生。其在没有受阻碍的底物和带负电的亲核体于极性非质
子溶剂中有利,但对于受阻碍的底物和中性的亲核体在质子性溶剂中不利。你或许因此会预测三级底物(受阻碍
的)与水(中性、质子性)的反应速率是最慢的取代反应。然而令人注意的是恰恰相反。三级卤代烷((CH3)3 CBr
与H2O 生成2-甲基-2 丙醇的反应比CH3Br 所发生对应的反应生成甲醇快一百万倍。
  这类反应并不是通过我们已经讨论过的SN2 机理进行的,因此我们必然推断出是经过另一种替代的取代机
理进行的。该替代的机理被称为SN1 机理,即单分子亲核取代反应。与SN1 反应相比,(CH3)3 CBr 与H2O 的SN1
反应速率只与卤代烷的浓度有关,而与H2O 的浓度无关。
  不像在SN2 反应中所发生的离去基团在接近的亲核体靠近的同时离去,SN1 反应通过在亲核试剂接近之前失
去离去基团而发生。2-溴-2 甲基丙烷自发地在较慢的决速步中解离为叔丁基碳正离子与Br−,中间体碳正离子
立刻被亲核体水在较快的第二步中所捕获。水并不是决定速率步骤中的反应物。
  由于SN1 反应经过碳正离子中间体发生,其立体化学结果也和SN1 反应不同。碳正离子,如我们所见过的那
样,是平面,sp2 杂化,非手性的。因此,如果我们对一个手性底物的一个对映异构体进行SN1 反应并经过一个非
手性的碳正离子中间体,产物必然会失去其光学活性。换句话说,对称的中间体碳正离子能够与亲核体从两面都
反应得很好,生成外消旋的,50:50 的对映异构体混合物。
  对于对映异构体纯的底物经过SN1 反应生成外消旋的产物经证实是近似的,而非精确的。
  事实上,几乎没有SN1 反应产生完全的消旋化。大多数得到翻转产物略(0-20%)过量的结果。SN1 反应没
有完全消旋化是由于事实上涉及到了离子对。根据被加利福尼亚大学洛杉矶分校的Saulwinstein 所首先提出的
该解释,底物的解离产生两个还疏松地结合的离子,其中碳正离子的一面被所离去的负离子有效地屏蔽而不能反
应。如果一定量的取代发生两个离子完全分离之前,就会观察到净的构型翻转。
  SN1 反应的另一个特征是常常生成重排产物,有时重排产物还可能是主要产物。如:
  重排反应的推动力是有一个较稳定的分子或离子去代替一个较不稳定的分子或离子。
208
3.1.2.1 底物的影响
  SN1 反应的决速步是底物自发的单分子解离生成碳正离子,当形成稳定碳正离子中间体时反应是有利的。碳
正离子中间体越稳定,SN1 反应速率越快。
  从电子效应看,三级碳正离子超共轭效应最大,正电荷最易分散,因此最稳定,也最易形成。二级碳正离子次
之,一级碳正离子最差,最难形成。从空间效应看,因为三级卤代烷碳上有三个烷基,比较拥挤,如果形成碳正离子,
是一个三角形的平面结构,三个取代基成120◦,彼此距离最远,可以减少拥挤,故有助于解离。这种效应称为空助
效应。
  由机理可知:叔卤代烷一般按SN1 反应。
  仲卤一般按SN1、SN2 反应。
  伯卤一般按SN2 反应。
  注意:①烯丙型、苄型卤代烷都很容易进行SN1 和SN2 反应。
  因为:若按SN1 进行,中间体C+ 稳定。若按SN2 进行,过渡态稳定。
  ②苯型、乙稀型卤代烃较难发生亲核取代(SN)反应。
  因为:若按SN1 进行,C-X 键不易断裂。若按SN2 进行,不能发生瓦尔登转化。
  ③桥头卤素, 不利于SN 反应(比苯型、乙稀型卤代烃更难)。
  因为:若按SN1 进行,不利于形成平面结构。若按SN2 进行,不利于亲核试剂从背面进攻。
3.1.2.2 离去基团的影响
  我们在SN2 反应的讨论中说最好的离去基团是最稳定的;换句话说,它们是强酸的共轭碱。在SN1 反应中也
发现了同样的反应性顺序,因为离去基团直接参与决速步。因此,SN1 反应的反应性顺序是
  HO−< Cl−< Br−< I−≈TosO−< H2O

第12 讲
209
  注意到在经常于酸性条件下进行的SN1 反应中,中性的水有时是离去基团。例如当三级醇和HBr 或HCl 反
应以制备卤代烷时。醇首先被质子化,接着自发失去H2O 生成碳正离子,它与卤素负离子反应生成卤代烷。知道
这种醇到卤代烷的转化涉及到SN1 反应,就解释了为什么只有三级醇反应得很好。三级醇反应得最快是因为它生
成最稳定的碳正离子中间体。
3.1.2.3 亲核体的影响
  在SN2 反应中亲核体的性质起了主要作用,但对SN1 反应则没什么影响。由于SN1 反应经过一个亲核体不
参与其中的决速步进行,所以亲核体不能影响反应速率。例如2-甲基-2 丙醇与HX 的反应,无论X 是Cl、Br 或I,
反应的速率都是一样的。进一步地,中性亲核体就和带负电荷的反应性一样,因此SN1 反应经常在中性或酸性条
件下进行。
3.1.2.4 溶剂的影响
  溶剂极性越强,越易发生SN1 反应。
  对于SN1 反应,决定反应速度步骤为卤代烷离解为碳正离子,从反应物到碳正离子的变化过程,正负电荷集
中,使体系极性增强,极性溶剂有利于稳定它们的过渡态,降低活化能使反应速度加快。极性溶剂有利于SN1 反
应。
3.2 消除反应
  消除反应比取代反应更加复杂。不对称卤代烷失去HX 会生成什么产物呢?事实上,消除反应通常生成混合
的烯烃产物,我们能做到的最好也只是预测哪种会是主要产物。
  根据俄罗斯化学家AlexanderZaitsev 于1875 年建立的扎伊采夫规则,碱诱导的消除反应通常(虽然不总是
这样)生成最稳定的烯烃产物——换句话说,双键上有更多烷基取代的烯烃。
  Zaitsev 规则:
  在从卤代烷消除产生烯烃的反应中,主要生成最多取代的烯烃产物。

210
  使消除反应研究的变复杂的另一个原因是就像取代一样,它可以经过不同的机理进行。我们将会考虑三种最
常见的机理——E1、E2 和E1cb 反应——取决于C-H 与C-X 键断裂的时机。
  在E1 反应中,C-X 键先断裂形成碳正离子中间体,它随后被碱夺去质子形成烯烃。E2 反应中,碱诱导的
C-H 键断裂与C-X 键断裂同时发生,一步生成烯烃。在E1cb 反应中(cb 意思是“共轭碱”),碱先夺去质子生成
碳负离子中间体。该负离子是反应物的共轭酸,接着在随后的步骤中失去X- 生成烯烃。所有的过程在实验室中
都频繁发生,但在生物途径中主要发生E1cb 机理。
3.2.1 E2 反应
  当卤代烷被强碱如氢氧根离子或烷氧负离子(RO−)处理时发生E2 反应(双分子消除)。它是最为常见的
消除过程,像SN2 反应那样,E2 反应以一步不经过中间体的机理而发生。当碱开始从邻近离去基团的碳上夺取
H+ 时,C-H 键开始断裂,C=C 键开始形成,离去基团开始带着形成C-X 键的电子对离去。一部分证据支持E2 反
应表现出二级动力学,遵循速率方程:速率= k ×[RX]×
[
碱
]
。换句话说,碱和卤代烷都参与决速步。
3.2.1.1 反应机理
  如大量实验所示,E2 反应经过四个反应原子——氢、两个碳和离去基团——处于同一平面而发生。这样的空
间结构有两种可能性,顺式共平面,其中H 与X 在分子的同侧,与反式共平面,其中H 与X 处于分子的两侧。两种
中的反式共平面能量上更有利,因为它令两个碳上的取代基采取交叉式关系,而顺式共平面需要取代基是重叠式
的。

第12 讲
211
  为什么平面结构如此特殊呢?因为反应物中的C-H 和C-X 键的sp3σ 轨道必须重叠并变为产物烯烃中的
pπ 轨道,因此在过渡态中已具有此中间状态的性质。在生成物中两个碳及其四个取代基必须在同一平面上,这样
两个垂直于此平面的p 轨道才能平行重叠形成π 键,因此要求卤代烷中H-C-C-X 四个原子也必须在同一平面
上。
  你可以想象有着平面结构的E2 消除反应就和有着180◦空间结构的SN2 反应一样。在SN2 反应中,来自接
近的亲核体的电子对推走分子反面的离去基团。在E2 消除中,邻近C-H 键上的一对电子将分子反面的离去基团
推走。
  E2 消除的反式共平面有着特殊的立体化学影响,为假设的机理提供了强有力的证据。就拿一个简单的例子,
内消旋的1,2-二苯基-1,2-二溴乙烷被碱处理发生E2 消除只生成E 式烯烃。不生成异构体Z 式烯烃是由于导致
Z 式烯烃的过渡态必须经过顺式共平面,因此能量更高。

212
3.2.1.2 与SN2 反应的竞争
  E2 反应中,试剂进攻的是β-H,并把β-H 夺走。而在SN2 反应中,试剂进攻的是α-C,并与α-C 结合。显
然,试剂亲核性强、碱性弱、体积小时,有利于SN2 反应。而试剂碱性强、浓度大、体积大、反应温度高时有利于E2
反应。
精讲精练
【例1】
下列各组中,哪一种化合物更易进行SN1 反应?
(i)CH3CH2Br  (CH3)2CHBr  (CH3)3CBr
【例2】
写出下列离子发生分子内SN2 反应的反应产物。
第12 讲
213
Part 4
有机金属试剂
知识点睛
4.1 有机金属试剂的制备
  卤代烷与金属镁在乙醚或四氢呋喃(THF)溶剂中反应生成烷基溴化镁,RMgX。产物以其发现者VictorGrig-
nard 命名为Grignard 试剂(格利雅试剂、格氏试剂),它是含有碳金属键的有机金属化合物的一个例子。除了卤
代烷之外,从卤代烯和芳香卤化物也能制备格氏试剂。卤素可以是Cl、Br、I,虽然氯比溴和碘的活性低。
  CH3CH2CH2CH2CH2CH2Br
Mg
−−−→
Ether CH3CH2CH2CH2CH2CH2MgBr
H2O
−−→CH3CH2CH2CH2CH2CH3
  格氏试剂形式上是R3C-H 的镁盐,R3C−+MgX,因此是一个碳负离子。但由于共轭酸R3C-H 酸性太弱,pKa
范围是44 到60,碳负离子是强碱。格氏试剂因此必须用惰性气体保护以避免发在酸碱反应:R-Mg-X +H2O −→
R-H+HO-Mg-X 中被质子化并被破坏。
  格氏试剂是很好的亲核体,也有一定碱性可与活泼H 反应,多用于与羰基化合物的反应。
  当底物为邻二卤代物时,则发生E1cb 反应生成烯。
4.2 有机金属试剂的反应
  通过类似于格氏试剂所使用的方法,可以制备许多其他种类的有机金属化合物。例如烷基锂试剂,RLi 能够通
过卤代烷和金属锂反应而制备。烷基锂既是亲核体又是强碱,它的化学性质与烷基卤化镁在许多方面很类似。
  烷基锂的一个特别有价值的反应是与碘化亚铜在乙醚作为溶剂下反应制备二烷基铜锂,R2CuLi。二烷基铜锂
被称为吉尔曼(Gilman)试剂,由于能够与有机氯、溴、碘化物(但和氟化物不行)发生偶联反应而十分有用。吉
尔曼试剂中的一个烷基取代有机卤化物中的卤素,形成新的碳碳键,得到产物烃。例如二甲基铜锂和1-碘癸烷反
应以90% 的产率得到十一烷。
  2CH3Li+CuI 乙醚
−−→(CH3)2 Cu−Li+ +LiI
  (CH3)2 CuLi+CH3 (CH2)8 CH2I 乙醚
−−→
0◦C CH3 (CH2)8 CH2CH3 +LiI+CH3Cu
  偶联反应的机理并不是极性反应机理,而是涉及到金属配合物的机理。
  芳基和烯基卤化物也能像烷基卤化物一样发生反应。

214
  烷基铜锂试剂的另一个重要用途是与Michael 受体专一地发生Michael 加成,而格氏试剂和锂试剂则不行。
  受到烷基铜锂试剂的启发,化学工作者开发了许多利用其它过渡金属的高效偶联反应。Heck(赫克)、Suzuki
(铃木章)、Negishi(根岸英一)因为这方面的贡献获得2010 年Nobel 化学奖。如今,有机金属试剂的偶联反应
已经成为现代有机合成中的常用手段。
  注意有机金属试剂可以从卤代烷、卤代烯、卤代芳烃制备。这些试剂都是强碱和强亲核体,因此如果分子内存
在活泼氢或亲电性官能团,会发生副反应导致无法得到对应的有机金属试剂:
第12 讲
215
精讲精练
【例1】
如何从相应的烷烃、环烷烃或环烯烃来制备下列化合物?
(i)(CH3)3CD
(ii)
(iii)
(iv)
Part 5
卤代烃的还原
知识点睛
  卤代烃被还原剂还原成烃的反应称为卤代烃的还原。还原剂很多,目前使用的较为普遍的是四氢铝锂,它是
个很强的还原剂,所有类型的卤代烃包括乙烯型卤代烃均可被还原,还原一般在乙醚或THF 中进行。
  RX
LiAlH4
−−−−→RH
  四氢铝锂中的氢负离子以游离或不完全游离的方式作为亲核试剂进攻卤代烃中的烃基,卤离子作为离去基团
离去,一级卤代烷反应性好,所得产物发生构型转换,因此认为该反应按SN2 机理进行。二级卤代烷也可以此法还
原,三级卤代烷易发生消除反应,不适用此法。
  而NaBH4 是比较温和的试剂,适用于二级,三级卤代烷的还原,一级卤代烷不易用此试剂还原。
  其他化学试剂如Zn+HCl、HI、催化氢解,Na+NH3(I)也可以还原卤代烷。
  Na+NH3(I)还原双键上的卤原子时双键构型不变。
216
课堂总结
  本讲介绍了卤代烷的性质、反应,详细讲解了亲核取代以及消除两大反应类型,需要学生重点掌握;介
绍了有机金属试剂的制备方法与反应,并且介绍了卤代烷的还原反应。
第12 讲
217
专业巡礼
科学小故事
  永斯·雅各布·贝采利乌斯(1779 年8 月20 日-1848 年8 月7 日),瑞典化学家、伯爵,现代化学命
名体系的建立者。在发展化学中作出重要贡献,接受并发展了道尔顿的原子论;以氧作标准测定了四十
多种元素的原子量;第一次采用现代元素符号并公布了当时已知元素的原子量表。他首先提出了用化学
元素拉丁文名称的开头字母作为化学元素符号,发现了硒、硅、钍、铈等元素,他与约翰·道尔顿、安托万·
拉瓦锡一起被认为是现代化学之父。
  1806 年第一个提出了有机化学这一概念,以区别于无机化学。
  1808 年,贝采利乌斯分析血液,发现血红素含铁,又分析各种食物,发现菠菜中含有大量的铁,因此
他建议多吃菠菜可以增进体力,并促进血液的产生。这个研究成果当时被很多人讥笑:菠菜是绿色的,血
液是红色的,吃绿色的怎能补红色的?贝采利乌斯没有争辩什么,他继续研究生理代谢的化学反应。他
不知道他已开启了一个重要的学科生理化学。不久,贝采利乌斯提出:导致肌肉的酸痛是乳酸,不是醋
酸。他又发现乳酸有光学上左旋与右旋的差别,这种分子有一样的分子式,但有不同的排列结构,他就称
为同分异构物(isomerism)。
  1812 年提出“二元论的电化基团学说”,1830 年发现同分异构现象。但是他曾经提出以生命力的存
在解释有机物的形成(活力论),后来被一系列的有机合成(如维勒尿素合成)事实证明为错误。
  1817 年,他在冶铅矿炉的地下残渣中,分析出一种新的元素,他命名为硒(Selenium),这个字的原
意是月亮,因为硒是从矿渣中区分出来的,如同月亮是从地球分出一般。后来他又从挪威南部勒峰岛上
所产的黑色花岗石中发现一种新元素,就为其取名为钍(Thorium)。
  1818 年,贝采利乌斯提出他最有名的研究成果原子量订定。当他研究各种元素的氧化物时,发现各
元素有一定的重量、比例去组成各种不同的物质,他以每摩尔的氧原子有十六克重为基础,定出四十五
种已知元素的原子量。
  1826 年,他以拉丁文订下各种原子的符号,并且排出原子量表,这是最早的原子量确定与其周期表。
为什么化学元素要用拉丁文? 贝采利乌斯认为:日常用字会随时间而改变其用词的涵义,非口语的拉丁
文反而能留下原来的涵义。
第
讲
13
219
烯烃
Part 1
不饱和度
Part 2
烯烃的结构
Part 3
烯烃的系统命名
Part 4
烯烃的物理性质
Part 5
碳碳双键的反应
学习目标
1. 了解不饱和度的概念,掌握不饱和度的计算方法和实际意义
2. 了解烯烃的结构特点,掌握一般烯烃的命名方法
3. 掌握烯烃可以发生的反应,重点掌握加成反应的机理和规律;掌握烯烃氧化及还原的反应
220
Part 1
不饱和度
知识点睛
  通常地,分子中的每一个环或双键对应着从同碳数的烷烃中失去两个氢。知道这个关系之后,就可以从分子
式反向计算分子的不饱和度——分子中环和/或多重键的数量。
  含卤有机物(C、H、X,X= F、Cl、Br、I)中卤素取代基在有机分子中取代了氢的位置,因此我们可以把卤素和
氢的个数加起来作为一个等价的碳氢化合物的分子式,这样就能够得到不饱和度了。例如,分子式C4H6Br2 和是
C4H8 等价的,因此对应于不饱和度一。
  含氧有机物(C、H、O)中氧形成两条键,因此它不影响等价的碳氢化合物的化学式,所以在计算不饱和度时
可以忽略它。例如分子式C5H8O 和C5H8 对应不饱和度二。
  含氮有机物(C、H、N)氮形成三条键,因此含氮有机物比对应的含有相等碳原子的有机物多一个氢。因此我
们从氢数中减去氮原子的个数,就得到了等价的碳氢化合物分子式。
  不饱和度计算:对于分子式为CmHnNwXxYy(X= 卤素原子,Y=O 或S) 的有机物,其不饱和度Ω= m + 1 −
(n+x-w)/2
精讲精练
【例1】
计算下列化学式的不饱和度:
(1)C6H5N
(2)C6H5NO2
(3)C6H5Cl3
(4)C9H16Br2
(5)C10H12N2O3
(6)C20H32ClN
第13 讲
221
Part 2
烯烃的结构
知识点睛
2.1 sp2 杂化的碳
  杂化轨道理论认为,烯烃中双键碳原子是sp2 杂化的,有三个等价的sp2 杂化轨道处于同一平面上,相互成
120◦角,未参与杂化的p 轨道与该平面垂直。两个碳原子各用一个sp2 杂化轨道通过轴向“头碰头”重叠形成一条
σ 键,通过未杂化p 轨道“肩并肩”重叠形成一条垂直于sp2 平面的π 键。
  C=C 键的平均键能为610.9kJ/mol,C-C σ 键平均键能为347.3kJ/mol,因此π 键的键能大约为263.6kJ/mol。
  π 键的特点是:(1)容易断裂。因为π 键是通过侧面重叠形成的,重叠程度小于σ 键,所以较易断裂;(2)不
能绕轴自由旋转。因为旋转会使两个p 轨道离开平行状态,从而破坏p 轨道电子云的重叠。
  2-丁烯中的两个甲基可以在双键的同侧或不同侧。因为不能发生键的旋转,两个2-丁烯不能自发地相互转
化;它们是不同的,可以分离的化合物。这样的化合物叫做顺反异构体。取代基在同侧的叫做顺-2-丁烯,在不同
侧的叫做反-2-丁烯。
  顺反异构并不只是在二取代烯烃中出现。只要两个双键都连接有不同的取代基,就会出现顺反异构。如果一
个双键碳原子上连接了两个相同的官能团,顺反异构就不会出现。
222
  ☆双键Z/E 构型的确定
  (1)按官能团顺序规则分别比较A 与B 和D 与E。
  (2)若较大的取代基在同侧(如A>B 且D>E),则为Z,若较大的取代基在异侧(如A>B 且E>D),则为
E。(口诀:Z 同E 异)
2.2 烯烃的稳定性
  ①E 构型比Z 构型稳定:
  虽然烯烃的顺反异构体不会自发地相互转化,但加入强酸时是可以进行转化的。如果我们令顺-2-丁烯和
反-2-丁烯相互转化并达到平衡,我们会发现它们的稳定性并不相同。在室温下,反式异构体比顺式异构体能量低
2.8kJ/mol,在平衡中对应的比例是76:24。
  在一对顺反异构体中,一般来说反型异构体较顺型稳定,如顺-2-丁烯中,两个甲基之间距离为200pm,而甲
基的vanderwaals 半径为200pm,所以顺型中两个甲基有vanderwaals 斥力,反-2-丁烯中则不存在这种斥力。
  ②取代基越多越稳定:
  取代烯烃的稳定性顺序来自于两个因素的结合。一个是C=C π 键和取代基上C-H σ 键的稳定相互作用。在
价键理论中,该相互作用被称为超共轭效应。在分子轨道描述中,在C=C-C-H 原子团上有一个成键分子轨道,可
以降低体系的能量。双键上取代基更多,存在的超共轭效应越多,烯烃就越稳定。
  另一个对烯烃稳定性有贡献的作用涉及到键的强度。sp2 碳和sp3 碳所成的键在某种程度上比两个sp3 碳所
成的键强。因此,在1-丁烯和2-丁烯的比较中,单取代的异构体有一条sp3-sp3 键和一条sp3-sp2 键,而二取代
异构体有两条sp3-sp2 键。更高取代的烯烃比更少取代的烯烃有更多sp3-sp2 键的比例,从而更加稳定。
第13 讲
223
精讲精练
【例1】
确定下列烯烃的构型是E 还是Z:
Part 3
烯烃的系统命名
知识点睛
  1. 找到包含双键的最长碳链,命名母体碳氢化合物, 命名某烯。
  2. 对链上的碳编号。开始于离双键最近的一端,或者如果双键和两端是等距离的,开始于离第一个分支最近
的的一端。
  3. 根据分支在链上的位置对其编号,按照字母顺序列出它们。写出全名。如果存在不止一个双键,标明每一
个的位置,用二烯、三烯来命名。
224
2-己烯
2-甲基-3-己烯
  4. 如果存在构型异构,标出其构型是Z 还是E。
精讲精练
【例1】
命名下列化合物:
第13 讲
225
【例2】
画出对应于下列名称的结构:
(a) 2−甲基−1,5−己二烯
(b) 2,2−二甲基−3−庚烯
(c) 2,3,3−三甲基−1,4,6−辛三烯
(d) 2,5−二甲基−3,4−二异丙基−3−已烯
Part 4
烯烃的物理性质
知识点睛
  单烯烃的物理性质与烷烃相似,含2 ∼4 个碳原子的烯烃为气体,含5 ∼15 个碳原子的烯烃为液体,高级烯烃
为固体。所有烯烃都不溶于水。燃烧时,火焰明亮。
  根据碳原子的杂化理论,在spn 杂化轨道中,n 的数值越小,s 的性质越强。由于s 电子更靠近原子核,比p 电
子与原子核结合得更紧,n 越小,轨道的电负性越大,电负性大小次序如下:
  s>sp>sp2>sp3>p
  即碳原子电负性随杂化时s 成分的增加而增大。烯烃由于sp2 碳原子的电负性比sp3 碳原子的大,比烷烃容
易极化,成为有偶极矩的分子。以丙烯为例,甲基与双键碳原子相连的键易于极化,键电子偏向于sp2 碳原子,形成
偶极,负极指向双键,正极位于甲基一边。因此当烷基和不饱和碳原子相连时,由于诱导效应与超共轭效应成为给
电子基团。如果分子中没有相反的作用将其完全抵消,分子就会成为一个有偶极矩的分子。
226
  但对称的反型烯烃分子的偶极矩为0,由于偶极的向量和为0。
  顺-2-丁烯是偶极分子,由于分子间相互作用,沸点比反-2-丁烯更高。
  可以通过比较顺、反异构体的偶极矩和沸点来确定其构型。
Part 5
碳碳双键的反应
知识点睛
  双键比单键有更高的电子密度——双键有四个电子,而单键只有两个。另外,π 键的电子是可以接触到反应
物的,因为它们是在双键平面上方和下方,没有处于核之间,也就没有被核所屏蔽。因此,双键是亲核性的,并且烯
烃化学性质主要是和亲电体的反应。烯烃可以在极性反应中作为亲核体,从它富电子的碳碳双键上给出一对电子
到一个亲电体上。
  烯烃的反应基本上可以分为四大类:亲电加成反应、其他加成反应、氧化反应和还原反应。
5.1 亲电加成反应
  亲电加成反应是烯烃的主要类型。主要包括和卤素、卤化氢、水、次卤酸的加成。
5.1.1 与氢卤酸加成(碳正离子中间体)
  烯烃可以与HCl、HBr、HI 进行亲电加成。
  反应机理:
  亲核性的碳碳双键先与亲电性的质子结合形成碳正离子,这是决速步,所以称该反应为亲电加成,碳正离子受
到卤素负离子的进攻生成产物。
  反应活性HI>HBr>HCl>HF, 由HX 在溶剂中的酸性决定。
  马氏(Markovnikov)规则:卤化氢等极性试剂与不对称烯烃发生亲电加成反应时,算中的氢原子加在含氢较
多的双键碳原子上,卤素或其他原子及基团加载含氢较少的双键碳原子上。马氏规则适用于双键碳上有给电子基
团的烯烃。

第13 讲
227
  ☆如何理解马氏规则?
  从亲电加成的机理出发:亲电加成反应的决速步是碳正离子的形成,也就是说,产生哪种产物是因为产生了哪
种碳正离子。因此,反应生成了更多取代的碳正离子。
  大量的实验表明碳正离子是平面结构的。成三条键的碳是sp2 杂化的,三个取代基朝向等边三角形的三个角。
由于碳只有六个价电子,用来成了三条σ 键,所以朝平面上和下伸展的p 轨道是未占据的。孤对、π 键和σ 键稳
定碳正离子的过程相似: 一个填充有电子的非键n 轨道、π 轨道或σ 轨道与中心碳原子那个空的p 轨道重叠,线
性组合后产生一个新的成键分子轨道和一个新的反键分子轨道。原来填满电子的轨道中的电子现在重新排布在
成键轨道内,导致体系能量降低,从而使碳正离子得以稳定。稳定效果排序n > π > σ,因为能量最接近的两个轨
道之间才能产生最强的相互作用,从下图可以看出: 中心碳原子的p 轨道能量高于n、π、σ 轨道,而后三者中,n 轨
道能量与p 轨道最为接近,因此相互作用也最强。
  如果烯烃连接有吸电子的取代基如-CF3、-NO2,那么就会产生反马氏规则的产物。
228
  可以用电子效应来解释,CF3 有吸电子诱导效应,使双键上的π 电子云向与其相连的双键碳上倾斜,电子云
密度相对更高,在加成时,H+ 更倾向于与电子云密度更高的双键碳结合,X−与远端碳结合,就得到了反马氏规则
的产物。但是,由于双键上电子云密度同时降低,反应的活性也会下降。
  如果烯烃双键碳上含有X,O,N 等具有孤对电子的原子或基团,加成产物仍符合马氏规则,因为虽然有这些原
子或基团吸电子诱导效应,但其上的孤对电子可以与碳带正电荷的p 轨道共轭,有给电子共轭效应,大大分散了体
系的正电荷,使碳正离子稳定。
5.1.2 碳正离子重排
  支持亲电加成反应的碳正离子机理的最有力证据之一是在二十世纪三十年代期间,宾夕法尼亚州立大学的
F.C.Whitmore 发现HX 与烯烃的反应中经常出现结构的重排。碳正离子最主要的重排机理为1,2-负氢迁移和1,
2-烷基迁移。例如,HCl 与3-甲基-1-丁烯的反应产生大量的2-甲基-2-氯丁烷与“预期的”产物,3-甲基-2-氯
丁烷。
  如果反应以一步发生,解释重排是非常困难的。但如果反应以多步发生,重排就容易解释了。Whitmore 认为
是碳正离子中间体发生了重排。3-甲基-1-丁烯质子化生成的二级碳正离子通过氢迁移——一个氢原子和它的一
对电子(一个氢负离子,:H−)在邻近的碳原子之间的迁移,重排为更稳定的三级碳正离子。
  碳正离子重排也能够通过一个烷基带着它的电子对迁移而发生。例如,3,3-二甲基-1-丁烯与HCl 的反应产
生等量的未重排的3,3-二甲基-2-氯丁烷和重排的2,3-二甲基-2-氯丁烷。在这个例子中,一个二级碳正离子通
过甲基迁移重排为更稳定的三级碳正离子。

第13 讲
229
  在任何含有碳正离子的过程中,都可能出现碳正离子的重排。碳正离子寿命越长(反应酸性越强),重排的倾
向也就越大。一般来说重排倾向于生成更稳定的碳正离子,但高温下也会有不稳定的碳正离子生成。
5.1.3 和卤素加成
  溴和氯迅速地加到烯烃上形成1,2-二卤代烷,这一过程被称为卤化。氟的反应性太强,不利于控制。碘和大多
数烯烃不反应,但ICl 或IBr 比较活泼,可以定量地与碳碳双键发生加成反应。反应速率与空间效应关系不大,与
电子效应有关。
  当溴化反应在一个环烯烃,如环戊烯上发生时,只生成一对二卤加成产物的反式立体异构体。
  反应机理:
230
  该反应的中间体不是碳正离子,而是烯烃对Br+ 亲电加成产生的溴鎓离子,R2Br+。体积大的溴原子会“屏蔽”
分子的一侧。第二步与Br−的反应只能在没有被屏蔽的一面发生,得到反式产物。
  由于溴原子比氯原子电负性小,体积大,溴原子的孤对电子轨道易与碳正离子的p 轨道重叠形成环正离子,因
此反应按环正离子中间体进行;而氯原子电负性大,体积小,提供孤对电子对于碳正离子成键不如溴原子容易,所
以当氯对一般烯烃加成是,是环正离子机理得到反式产物,当与1-苯丙烯加成时主要得到顺式产物,是因为1-苯
丙烯类化合物中,碳正离子p 轨道可与苯共轭,使正电荷分散,主要按离子对中间体和碳正离子中间体进行反应。
5.1.4 和HOX 加成
  当Br2 与烯烃反应时,环状溴鎓离子中间体与存在的唯一的亲核体Br−反应。然而如果反应在另一个亲核体
的存在下发生时,溴鎓离子中间体会被另外的亲核体拦截并转化为不同的产物。例如在稀水溶液或碱性稀水溶液
中,水或OH−作为亲核体与Br−竞争,与溴鎓离子中间体反应生成溴代醇。
  反应机理:
  由于经过鎓离子中间体,因此产物也是反式的。
  类似的试剂还有ICl,NOCl,HgCl2
5.1.5 和水加成
  硫酸也可以作为催化剂(为什么不用盐酸和硝酸呢?)。反应通过碳正离子机理进行,然后再与水结合生成盐,
再失质子生成醇。乙醇和异丙醇可按此方法大规模生产。
  然而强酸水溶液是一个官能团容忍性很差的条件(比如会造成酯基团的水解等),因此在有机合成里面通常
使用另外的一些“间接”方法,如羟汞化-脱汞。
第13 讲
231
  反应机理:
  烯烃羟汞化和卤代醇形成很类似。反应通过烯烃对Hg2+ 离子的亲电加成生成与溴鎓离子结构类似的汞鎓离
子中间体而开始。就像卤代醇形成一样,水亲核加成,之后失去质子产生稳定的有机汞产物。最后一步,有机汞化
合物通过和硼氢化钠反应的脱汞是比较复杂的,涉及到自由基。注意该反应是符合马氏规则的;换句话说,-OH 连
接到较多取代的碳原子上,而-H 连接到较少取代的碳原子上。在脱汞步骤中取代了汞的氢可以从分子的两侧连
接,取决于具体情况。该反应的优点是反应条件更为温和,缺点是醋酸汞是有毒的。
精讲精练
【例1】
预测下列反应的产物:
(发生了H2O 的加成)
232
【例2】
用HBr 处理时,乙烯基环己烷发生加成并重排生成1−乙基−1−溴环已烷。使用弯箭头提出符合该结果的机理。
知识点睛
5.2 其他加成反应:
5.2.1 自由基加成
  自由基加成需要自由基引发剂(过氧化物等)或光照。
  只能与HBr 加成,因为HCl 键能大得多,需要较高的自由能才能产生自由基,阻碍了链引发,而HI 中I 与双
键加成要求提供高自由能,且I 原子较易自相结合成键。第一步Br· 与烯烃结合优先生成稳定的自由基,然后氢原
子加到自由基的碳原子上,因此自由基加成与亲电加成位置恰好相反,产物为反马氏规则的产物。
  烯烃聚合的其中一种机理也是经过自由基链反应进行的。
  自由基加成的反应机理:
第13 讲
233
6.2.2 硼氢化-氧化:
  THF 不仅仅是溶剂。硼烷是一种剧毒气体,但与THF 形成的Lewis 酸碱加合物可以溶解在THF 中,使用起来
既方便又安全。
  硼氢化-氧化的结果是反马氏规则的。反应机理是周环机理,由于C-H 键和C-B 键是同时从烯烃的同面形
成的,就产生了顺式立体化学。由于硼倾向于连接到电子云密度较大的C 上,因此产生反马氏规则的产物,对于位
阻较大的烯烃,硼加到位阻较小的双键碳上。用羧酸和烷基硼作用可以得到烷烃,称为硼氢化-还原反应。
  反应机理:
5.2.3 与卡宾加成:生成环丙烷
  还有一种烯烃的加成反应是和卡宾反应生成环丙烷。该反应属于周环反应中的环加成反应。
  卡宾,R2C : 是含有成两条键,价层只有六个电子的碳的中性分子。因此其反应活性很高,只作为反应中间体而
不是可分离的分子出现。由于其为缺电子的,单线态卡宾作为亲电试剂核亲核性的C=C 键反应。反应以一步进行,
没有中间体。与卡宾加成有两种类型:与二氯卡宾加成或与类卡宾的(像卡宾那样反应的物质)Simmons-Smith
反应,加成是立体专一的。

234
5.3 烯烃的氧化:形成顺式、反式邻二醇与羰基化合物
  有机化学中的氧化,指通过断裂C-H 键,形成新的C-N、C-O、C-X 键来降低电子密度。
5.3.1 环氧化与环氧开环
  烯烃与过氧酸反应可生成环氧化合物,反应经历一个五元环过渡态,
  机理如下:
  反应条件是有机过氧酸,相比于过氧化氢更加稳定,并且拥有更好的立体选择性。
  乙烯可以在Ag2O 催化下被氧化为环氧乙烷。
第13 讲
235
  产生的环氧化合物能够被其他亲核试剂(如OH−、NH3、RO−等)进攻从而开环,产生邻位取代的醇。
  酸催化下,产物环氧化合物发生水解。注意环上的环氧化物专一地生成反式二醇,与后面所讲的OsO4 氧化
法不同。
5.3.2 KMnO4 或OsO4 氧化
  注意产生的是顺式的二醇,从中间体结构很容易理解这一点。
  四氧化锇是一种有恶臭并且有毒的物质。所以实际上使用四氧化锇时是用催化量的,使用NMO(
)
作为当量的氧化试剂。它能够将中间体氧化为四氧化锇和产物邻二醇。
  冷、稀高锰酸钾也能够进行类似的反应。
  较浓的高锰酸钾或是加热会令碳碳双键完全断裂,产生两个新的羧酸。而其产率不算高,因为反应条件很剧
烈,副反应较多。这个反应一般不用来进行有机合成。
236
5.3.3 臭氧氧化:
  强力的氧化剂会断裂C=C 键,产生两个含有羰基的碎片。臭氧(O3)大概是最为有用的双键断裂试剂。通过
将氧气流经过高压放电而制备的臭氧,于低温下迅速加到C=C 双键上生成环状分子臭氧化物中间体。一旦形成之
后,分子臭氧化物随后重排为二级臭氧化物。
  低分子量的臭氧化物是易爆炸的,因此不能被分离,而是立即用还原性试剂如醋酸中的锌处理将其转化为羰
基化合物。臭氧化/还原的净结果是C=C 双键断裂,原来的双键碳上各用双键连了一个氧原子。如果一个四取代的
双键被臭氧化,会形成两个酮;如果一个三取代的双键被臭氧化,会形成一个醛和一个酮;等等。
5.4 烯烃的还原
  对于有机化学中所指的还原,通常可以理解为加氢,而氧化也可以理解为脱氢。
  一般来说,还原反应意味着通过形成C-H 键来增加电子密度,也可能伴随着C-N、C-O、C-X 键的断裂。
  可以使用的催化剂:Pd/C、Raney 镍、Rh 配合物等
  由于烯烃氢化更容易,因此通过控制条件可以在含有醛、酮、酯、腈等官能团存在时还原双键。
  氢化反应并不发生在均相的溶液中,而是发生在固体催化剂粒子的表面。两个氢都从同侧加到双键上。反应
对于双键的空间环境是特别敏感的。因此造成催化剂通常只从烯烃最容易接近的那一面靠近,得到单一的产物。
烯烃的双键碳上取代基越少,越容易被催化剂表面吸附,氢化也越快。因此烯烃的氢化速率为:乙烯> 一元取代乙
烯> 二元取代乙烯> 三元取代乙烯> 四元取代乙烯,可以在含有不同取代基的烯烃混合物中进行有选择的氢化。

第13 讲
237
5.5 烯烃的聚合
  在自由基引发剂或者其他催化剂存在下,烯烃可以发生聚合生成高分子化合物。
5.6 烯丙位自由基卤代
  从烯烃制备卤代烃的另一个方法是与N-溴代丁二酰亚胺(缩写为NBS)在光照的存在下得到双键旁边位置
——烯丙位上的氢被溴取代的产物。例如环己烯生成3-溴代环己烯。此反应NBS 与体系中存在的极少量的酸或
水作用,生成少量的Br2,再与烯烃发生自由基链式反应。反应中每产生一点HBr,就会与NBS 反应产生一点Br2,
因此反应体系中始终使Br2 保持在一个低浓度,有利于卤代而非加成。

238
  由于烯丙基自由基是电子对称的,它有两个共振式——一个的未成对电子在左边,双键在右边,另一个未成对
电子在右边,双键在左边。两个结构自身都是不对的;烯丙基自由基的真实结构是二者的共振杂化体。共振形式的
数量越多,化合物的稳定性越大,因为电荷更分散。烯丙基自由基有两种共振形式,因此比只有一个结构的典型烷
基自由基更稳定。
  在分子轨道术语中,烯丙基自由基的稳定性是由于未成对电子是通过延伸的π 轨道网络离域的,或者说是弥
散的,而不是定域在一个点上。
精讲精练
【例3】
写出下列化合物在t −BuOK,t −BuOH 作用下的主要产物。
(i)CH3(CH2)15Br
【例4】
预测下列反应的产物(芳香环在所有的条件下都不会反应)
第13 讲
239
课堂总结
  本讲介绍了烃类中反应繁多的烯烃。首先介绍了烯烃的结构特点以及命名方法,随后介绍了烯烃的性
质以及可以发生的反应。在反应中,最主要也最重要的反应是烯烃与各种亲电试剂的加成反应,需要学生熟
练掌握并能够运用。
240
专业巡礼
科学小故事
  奥托·哈恩(OttoHahn,1879—1968),德国放射化学家和物理学家。1879 年3 月8 日生于法兰克
福。1897 年入马尔堡大学,1901 年获博士学位。1904—1905 年,曾先后在拉姆塞和卢瑟福指导下进修。
在拉姆赛的劝导下,他放弃了进入化学工业界的念头,投身放射化学这一新的领域作深入的探索。1905
年哈恩专程前往加拿大蒙特利尔的麦吉尔大学,向当时公认的镭的研究权威卢瑟福教授求教,并且得以
与鲍尔伍德等著名放射化学家一起讨论问题。在卢瑟福这位一生培养出12 位诺贝尔化学奖获得者的化
学大师身边,哈恩学到了许多东西。卢瑟福对科学研究的热忱和充沛的精力,激励了哈恩和他的同事们。
纳粹德国时期,他曾在用中子轰击铀核的过程中,使铀核发生裂变,为纳粹德国原子弹的发展做出了伟
大的贡献。
  哈恩的重大发现是“重核裂变反应”。20 世纪30 年代以后,随着正电子、中子、重氢的发现,使放射
化学迅速推进到一个新的阶段。科学家纷纷致力于研究如何使用人工方法来实现核嬗度。正当哈恩和莉
泽·迈特纳一起致力于这一研究时,第二次世界大战爆发了。德军占领奥地利后,莉泽·迈特纳因是犹太
人、为躲避纳粹的疯狂迫害,只得逃离柏林到瑞典斯德哥尔摩避难。哈恩如失膀臂,但未放弃这方面的努
力,他与另一位德国物理学家弗里茨·斯特拉斯曼合作,又开始了新的尝试和探索。1938 年末,当他们用
一种慢中子来轰击铀核时,竟出人意料地发生了一种异乎寻常的情况:反应不仅迅速强烈、释放出很高
的能量,而且铀核分裂成为一些原子序数小得多的、更轻的物质成分。难道这就是核裂变?起初哈恩虽然
意识到这不是一般的放射性嬗变,但也不敢肯定这就是裂变。他把实验结果和自己的想法写信告诉了莉
泽·迈特纳,却得到了她的有力支持。她在复信中明确指出:
“这种现象可能就是我们当初曾设想过的铀
核的一种分裂。”后来,哈恩经过多次试验验证,终于肯定了这种反应就是铀235 的裂变。核裂变的意义
不仅在于中子可以把一个重核打破,关键的是在中子打破重核的过程中,同时释放出能量。核裂变的发
现无疑是释放原子能的一声春雷。在此之前的人们对释放原子能的争议中,怀疑论者还占上风,不少人
第13 讲
241
专业巡礼
以为要打破原子核,需要额外供给强大的能量,根本不可能在打破的过程中还能释放出更多的能量。而
铀核裂变的发现,当时就被认为“以这项发现为基础的科学成就是十分惊人的,那是因为它是在没有任
何理论指导的情况下用纯化学的方法取得的。”
  尽管当时奥托·哈恩发现核裂变还没有他的同胞伦琴教授发现X 射线的影响大,但就其对于改变人
类生活与发展所产生的后果而言,核裂变的意义更为重要,同为人工核裂变的试验成功,是近代科学史
上的一项伟大突破,它开创了人类利用原子能的新纪元,具有划时代的深远历史意义。奥托·哈恩也因此
荣获1944 年诺贝尔化学奖。
第
讲
14
243
共轭烯烃与周环反应
Part 1
共轭双烯的性质与反应
Part 2
Diels-Alder 反应
学习目标
1. 掌握共轭双烯的特征反应
2. 了解周环反应,掌握D−A 反应的特点
244
Part 1
共轭双烯的性质与反应
知识点睛
1.1 共轭双烯的结构
  区分共轭双烯与非共轭双烯的一个特征是中间的单键比预期的要短。例如1,3-丁二烯中C2 −C3 单键键长
为147 pm,比丁烷中的C2 −C3 单键(153 pm)短6pm。
图14-1 丁二烯中碳碳单键略短于正常单键
  分子轨道理论中,共轭双烯中的四个邻近的p 轨道的结合生成了一组四个π 分子轨道,两个是成键的,另外
两个是反键的。四个π 电子占据两个成键轨道,留下空的反键轨道。在共轭双烯中能量最低的π 分子轨道对于C2
和C3 存在有利于成键的相互作用,因此,C2 −C3 键有部分的双键特性,令这条键比典型的单键更短更强。
1.2 共轭双烯的化学性质
  共轭双烯与典型烯烃的最主要的区别之一是在亲电加成反应中的表现。共轭双烯很容易发生亲电加成,但总
是得到混合产物。例如1,3-丁二烯与HBr 加成,生成两种产物的混合物(不考虑顺反异构体)。3-溴-1-丁烯是
典型的对双键的1,2-加成产物,但1-溴-2-丁烯却不同寻常地出现了。该产物的双键移动到了碳2 和3 之间,
HBr 加在了碳1 和4 上,这样的结果被称为1,4-加成。
  我们该如何解释1,4-加成产物的形成呢?答案是涉及到烯丙基碳正离子。当1,3-丁二烯与亲电试剂如H+
反应时,会形成两种可能的碳正离子——一级的非烯丙基碳正离子和二级的烯丙基碳正离子。由于烯丙基碳正离
子被两种形式之间的共振所稳定,它比非烯丙基的碳正离子更稳定,形成更快。
  当烯丙基碳正离子与Br−反应以完成亲电加成时,反应既能发生在C1 上,又能够发生在C3 上,因为两个碳
都分享正电荷。因此会产生1,2-与1,4-的加成产物。研究表明:共轭双烯发生共轭加成是一种普遍现象。1,2-加
成产物和1,4-加成产物的比例由这个体系的结构本质所决定,也随反应条件变化。多数情况下,总可以得到两种
不同的产物,并且1,4- 加成是主要的。
第14 讲
245
Part 2
Diels-Alder 反应
知识点睛
  共轭双烯与烯烃发生加成生成取代的环己烯产物。例如1,3-丁二烯与3-丁烯-2-酮生成3-环己烯基甲基
酮。
  Diels-Alder 反应是一个周环过程。需要经过环状过渡态。
  正常的D-A 反应主要是由双烯体的HOMO 与亲双烯体的LUMO 发生作用。反应过程中,电子从双烯体的
HOMO 流入亲双烯体的LUMO。因此,带有给电子取代基的双烯体和带有吸电子基的双烯体对反应有利。
246
  亲双烯体含有吸电子取代基时,Diels-Alder 反应更容易发生。因此,乙烯自身反应很慢,但丙烯醛、丙烯酸乙
酯、马来酸酐、苯醌、丙烯腈等类似的化合物反应活性很高。也要注意炔烃,就像丙炔酸甲酯也能作为Diels-Alder
反应的亲双烯体。在这些例子中,亲双烯体中的双键或三键都邻近吸电子取代基的正极性的碳原子。因此,这些底
物的双键碳比乙烯中的碳更加缺电子。
  D-A 反应具有很强的区域选择性,实验证明:当双烯体与亲双烯体上均匀取代基时,两个取代基处于邻位或
对位的产物占优势。
  G= 给电子基团L= 拉电子基团
  Diels-Alder 反应最有用的特征之一是该反应是立体专一的,意思是只形成一种立体异构的产物。进一步地,
亲双烯体的立体化学是保留的。如果我们对顺-2-丁烯酸甲酯进行环加成,只会生成顺式取代的环己烯产物。与
反-2-丁烯酸甲酯反应,只生成反式取代的环己烯产物。
第14 讲
247
  Diels-Alder 反应的另一个立体特征是双烯和亲双烯体处于形成内型产物的位置,而不是形成另外的外型产
物。内型和外型是用来指像取代的降莰烷这样双环化合物(4.9 节)的相对立体化学的。如果一个桥上的取代基
与另外两个桥中较大者处于syn(顺),就说它是内型的,而如果它与另外两个桥中较大者处于anti(反),就说它
是外型的。
  Diels-Alder 反应产生内型产物是由于双烯和亲双烯体二者一个正好叠在另一个上面,令亲双烯体的吸电子
取代基处于双烯双键下面的时候,二者轨道重叠的量会更大。
  就像亲双烯体具有影响其反应活性的限制一样,共轭双烯部分也有。双烯必须对于单键采取s-cis 构象,意
思是“像顺式的”来发生Diels-Alder 反应。只有s-cis 构象中碳1 和4 靠的足够近以经过一个环状过渡态进行反
应。
  在另外的s-trans 构象中,双烯的两头离得太远,不能与双烯的p 轨道重叠。
248
  两个不能采取s-cis 构象因此不能发生Diels-Alder 反应的双烯的例子如图所示。在双环双烯中,双键紧紧
地被环的立体结构限制固定在s-trans 排布上。在(2Z,4Z)-己二烯中,两个甲基之间的空间张力阻止了分子采
取s-cis 结构。
  相比于这些不能达到s-cis 构象的不能反应的双烯,另外的双烯只被固定于正确的s-cis 结构上,因此在
Diels-Alder 反应中活性很高。例如1,3-环戊二烯活性高到可以自身之间反应。在室温下,1,3-环己二烯会二聚。
  要注意Diels-Alder 反应有一定的可逆性。逆Diels-Alder 反应往往发生在会生成芳环或释放出小分子的情
况下。
第14 讲
249
精讲精练
【例1】
完成下列反应。
【例2】
下列双烯体哪些能进行D−A 反应?哪些不能?为什么?
【例3】
下列化合物可与环已烯发生正常的D−A 反应,请按反应难易将它们排列成序。
250
课堂总结
  本讲继上一讲烯烃的内容,介绍了有关一种特殊烯烃——共轭烯烃中的特殊反应,包括共轭带来的
1,4-加成以及周环反应中的D−A 反应。至此,我们已经将大部分只涉及简单官能团的有机反应介绍了一
遍,同学们可以着手梳理不同官能团之间的反应联系,并复习有关反应选择性的相关原理,为接下来春季
更复杂的有机化学学习打下基础。与此同时,结构化学中的知识将不仅帮助同学们在春季课程中更深刻地
理解有机反应中化学键的变化以及反应的选择性,还对接下来元素化学中更多的知识提供原理上的理解方
式,值得同学们认真温习。俗话说,
“温故而知新”,期待同学们能在接下来的假期中认真巩固短暂的寒假课
程中学到的大量知识,为接下来的竞赛道路扫清障碍,也更期待在春季的课堂上继续看到你们求知若渴的
身影!
第14 讲
251
专业巡礼
科学小故事
  迈克尔·法拉第(MichaelFaraday,1791 年9 月22 日∼1867 年8 月25 日),英国物理学家、化学
家,也是著名的自学成才的科学家。
法拉第最早的化学成果来自于担任戴维助手的时期。他花了很多心血研究氯气,1833 年.法拉第经过一
系列的实验,发现当把电流作用在氯化钠的水溶液时,能够获得氯气,并发现了两种碳化氯。
  法拉第也是第一个学者实验(虽然较为粗略)观察气体扩散,此现象最早由约翰·道尔顿发表,并由
汤玛斯·葛兰姆及约瑟夫·罗斯密特揭露其重要性。他成功的液化了多种气体;他研究过不同的钢合金,
为了光学实验,他制造出多种新型的玻璃。其中一块样品后来在历史上占有一席之地,因为在一次当法
拉第将此玻璃放入磁场中时,他发现了极化光平面受磁力造成偏转及被磁力排斥。
  他也尽心于创造出一些化学的常用方法,用结果、研究目标以及大众展示做为分类,并从中
获得一些成果。他发明了一种加热工具,是本生灯的前身,在科学实验室广为采用,作为热能的
来源。法拉第在多个化学领域中都有所成果,发现了诸如苯等化学物质(他称此物质为双碳化氢
(bicarburetofhydrogen)),发明氧化数,将如氯等气体液化。他找出一种氯水合物的组成,这个物质
最早在1810 年由戴维发现。
法拉第也发现了电解定律,以及推广许多专业用语,如阳极、阴极、电极及离子等,这些词语大多由威廉·
休艾尔发明。他还发现了苯。由于这些成就,很多现代的化学家视法拉第为有史以来最出色的实验科学
家之一。
  法拉第还在1825 年首先发现了苯。19 世纪初,英国和其他欧洲国家一样,城市的照明已普遍使用
煤气。从生产煤气的原料中制备出煤气之后,剩下一种油状的液体却长期无人问津。法拉第是第一位对
这种油状液体感兴趣的科学家。他用蒸馏的方法将这种油状液体进行分离,得到另一种液体,实际上就
是苯。当时法拉第将这种液体称为“氢的重碳化合物”。
1119092614254