ARTICLE · 1149267
基于薛定谔软件出版 | 面向液体与材料性质的高效长程机器学习力场
基于薛定谔软件出版 | 面向液体与材料性质的高效长程机器学习力场
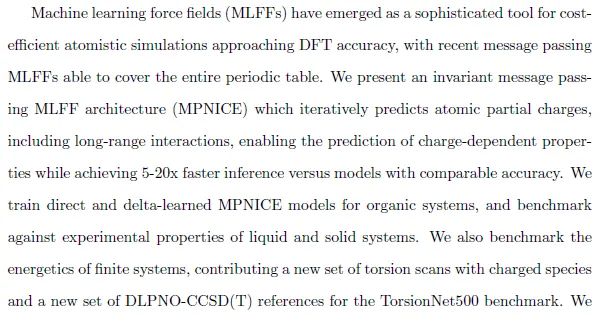

(1)提出 MPNICE 不变量消息传递 MLFF,迭代预测原子部分电荷,推理速度提升 5‑20 倍; (2)单混合模型零样本较好预测 Pt/Ir 有机金属配合物,兼顾有机无机体系模拟。 

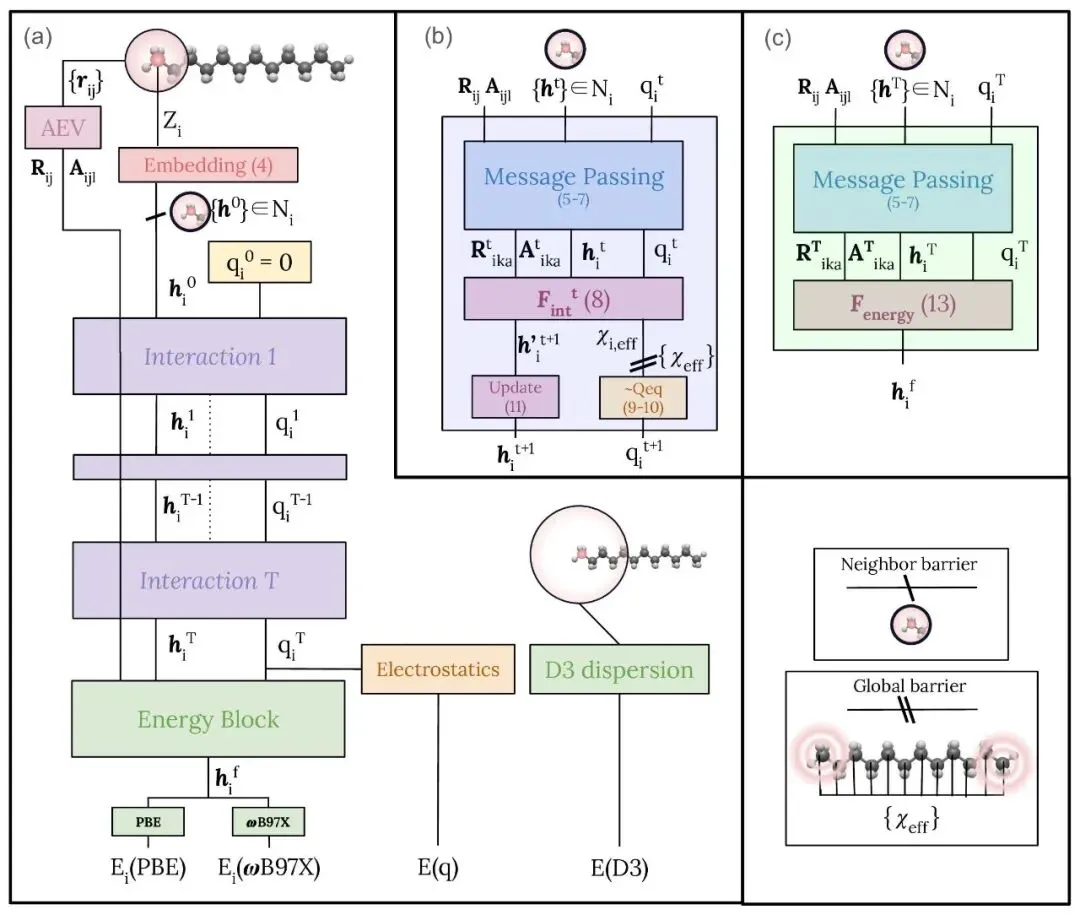
首先,该图为 MPNICE 模型整体架构图。(a) 展示完整模型流程,经 AEV、嵌入层、多轮交互模块迭代更新原子隐表示与部分电荷,能量模块输出不同泛函能量,叠加静电、D3 色散项。(b)(c) 为内部子模块,右下角展示局部与全局屏障约束机制。 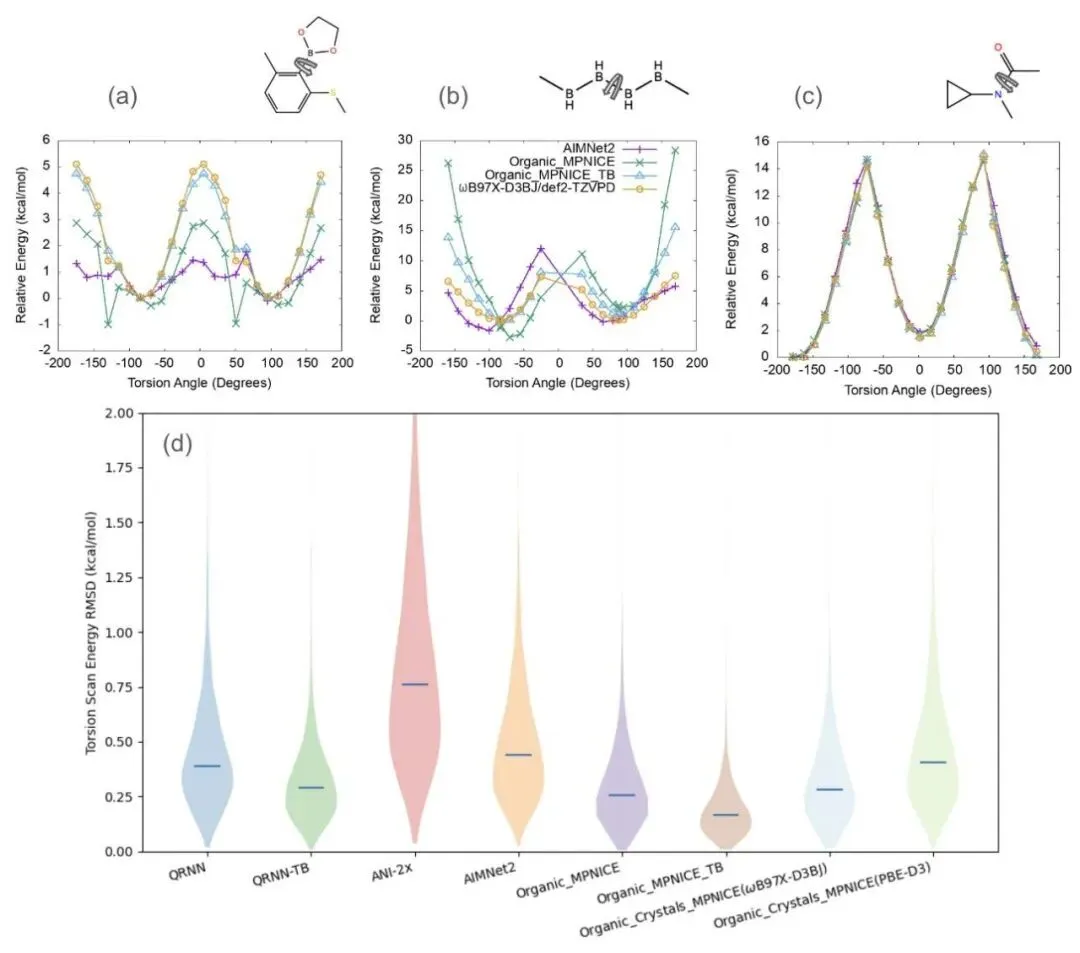
其次,该图为分子扭转扫描验证结果。(a‑c) 是三类有机分子扭转势能曲线,对比多种模型与参考量子化学数据;(d) 小提琴图统计不同模型扭转能量 RMSD,本文 MPNICE 系列模型误差整体更低,证明其描述分子构象势能的准确性。 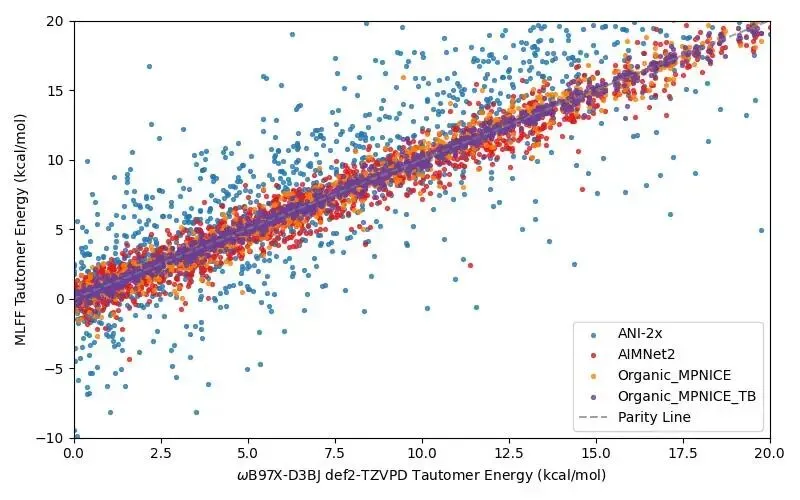
接着,该图为互变异构能的散点对比图。横轴为高精度量子化学参考值,纵轴为各机器学习力场预测结果。MPNICE 系列模型点紧密贴合对角线,相较 ANI‑2x、AIMNet2 离散度更小,表明其对互变异构能量预测精度更优。 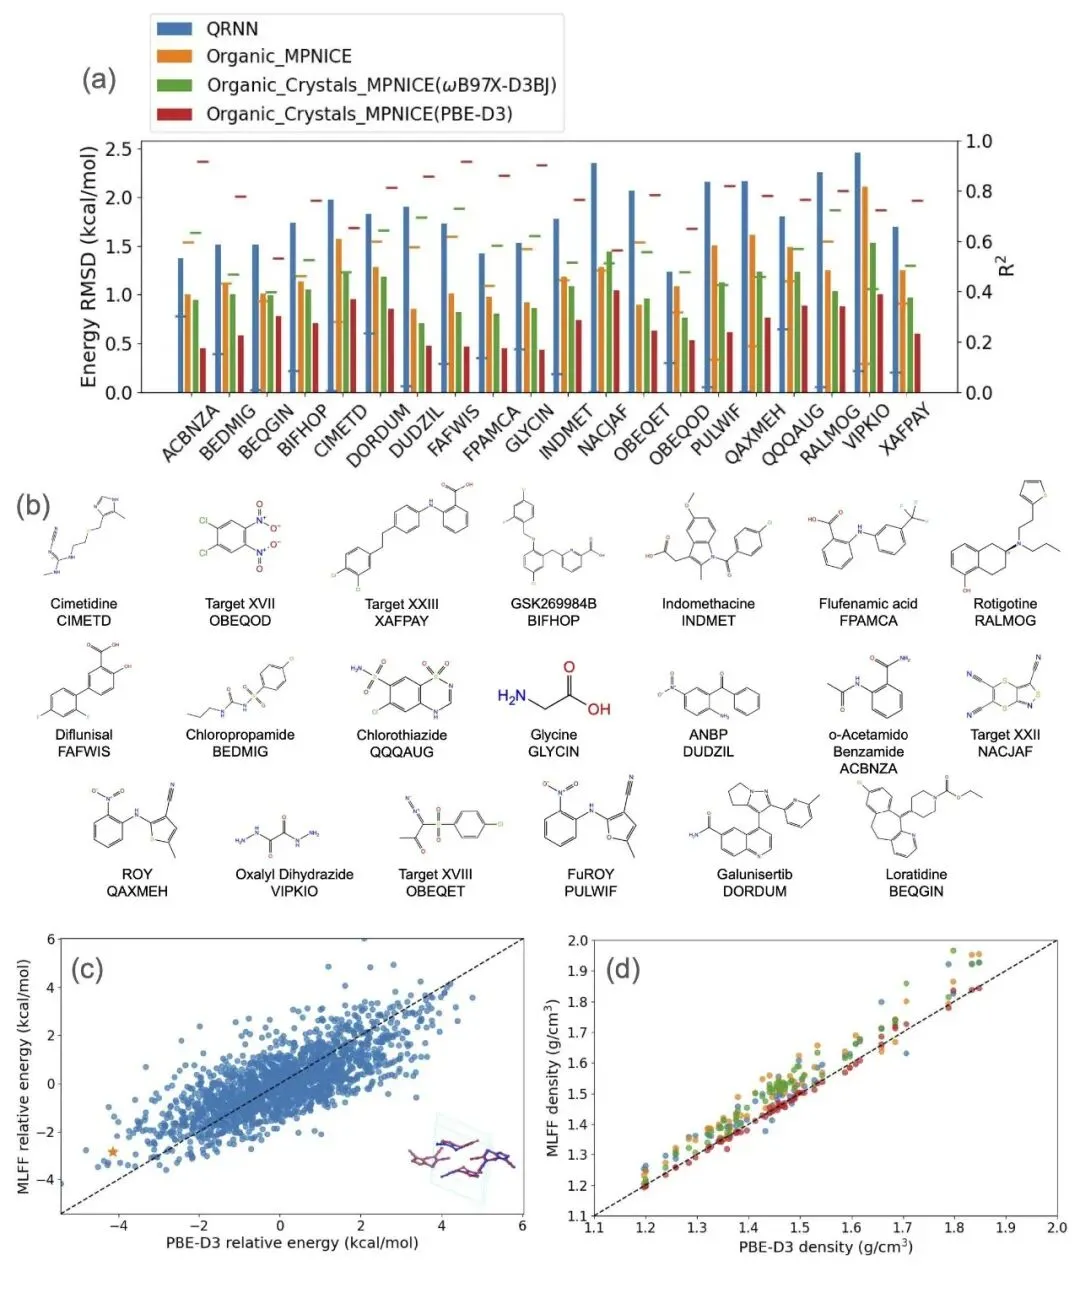
然后,该图聚焦有机晶体体系测试。(a) 柱状图对比各模型晶体能量 RMSD 与 R² 指标;(b) 展示测试集各类药物、分子晶体样本;(c)(d) 散点图分别验证晶体相对能量、密度预测效果,MPNICE 晶体模型误差更低,可较好复现晶体的能量与密度性质。 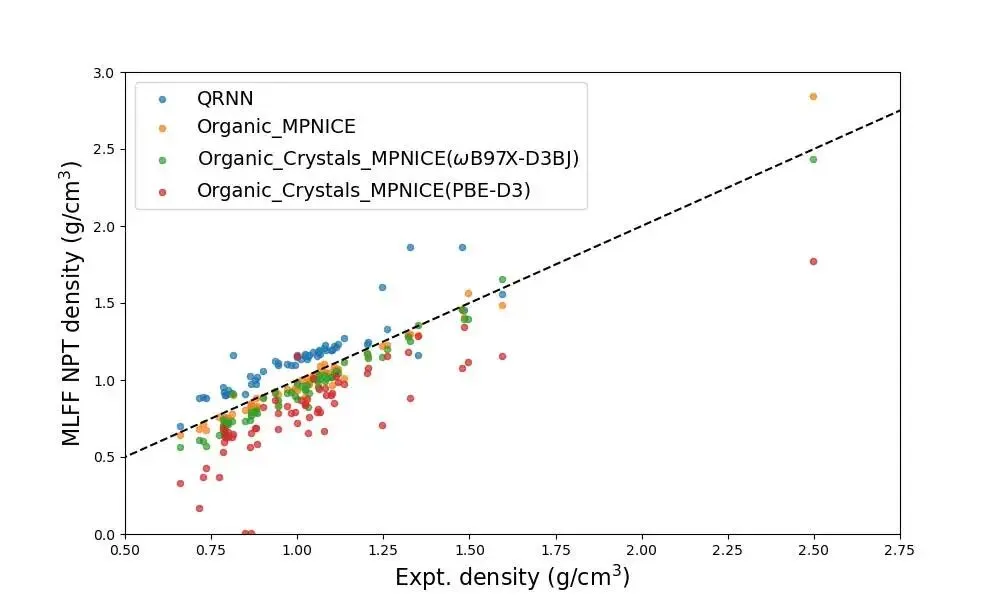
之后,该图为有机晶体密度预测散点图。横轴为实验密度,纵轴为 MLFF 在 NPT 系综下预测密度,虚线为理想对角线。对比 QRNN 与三款 MPNICE 模型,QRNN 点整体偏离对角线且系统性偏高,MPNICE 系列尤其 ωB97X‑D3BJ 版本点更贴近对角线,表明其对有机晶体密度预测精度更优。 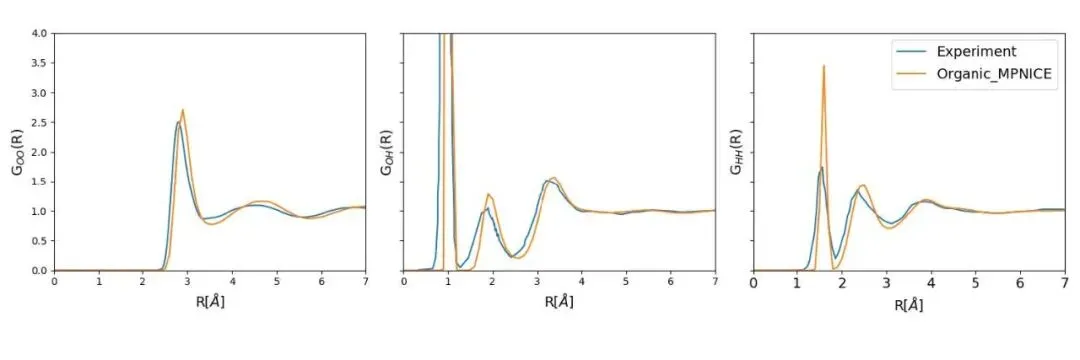
接着,该图为径向分布函数对比,分别展示 O‑O、O‑H、H‑H 三组原子对的径向分布函数 G (R)。蓝色为实验参考曲线,橙色为 Organic_MPNICE 模拟结果。模型的峰位、峰高与实验整体吻合,说明该力场可以较好复现液态水的微观局域结构。 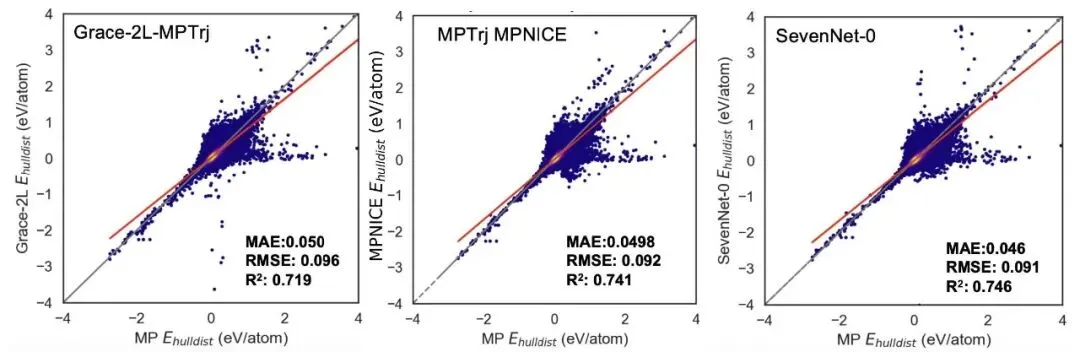
随后,该图为凸包距离能量预测对比散点图,横轴为 MP 数据库参考凸包距离能量,纵轴分别为 Grace‑2L、MPNICE、SevenNet‑0 模型预测结果。MPNICE 的 MAE、RMSE 指标优于 Grace‑2L,与 SevenNet‑0 水平接近,散点沿对角线分布,证明其无机体系相稳定性预测能力优秀。 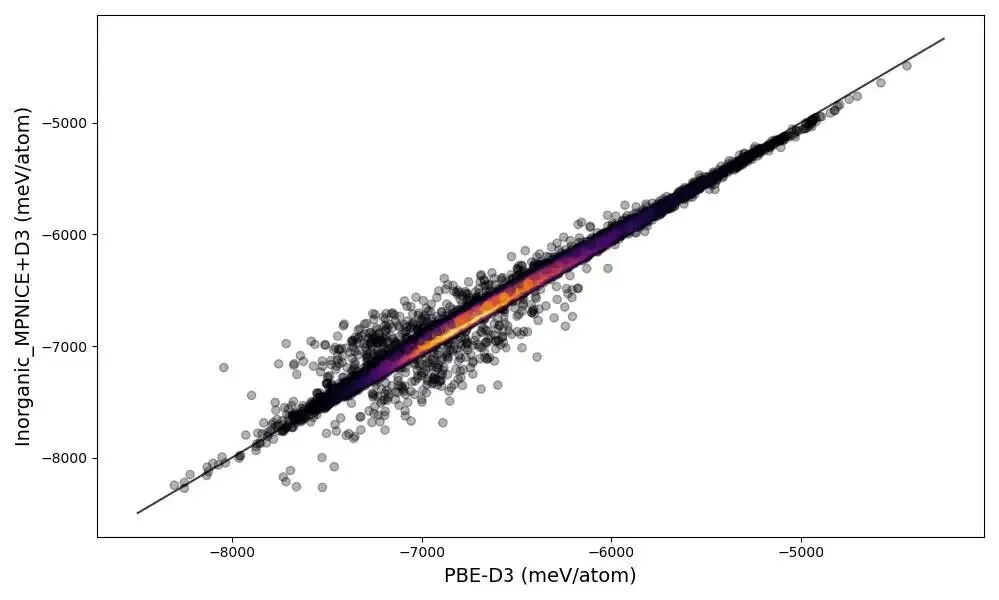
接着,该图为无机体系能量预测密度散点图。横轴为 PBE‑D3 参考能量,纵轴为 Inorganic_MPNICE+D3 预测能量,颜色由紫至橙表示点密度递增。数据点整体紧密沿对角线分布,高密度核心区与对角线高度重合,仅边缘少量离散点,表明该模型对无机体系总能预测与 DFT 参考一致性良好。 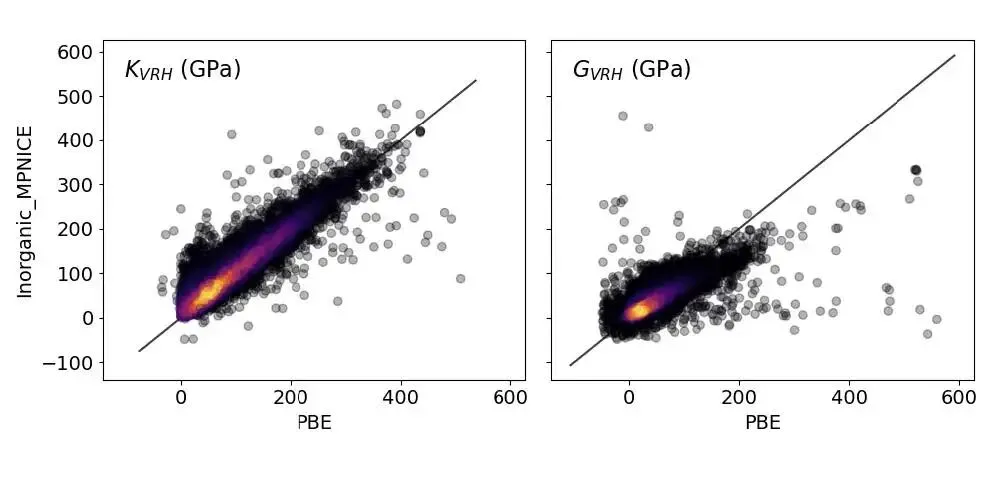
然后,该图展示无机体系弹性力学性能预测结果,分别为体积模量与剪切模量。横轴为 PBE 计算参考值,纵轴为 Inorganic_MPNICE 模型预测值,颜色深浅代表数据点密度。体积模量的数据点沿对角线分布趋势明显;剪切模量整体趋势保持一致,但离散程度更大,说明模型对体积模量的预测效果优于剪切模量。 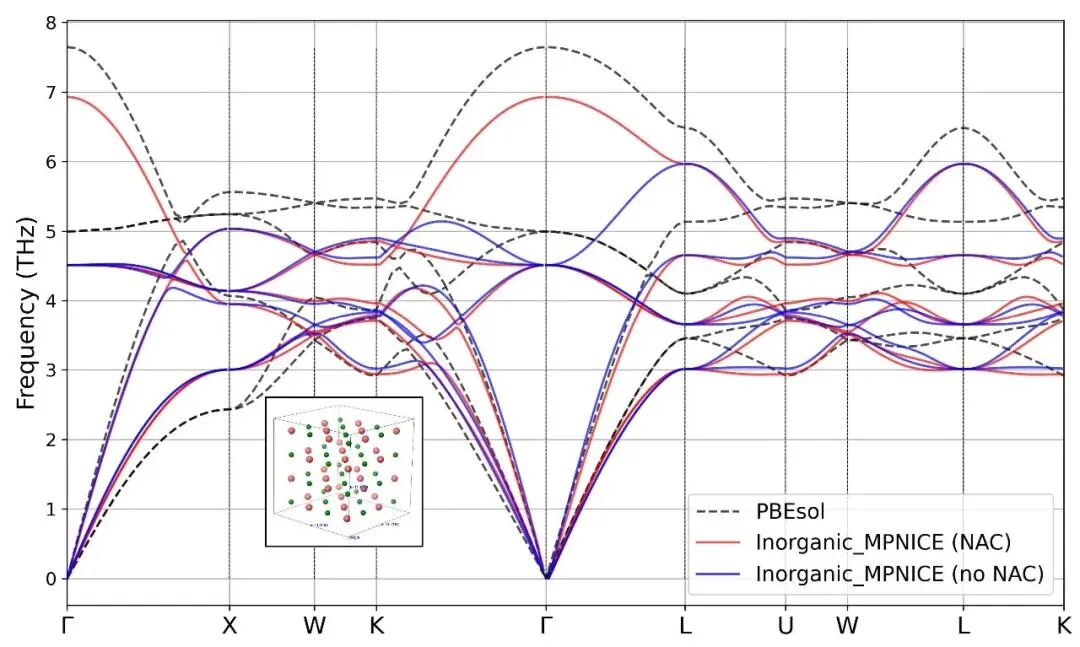
其次,该图为声子色散曲线对比图,虚线代表 PBEsol 的参考计算结果,红色曲线为开启非简谐校正的 Inorganic_MPNICE 模型,蓝色曲线为关闭非简谐校正的 Inorganic_MPNICE 模型。插图展示对应晶体结构。开启非简谐校正后,模型的声子频率整体更贴近参考曲线,相比于关闭该校正的版本,高频区域的偏差得到明显改善,说明非简谐校正有助于提升声子谱的预测精度。 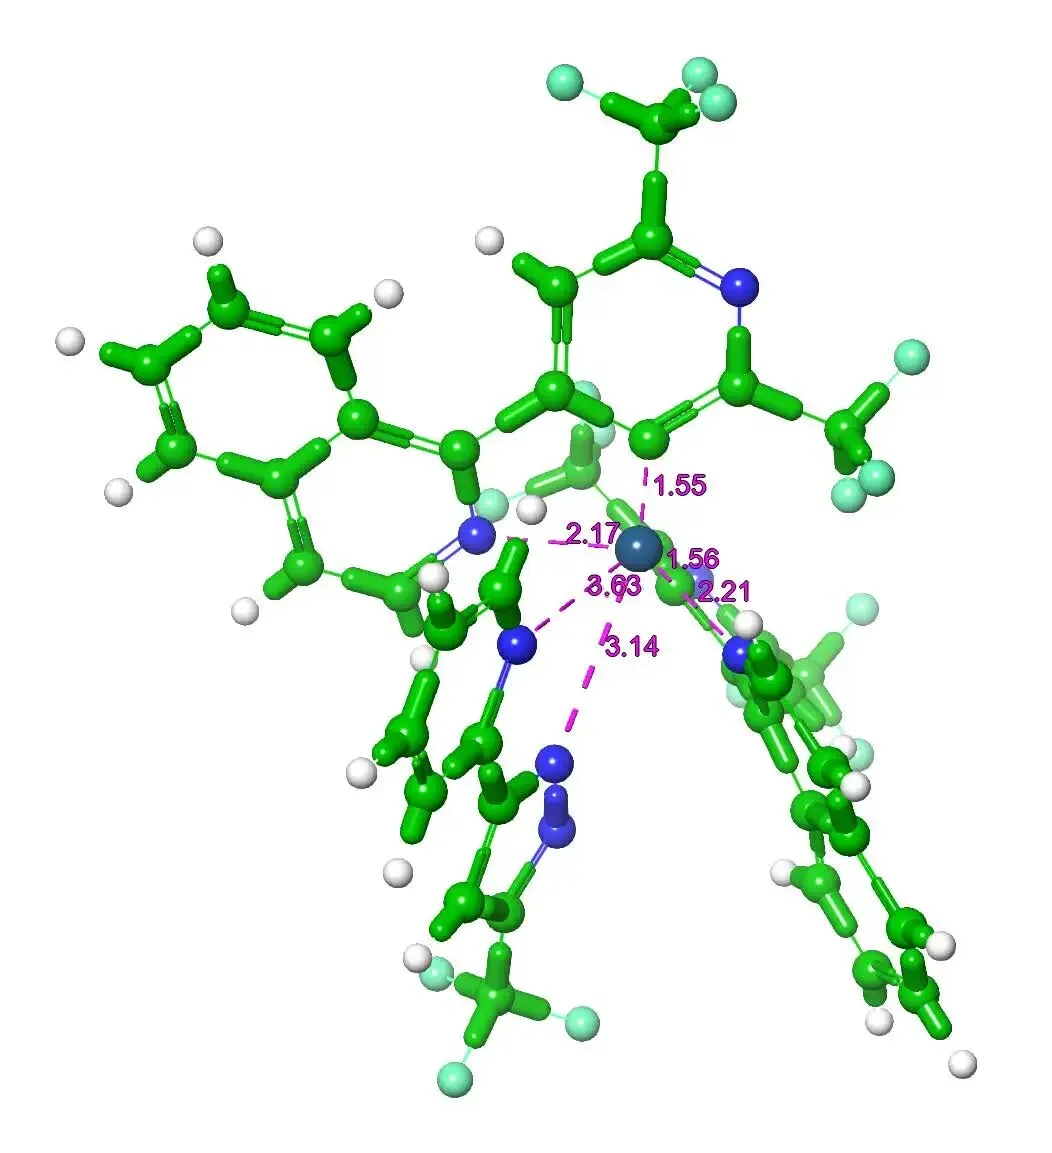
(a) 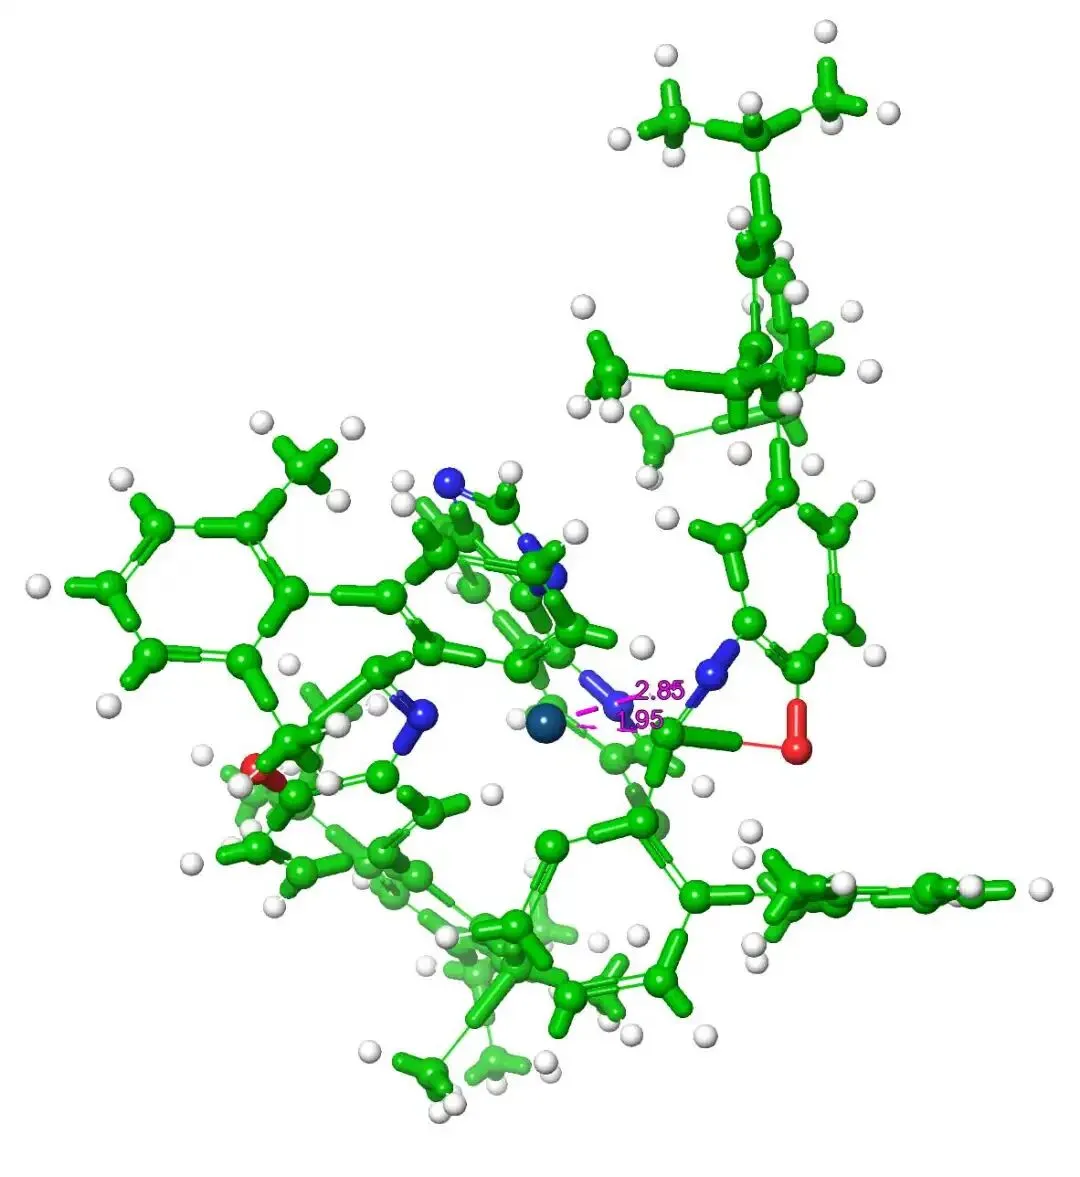
(b) 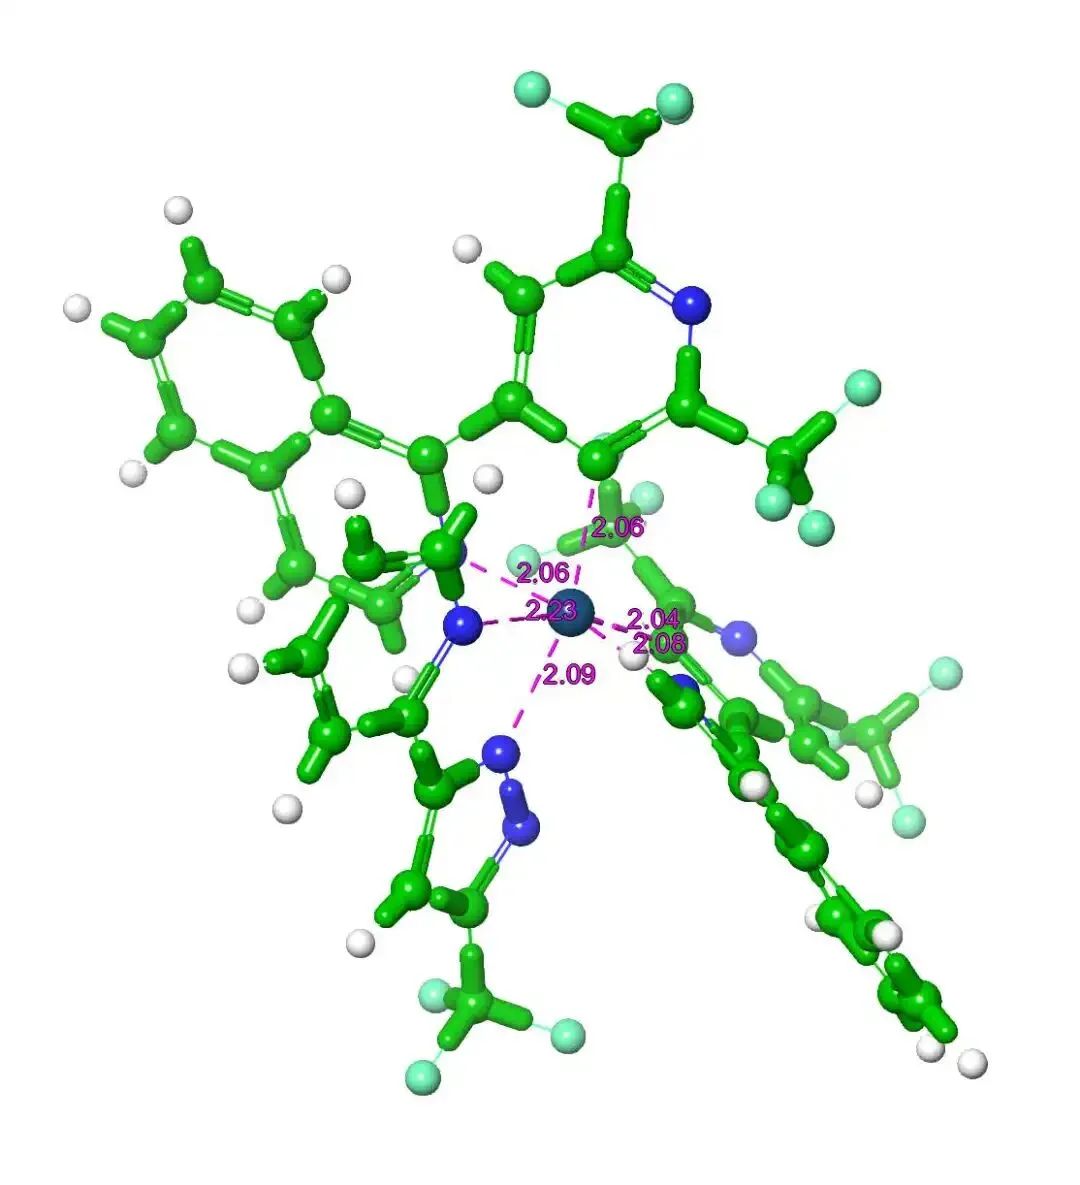
(c) 之后,这三幅为分子复合物三维结构示意图,图中标注出金属中心与周围配位原子之间的距离,虚线代表配位相互作用。不同体系配位环境存在明显区别,第一幅与第三幅中金属位点与多个氮原子形成配位作用,各配位键长度分布较宽;第二幅体系中除氮原子配位外,还存在氧原子参与配位,对应的作用距离也发生变化。通过对比配位键长,可以直观体现不同配体环境下金属中心的配位构型差异。 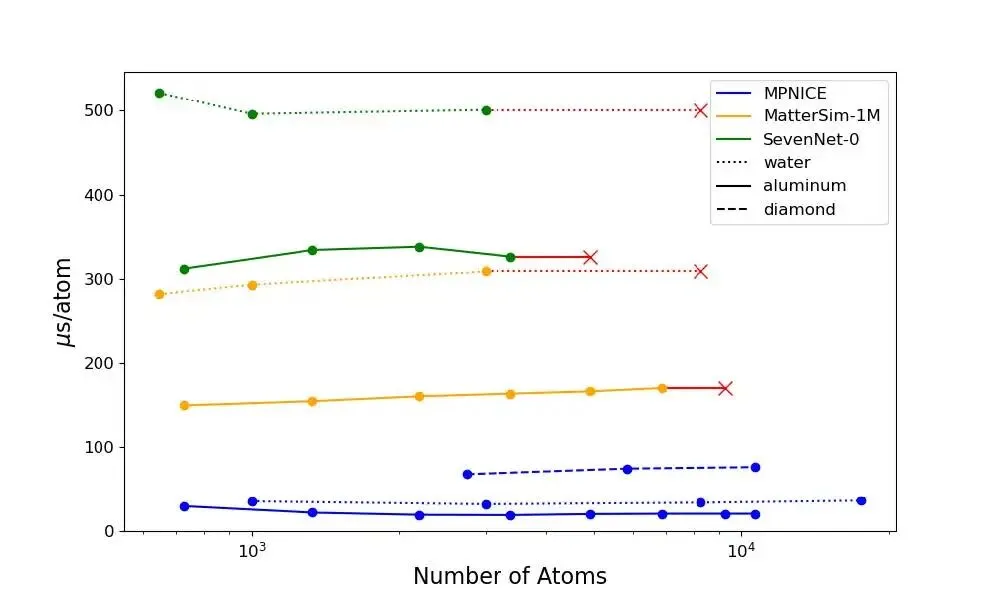
最后,该图为不同模型的计算效率对比曲线,横轴为体系原子数目,纵轴为单原子计算耗时。图中对比了 MPNICE、MatterSim‑1M、SevenNet‑0 多款模型,同时包含水、铝、金刚石不同测试体系。随着原子数增加,各模型耗时均呈上升趋势;MPNICE 整体计算耗时显著低于另外两款对比模型,红色叉号代表超出测试上限的终止点,体现出 MPNICE 在大原子数体系分子模拟中具备突出的计算速度优势。 
文章标题是Efficient Long-Range Machine Learning Force Fields for Liquid and Materials Properties,作者是来自Schrödinger和Columbia University的John L. Weber、Rishabh D. Guha、Garvit Agarwal。文章于2025年发表在arXiv 预印本。 DOI: 10.48550/arXiv.2505.06462arXiv by BJX ———————————————— 关于薛定谔软件 美国薛定谔公司(Schrödinger, Inc.)成立于1990年,是全球领先的计算化学与分子模拟软件公司,总部位于美国纽约,并于2020年在纳斯达克上市。公司以量子力学奠基人薛定谔命名,核心理念是通过第一性原理物理、化学模型结合高性能计算与人工智能,加速药物与材料创新。其强大的软件平台集成量子化学、分子动力学、粗粒化模拟、自由能计算和机器学习等多尺度方法,广泛应用于药物发现、材料科学、半导体、能源及OLED等领域。薛定谔软件以高精度、亲用户、工业级验证和良好可视化著称,既能支持基础科研,也能直接指导实验与工程决策,是连接理论计算与实际应用的重要工具。 若您有兴趣复现本文中的计算模拟工作,欢迎扫码联系我们。我们提供免费试用和免费培训,助力您开展研究工作。
密度泛函理论(DFT)精度高但计算昂贵,经典力场效率高却泛化能力不足。机器学习力场(MLFF)可兼顾精度与速度,但多数模型难兼顾有机、无机体系,处理长程静电与带电体系仍存挑战,且推理开销大,亟需高效通用的力场架构。
综上所述,本文开发的 MPNICE 模型分别在有机、无机两大体系开展全面验证。有机侧可准确复现分子能量、配位结构、晶体弹性、振动特性以及液体分子动力学行为,能够合理描述分子间配位与非键相互作用;无机侧对体系总能、弹性参数、声子色散曲线、相稳定性均取得与 DFT 参考相接近的预测结果。在计算效率层面,相较于同类型主流模型,MPNICE 单原子计算耗时更低,面对大尺寸体系依旧保持可观的运算速度。综合精度与效率两方面表现,该模型可以为有机‑无机复合体系的大规模分子模拟提供可靠的计算支撑。