文档文本内容
目录
第8 讲
羧酸的衍生物·····························1
第9 讲
胺、含氮芳香化合物·····················21
第10 讲
缩合反应·······························43
第11 讲
碳负离子的反应························63
第12 讲
糖、氨基酸、蛋白质·····················73
第13 讲
有机波谱分析·························101
第14 讲
有机合成题解析······················121
第15 讲
有机结构推断题解析·················129
第
讲
8
1
羧酸的衍生物
Part 1
羧酸衍生物的命名
Part 2
酰基的亲核取代反应
Part 3
羧酸衍生物的特殊反应
Part 4
腈
学习目标
1. 认识羧酸的衍生物,酰卤,酸酐,酯,酰胺以及腈
2. 掌握酰基上的取代反应
3. 了解羧酸衍生物的一些特殊反应
2
Part 1
羧酸衍生物的命名
知识点睛
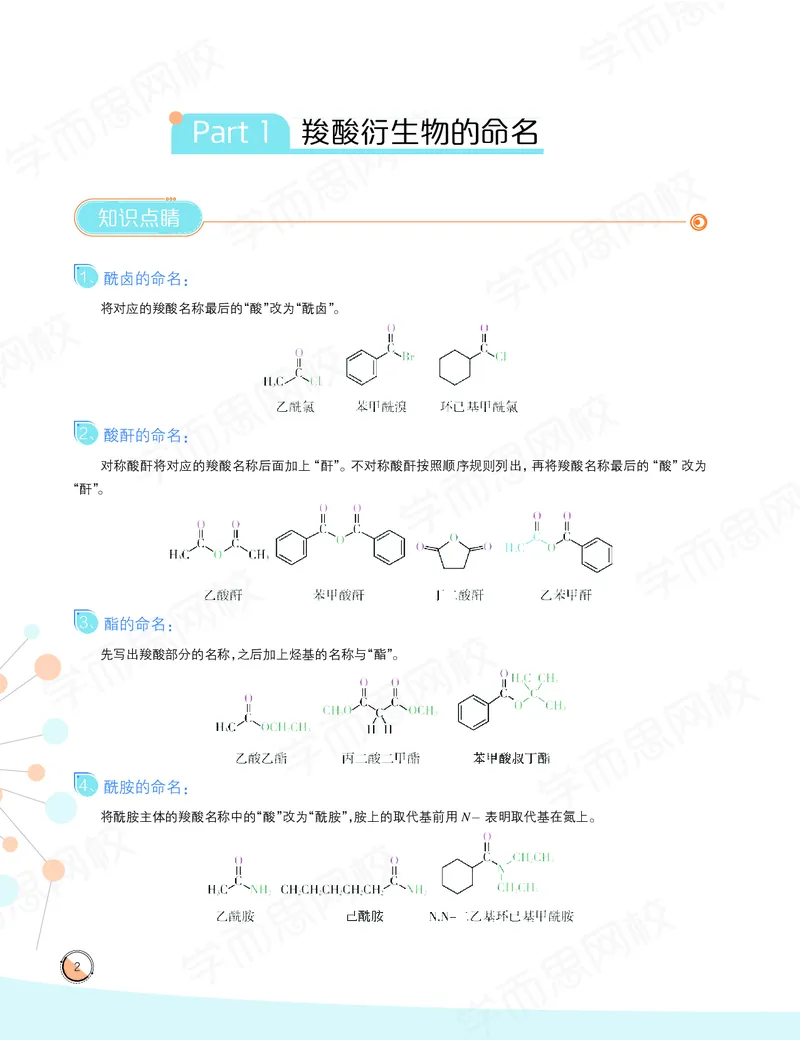
1、酰卤的命名:
将对应的羧酸名称最后的“酸”改为“酰卤”。
2、酸酐的命名:
对称酸酐将对应的羧酸名称后面加上“酐”。不对称酸酐按照顺序规则列出,再将羧酸名称最后的“酸”改为
“酐”。
3、酯的命名:
先写出羧酸部分的名称,之后加上烃基的名称与“酯”。
4、酰胺的命名:
将酰胺主体的羧酸名称中的“酸”改为“酰胺”,胺上的取代基前用N−表明取代基在氮上。
第8 讲
3
精讲精练
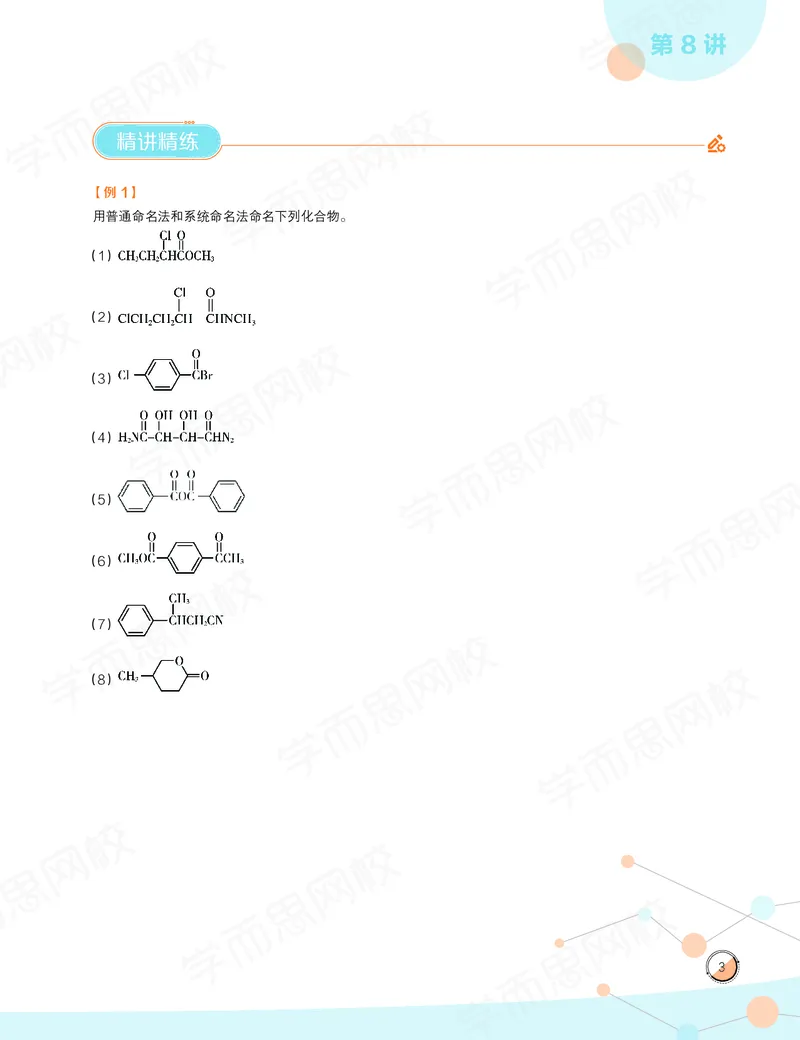
【例1】
用普通命名法和系统命名法命名下列化合物。
(1)
(2)
(3)
(4)
(5)
(6)
(7)
(8)
4
Part 2
酰基的亲核取代反应
知识点睛
二、酰基的亲核取代反应
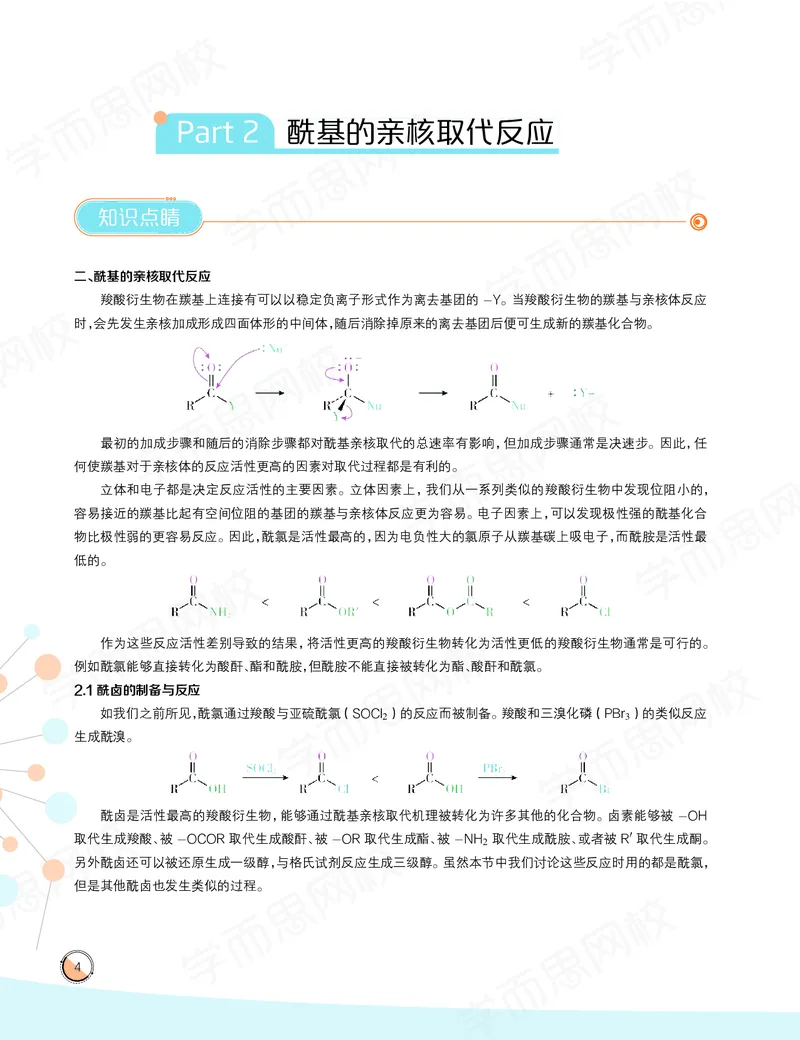
羧酸衍生物在羰基上连接有可以以稳定负离子形式作为离去基团的−Y。当羧酸衍生物的羰基与亲核体反应
时,会先发生亲核加成形成四面体形的中间体,随后消除掉原来的离去基团后便可生成新的羰基化合物。
最初的加成步骤和随后的消除步骤都对酰基亲核取代的总速率有影响,但加成步骤通常是决速步。因此,任
何使羰基对于亲核体的反应活性更高的因素对取代过程都是有利的。
立体和电子都是决定反应活性的主要因素。立体因素上,我们从一系列类似的羧酸衍生物中发现位阻小的,
容易接近的羰基比起有空间位阻的基团的羰基与亲核体反应更为容易。电子因素上,可以发现极性强的酰基化合
物比极性弱的更容易反应。因此,酰氯是活性最高的,因为电负性大的氯原子从羰基碳上吸电子,而酰胺是活性最
低的。
作为这些反应活性差别导致的结果,将活性更高的羧酸衍生物转化为活性更低的羧酸衍生物通常是可行的。
例如酰氯能够直接转化为酸酐、酯和酰胺,但酰胺不能直接被转化为酯、酸酐和酰氯。
2.1 酰卤的制备与反应
如我们之前所见,酰氯通过羧酸与亚硫酰氯(SOCl2)的反应而被制备。羧酸和三溴化磷(PBr3)的类似反应
生成酰溴。
酰卤是活性最高的羧酸衍生物,能够通过酰基亲核取代机理被转化为许多其他的化合物。卤素能够被−OH
取代生成羧酸、被−OCOR 取代生成酸酐、被−OR 取代生成酯、被−NH2 取代生成酰胺、或者被R′ 取代生成酮。
另外酰卤还可以被还原生成一级醇,与格氏试剂反应生成三级醇。虽然本节中我们讨论这些反应时用的都是酰氯,
但是其他酰卤也发生类似的过程。
第8 讲
5
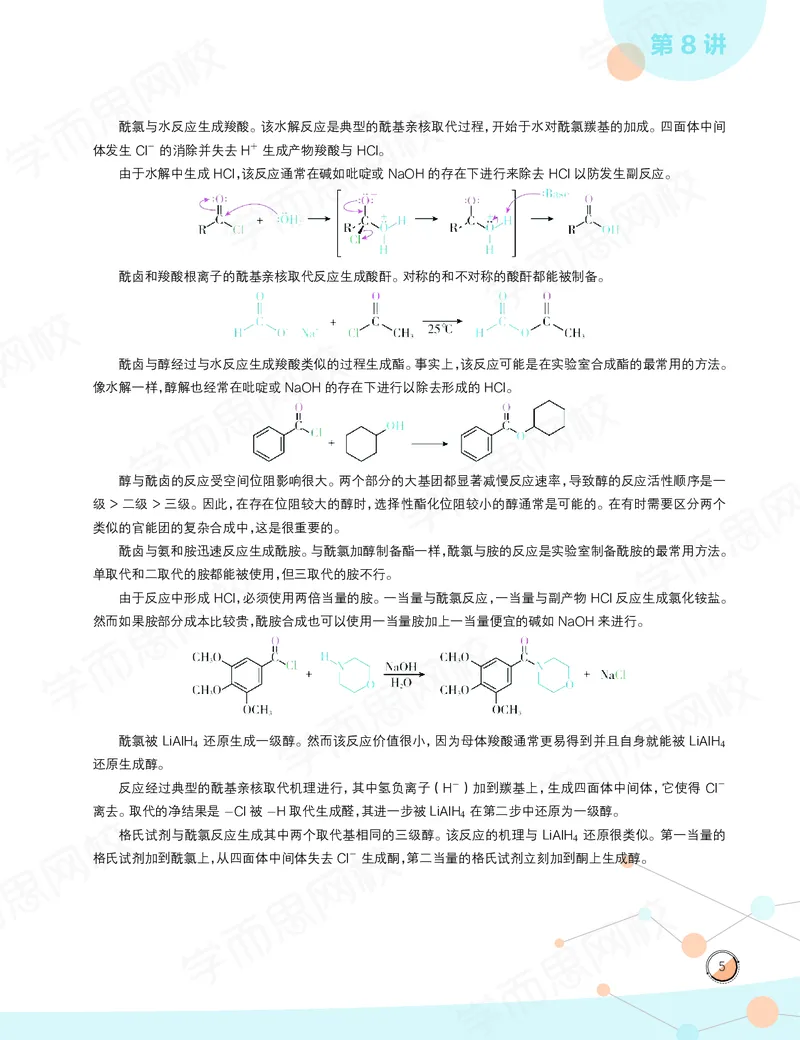
酰氯与水反应生成羧酸。该水解反应是典型的酰基亲核取代过程,开始于水对酰氯羰基的加成。四面体中间
体发生Cl−的消除并失去H+ 生成产物羧酸与HCl。
由于水解中生成HCl,该反应通常在碱如吡啶或NaOH 的存在下进行来除去HCl 以防发生副反应。
酰卤和羧酸根离子的酰基亲核取代反应生成酸酐。对称的和不对称的酸酐都能被制备。
酰卤与醇经过与水反应生成羧酸类似的过程生成酯。事实上,该反应可能是在实验室合成酯的最常用的方法。
像水解一样,醇解也经常在吡啶或NaOH 的存在下进行以除去形成的HCl。
醇与酰卤的反应受空间位阻影响很大。两个部分的大基团都显著减慢反应速率,导致醇的反应活性顺序是一
级> 二级> 三级。因此,在存在位阻较大的醇时,选择性酯化位阻较小的醇通常是可能的。在有时需要区分两个
类似的官能团的复杂合成中,这是很重要的。
酰卤与氨和胺迅速反应生成酰胺。与酰氯加醇制备酯一样,酰氯与胺的反应是实验室制备酰胺的最常用方法。
单取代和二取代的胺都能被使用,但三取代的胺不行。
由于反应中形成HCl,必须使用两倍当量的胺。一当量与酰氯反应,一当量与副产物HCl 反应生成氯化铵盐。
然而如果胺部分成本比较贵,酰胺合成也可以使用一当量胺加上一当量便宜的碱如NaOH 来进行。
酰氯被LiAlH4 还原生成一级醇。然而该反应价值很小,因为母体羧酸通常更易得到并且自身就能被LiAlH4
还原生成醇。
反应经过典型的酰基亲核取代机理进行,其中氢负离子(H−)加到羰基上,生成四面体中间体,它使得Cl−
离去。取代的净结果是−Cl 被−H 取代生成醛,其进一步被LiAlH4 在第二步中还原为一级醇。
格氏试剂与酰氯反应生成其中两个取代基相同的三级醇。该反应的机理与LiAlH4 还原很类似。第一当量的
格氏试剂加到酰氯上,从四面体中间体失去Cl−生成酮,第二当量的格氏试剂立刻加到酮上生成醇。
6
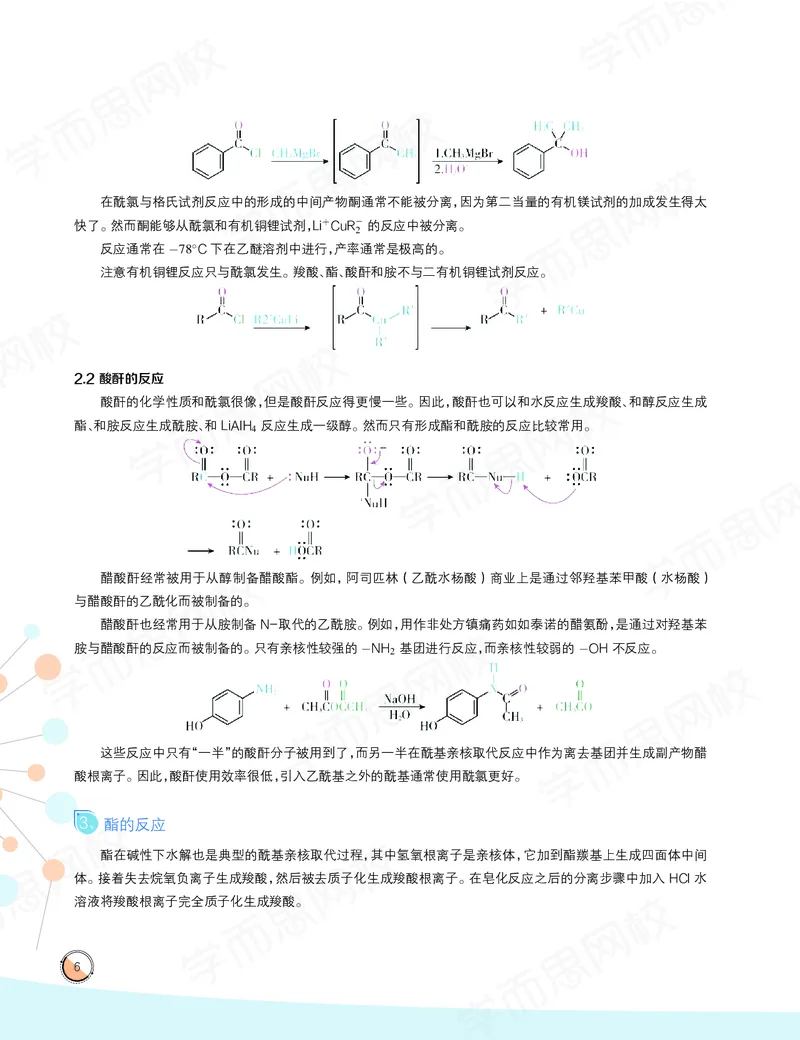
在酰氯与格氏试剂反应中的形成的中间产物酮通常不能被分离,因为第二当量的有机镁试剂的加成发生得太
快了。然而酮能够从酰氯和有机铜锂试剂,Li+CuR−
2 的反应中被分离。
反应通常在−78◦C 下在乙醚溶剂中进行,产率通常是极高的。
注意有机铜锂反应只与酰氯发生。羧酸、酯、酸酐和胺不与二有机铜锂试剂反应。
2.2 酸酐的反应
酸酐的化学性质和酰氯很像,但是酸酐反应得更慢一些。因此,酸酐也可以和水反应生成羧酸、和醇反应生成
酯、和胺反应生成酰胺、和LiAlH4 反应生成一级醇。然而只有形成酯和酰胺的反应比较常用。
醋酸酐经常被用于从醇制备醋酸酯。例如,阿司匹林(乙酰水杨酸)商业上是通过邻羟基苯甲酸(水杨酸)
与醋酸酐的乙酰化而被制备的。
醋酸酐也经常用于从胺制备N-取代的乙酰胺。例如,用作非处方镇痛药如如泰诺的醋氨酚,是通过对羟基苯
胺与醋酸酐的反应而被制备的。只有亲核性较强的−NH2 基团进行反应,而亲核性较弱的−OH 不反应。
这些反应中只有“一半”的酸酐分子被用到了,而另一半在酰基亲核取代反应中作为离去基团并生成副产物醋
酸根离子。因此,酸酐使用效率很低,引入乙酰基之外的酰基通常使用酰氯更好。
3、酯的反应
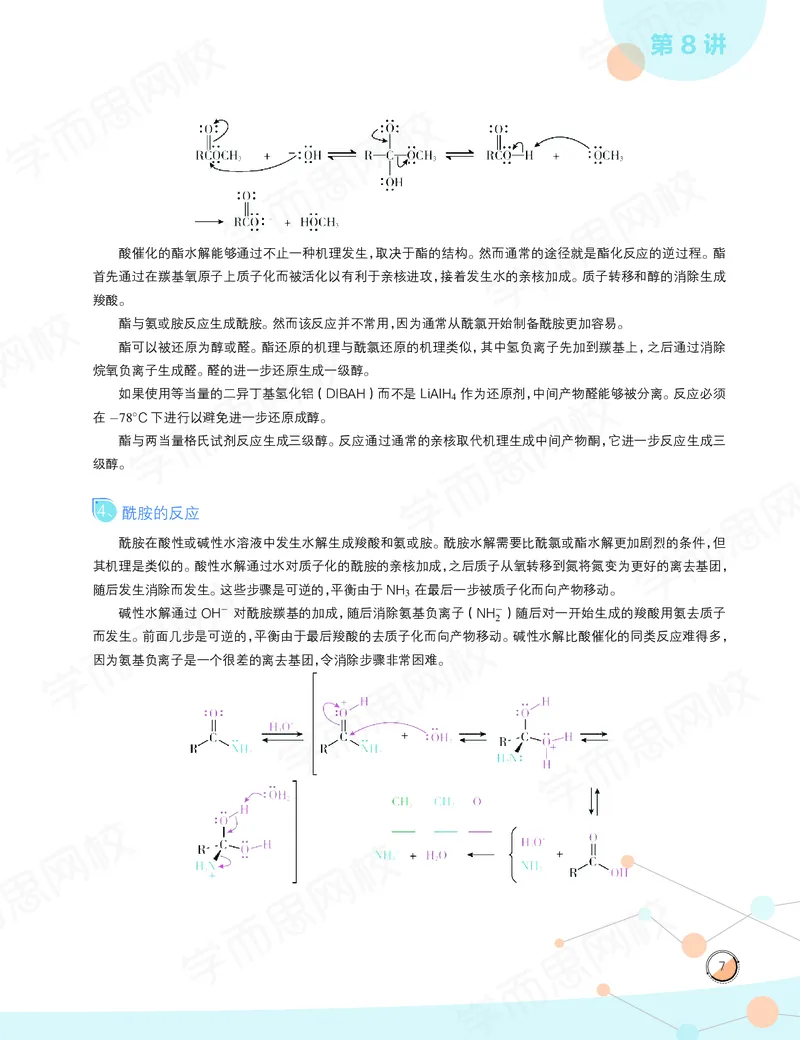
酯在碱性下水解也是典型的酰基亲核取代过程,其中氢氧根离子是亲核体,它加到酯羰基上生成四面体中间
体。接着失去烷氧负离子生成羧酸,然后被去质子化生成羧酸根离子。在皂化反应之后的分离步骤中加入HCl 水
溶液将羧酸根离子完全质子化生成羧酸。
第8 讲
7
酸催化的酯水解能够通过不止一种机理发生,取决于酯的结构。然而通常的途径就是酯化反应的逆过程。酯
首先通过在羰基氧原子上质子化而被活化以有利于亲核进攻,接着发生水的亲核加成。质子转移和醇的消除生成
羧酸。
酯与氨或胺反应生成酰胺。然而该反应并不常用,因为通常从酰氯开始制备酰胺更加容易。
酯可以被还原为醇或醛。酯还原的机理与酰氯还原的机理类似,其中氢负离子先加到羰基上,之后通过消除
烷氧负离子生成醛。醛的进一步还原生成一级醇。
如果使用等当量的二异丁基氢化铝(DIBAH)而不是LiAlH4 作为还原剂,中间产物醛能够被分离。反应必须
在−78◦C 下进行以避免进一步还原成醇。
酯与两当量格氏试剂反应生成三级醇。反应通过通常的亲核取代机理生成中间产物酮,它进一步反应生成三
级醇。
4、酰胺的反应
酰胺在酸性或碱性水溶液中发生水解生成羧酸和氨或胺。酰胺水解需要比酰氯或酯水解更加剧烈的条件,但
其机理是类似的。酸性水解通过水对质子化的酰胺的亲核加成,之后质子从氧转移到氮将氮变为更好的离去基团,
随后发生消除而发生。这些步骤是可逆的,平衡由于NH3 在最后一步被质子化而向产物移动。
碱性水解通过OH−对酰胺羰基的加成,随后消除氨基负离子(NH−
2 )随后对一开始生成的羧酸用氨去质子
而发生。前面几步是可逆的,平衡由于最后羧酸的去质子化而向产物移动。碱性水解比酸催化的同类反应难得多,
因为氨基负离子是一个很差的离去基团,令消除步骤非常困难。
8
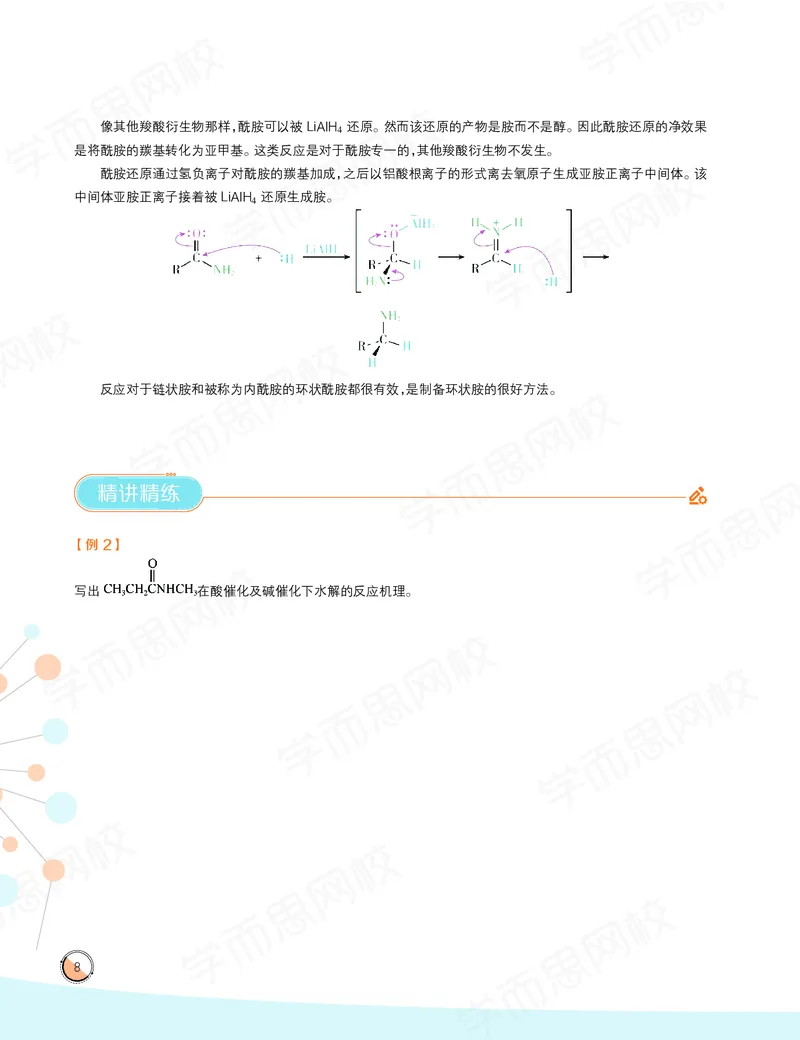
像其他羧酸衍生物那样,酰胺可以被LiAlH4 还原。然而该还原的产物是胺而不是醇。因此酰胺还原的净效果
是将酰胺的羰基转化为亚甲基。这类反应是对于酰胺专一的,其他羧酸衍生物不发生。
酰胺还原通过氢负离子对酰胺的羰基加成,之后以铝酸根离子的形式离去氧原子生成亚胺正离子中间体。该
中间体亚胺正离子接着被LiAlH4 还原生成胺。
反应对于链状胺和被称为内酰胺的环状酰胺都很有效,是制备环状胺的很好方法。
精讲精练
【例2】
写出
在酸催化及碱催化下水解的反应机理。
第8 讲
9
【例3】
完成下列反应,写出主要产物。
(1)
(2)
(3)
(4)
(5)
(6)
【例4】
用四个碳以下的醇、甲苯以及必要的无机试剂合成下列化合物。
(1)N- 正丁基异戊酰胺
(2)α- 溴代丁酸乙酯
(3)二(三级丁基) 酮
10
Part 3
羧酸衍生物的特殊反应
知识点睛
3.1 Claisen 酯缩合
两分子酯能在碱的作用下失去一分子醇,生成β−羰基酯的反应称为酯缩合反应,又称Claisen 缩合反应:
其机理如下(以乙酸乙酯为例)
3.2 酯的热裂
酯在约500℃的高温下会发生裂解反应,生成烯和相应羧酸:
该反应经过一个六元环的过渡态:
消除得到的产物以E 型为主如果酯中有两种可消除的β 氢,则能得到两种消除产物,其中酸性大、位阻小的
β 氢消除产生的产物较多。
第8 讲
11
3.3 酰胺的Hofmann 重排
酰胺在碱的作用下与等当量的溴反应,生成N−溴代酰胺,在加热的条件下失去卤化氢重排为比酰胺少一个
碳原子的一级胺:
若是在无水的条件下进行,反应会停在生成异氰酸酯的步骤。这个反应由Hofmann 发现,所以也称为Hofmann
重排。
12
精讲精练
【例5】
完成下列反应,写出主要产物。
第8 讲
13
【例6】
完成下列反应,写出主要产物。
14
【例7】
你如何使用Hofmann 重排从羧酸衍生物制备下列胺?
第8 讲
15
Part 4
腈
知识点睛
4.1 腈的命名
含有−C ≡N 官能团的化合物被称为腈,其发生的一些化学反应与羧酸很像。简单的开链腈通过将对应羧酸
名称中的“酸”改为“腈”而被命名。
4.2 腈的制备
最简单的制备腈的方法是CN−与一级或二级卤代烷的SN2 反应。另一个制备腈的方法是通过一级酰胺的脱
水。脱水通过最初亲核性的酰胺氧原子与SOCl2 的反应,之后再去质子并随后发生类似于E2 消除的反应而发生。
合成腈的两种方法都很有用,但从酰胺制备更为普遍,因为其不受空间位阻的限制。
4.3 腈的反应
像羰基一样,腈基是强极性的并有一个亲电性的碳原子。因此腈与亲核体反应生成sp2 杂化的亚胺负离子,
就像羰基亲核加成生成sp3 杂化的烷氧负离子一样。
腈最有用的反应是先水解生成酰胺之后生成羧酸和铵根或胺,这种水解反应能在酸性或碱性的水溶液中进
行:
碱催化的腈水解涉及到氢氧根离子对腈极性的碳氮叁键的亲核加成生成亚胺负离子。随后质子化生成羟基亚
胺,它以与烯醇异构化为酮类似的步骤异构化为酰胺。进一步水解得到羧酸根离子。
16
用LiAlH4 还原腈可以得到一级胺。氢负离子进攻极性的碳氮叁键的碳生成亚胺负离子,而剩下的碳氮双键接
着发生第二次氢负离子的亲核加成生成双负离子。单负离子和双负离子中间体毫无疑问都是被与铝物种的Lewis
酸碱反应所稳定的,这有利于第二次加成,否则的话第二次加成会很困难。在随后的步骤中加水质子化双负离子
生成胺。
格氏试剂与腈加成生成亚胺负离子中间体,它随后被水解产生酮。
酮、酯和腈都能通过使用LDA 作为碱在THF 中被烷基化。
精讲精练
【例8】
完成下列反应。
(1)
(2)
(3)
+H2O △−→
(4)CH3CH2CH2CN+H2O OH−
−−−→
△
H+
−−→
第8 讲
17
【例9】
完成下列反应,写出主要产物。
18
课堂总结
  本讲介绍了羧酸的几种衍生物的性质,以及发生在酰基上的取代反应的特点。此外,本讲还介绍了几种
羧酸衍生物的特殊反应。
第8 讲
19
专业巡礼
科学小故事
  格哈德·埃特尔,大学生涯在慕尼黑工业大学度过,并于1965 年获博士学位。
  格哈德·埃特尔获得2007 年度诺贝尔化学奖,因他在” 固体表面化学过程” 研究中作出的贡献,
他获得的奖金额将达1000 万瑞典克朗(约合154 万美元)。
  埃特尔是1988 年以后获得诺贝尔化学奖的首位德国人。
  诺贝尔奖委员会在颁奖文告中表示,将诺贝尔化学奖授予格哈德·埃特尔是因为他在表面化学所作
的开创性研究。表面化学对于化学工业很重要,它可以帮助我们了解不同的过程,例如铁为什么生锈、燃
料电池如何工作、汽车内催化剂如何工作等。此外,表面化学反应对于许多工业生产起着重要作用,例如
人工肥料的生产。表面化学甚至能解释臭气层破坏,半导体工业也是与表面化学相关联的科学领域。
  由于半导体工业的发展,现代表面化学于60 年代开始出现。格哈德·埃特尔是首批发现新技术潜力
的科学家之一。他逐步建立表面化学的研究方法,向人们展示不同实验过程产生表面反应的全貌。这门
科学需要先进的真空实验设备,以观察金属上原子和分子层次如何运作,确定何种物质被置入系统。
  格哈德·埃特尔的观察为现代表面化学提供了科学基础,他的方法不仅被用于学术研究而且被用于
化学工业研发。格哈德·埃特尔发明的研究方法,基于他对哈伯·博施法的研究,应用哈伯-博施法可以从
空气中提取氮,这一点具有重要的经济意义。埃特尔还对铂催化剂上一氧化碳氧化反应进行研究,这种
化学反应主要发生在汽车催化剂中,以过滤汽车产生的废气。
  在2007 年已公布的诺贝尔奖得主中,埃特尔是与中国交往最密切的一位,自1997 年起,埃特尔教
授就应聘为中国科学院大连化学物理研究所催化基础国家重点实验室国际顾问委员会委员,并同时应
邀开始担任大连化物所《催化学报》的顾问。
  谈到埃特尔时,几位与他共事过的中国科学家不约而同地提到了他那美妙的琴声,说他在聚会时会
为大家弹奏几支钢琴曲。此外,埃特尔对人文科学也有着浓厚的兴趣,他非常喜欢读书,尤其是历史方面
的书籍。
第
讲
9
21
胺、含氮芳香化合物
Part 1
胺类概述
Part 2
胺的反应
Part 3
重氮盐
学习目标
1. 了解胺的结构与性质
2. 掌握脂肪胺和芳香胺的反应
3. 了解重氮盐的制备方法与反应
22
Part 1
胺类概述
知识点睛
1.1 胺的分类
胺可以看做是氨(NH3)中的氢原子被烃基取代之后的产物。根据分子中取代烃基R 的种类不同,胶可分为
脂肪胺和芳香胺。
与碳原子相同,伯仲叔季同样也可以用来形容氮原子连接的烃基数目。所以,胺也可以分为一级(伯) 胺、二级
(仲) 胺、三级(叔) 胺、和四级(季) 铵盐:
1.2 胺的结构与性质
1.2.1 胺的结构
胺中的氮原子采用接近于sp3 杂化轨道与其他原子形成共价键。从空间构型上看,胺中氮原子与和其连接的
三个原子呈三角锥型,若考虑氮上的孤电子对,则为四面体型。
第9 讲
23
由于胺具有四面体构型,当氮原子上连接的三个基团不同时,以孤对电子作为最小取代基。此类胺应该是手
性的,和以碳为手性中心的化合物一样,应该存在两个具有光活性的对映体它们之间互为镜像。但这种胺的对映
体却不能分离得到。因此,胺大多被认为没有光学活性。其原因在于:在以碳原子为手性中心的化合物中,其对映
体之间互相转化的能量很高,需要打开旧键并形成新键,一般情况下不易进行。而以氮原子为手性中心的胺的构
象不稳定,对映体之间的相互转化只需要氮原子上的孤电子对从一边转移到另一边。构象翻转的过渡态中,氮原
子采用sp2 的杂化方式,孤对电子占据了未参与杂化的p 轨道。对于没有空间位阻的胺而言,这个转化过程的活
化能只有21 30 kJ·mol−1,室温下可以十分迅速地相互转化。实际上,氮原子上的孤对电子不能起到四面体构型中
第四个“基团”的作用,这也是通常胺被认为是三角锥形构型的原因。
在四级铵盐中,氮原子的四个sp3 杂化轨道都用于成键,其构型翻转不易发生。如果氮连接的四个基团不同,
这种情况下的四级铵盐的确存在旋光异构体,并且能够分离提纯。
如果胺中有芳环直接与氮原子相连,我们称这种胺为芳香胺。在芳香胺中,氮原子采取的杂化方式介于sp3
和sp2 之间。具体的说,是氮原子上的孤对电子占据的sp3 杂化轨道中p 轨道的成分更多,某种程度上可以与芳
环的π 电子轨道发生重叠,形成包括氮原子和芳环在内的共轭离域分子轨道。当氮原子上的杂化轨道和芳环的π
电子轨道接近于平行时,其重叠最有效,共轭也最有效。因此,苯胺的棱锥结构已有较大的变形,H−N−H 的键角
为113.9◦,H−N−H 平面与苯环平面的二面角为142.5◦:
对于sp3 杂化的氮原子而言,正常的角度为125◦,脂肪胺中测得的角度接近于这个值;而对于sp2 杂化的氮
原子(如酰胺)而言,这个角度接近180◦。
1.2.2 胺的性质
1.2.2.1 物理性质
胺与氨的性质相像,低级胺是气体或易挥发的液体,气味与氨相似,高级胺为固体。芳香胺为高沸点的液体或
低熔点的固体,具特殊气味。
低级胺较易溶于水;而高级胺在水中溶解度均不大,但在酸性水溶液(如稀盐酸水溶液)中,胺可形成铵盐,
就变得易溶。胺大多能溶于醇、醚、苯等有机溶剂。一级、二级和三级胺与水能形成氢键,一级和二级胺本身分子间
亦能形成氢键,它们在形成氢键过程中既是质子给体,也是质子受体;而三级胺只是氢键的质子受体。由于氮原子
的电负性比氧原子小,胺的氢键不如醇的氢键强,因此,胺的沸点比具有相同相对分子质量的非极性化合物高,而
比相对分子质量相同的醇的沸点低。也正因为氢键较弱的原因,胺的水溶性介于烷烃和醇之间。下表列出了一些
胺类化合物的物理性质。
24
表9-1 一些常见胺的物理性质
1.2.2.2 酸性与碱性
对于一级胺、二级胺,N −H 键中氮原子的吸电子效应使得其具有一定酸性;同时,除去四级铵盐之外的胺中
氮原子上的孤电子对又使得胺具有一定的碱性与亲核性。
氮原子的电负性比氧原子的要小,导致胺的酸性要比对应的醇小近20 个数量级。同时,这也使得氮原子上的
孤电子对相比氧的更容易被质子化,使得胺称为很好的有机碱。
由于胺的酸性比醇弱的多,因此胺或氨的负离子R2N−常被用于脱除醇甚至一些酸性较强的碳氢键中的质
子,如羰基的α −H。氨及脂肪胺的pKa 一般在35 左右。
胺的碱性体现在氮原子上的孤电子对。我们衡量胺的碱性时,一般用其在水溶液中夺取水的质子的能力:
RNH2 + H2O ⇌RNH+
3 + OH−
Kb = [RNH+
3 ][OH−]
[RNH2][H2O]
K 越大或pKb 越小,说明氮与质子结合能力越强,也就是胺的碱性越强。
在脂肪胺中,由于烷基是给电子基团,氮原子上的电荷密度有所增加,而且与酸反应形成的铵离子也会因为正
电荷容易分散而更稳定。这两点原因使得脂肪胺的碱性比氨要强。而且,胺中烷基越多,碱性也应该越强,但从表
9-2 中列出的pKb 中可以看出,三级胺的碱性反而不如二级胺:
第9 讲
25
表9-2 一些脂肪胺的pKb
从电子诱导效应来看,胺的氮原子上烷基取代逐渐增多,碱性也就逐渐增强;而从溶剂化效应来看,烷基取代
越多,则胺的氮原子上的氢就越少,溶剂化程度亦逐渐减少,碱性也就减弱。脂肪族一级、二级和三级胺碱性的强
弱,是电子诱导效应与溶剂化效应二者综合的结果。这是因为脂肪胺在水中的碱性强度,不只取决于氮原子的负
电性,同时还取决于与质子结合后的铁离子是否容易溶剂化,胺的氮上氢越多,则与水形成氢键的机会就越多,溶
剂化的程度也就越大,那么铵离子就越稳定,胺的碱性也就越强。
此外,空间位阻也有影响,如果取代烷基逐渐增大,占据的空间也变大,使质子不易与氨基接近,就会导致胺的
碱性降低。在不同溶剂中,三类胺的碱性强弱次序也可能不同,如:
在水中的碱性:(n−Bu)2NH > n−BuNH2 > (n−Bu)3N
在氯苯中的碱性:(n−Bu)3N > (n−Bu)2NH > n−BuNH2
在苯中的碱性:(n−Bu)2NH > (n−Bu)3N > n−BuNH2
出现这样的差异,是因为胺可以与水形成氢键,而与氯苯和苯则不能。
对于芳香胺来说,由于氮原子上的孤对电子与苯环的π 电子互相作用,形成一个大的共轭体系,导致其被质子
化的能力减弱,因此苯胺的碱性(pKb = 9.40)比氨或脂肪胺弱得多。此外,苯环上的其他取代基也会对苯胺的碱
性产生影响。简单而言,具有给电子效应的取代基使相应苯胺衍生物的碱性增加;反之,具有吸电子效应的取代基
会导致相应苯胺衍生物的碱性减弱。
若氮原子上连接更多苯环时,其碱性会进一步减弱。如二苯胺的碱性比苯胺弱上千倍,而三苯胺的共轭酸已
经是强酸。
若氮原子位于芳环上,如吡啶,与其类似物六氢吡啶相比,其碱性要若弱106 倍。
26
精讲精练
【例1】
根据从氨到甲胺的键角和键长的变化推测二甲胺、三甲胺以及四甲基铵基的键角和键长。
知识点睛
1.3 胺的命名
1.3.1 普通命名法
在有机化学的发展进程中,胺类物质由于独特的气味,被发现的较早,因此胺通常有许多俗名,使得胺类的命
名方法相对比较混乱,存在多种命名方式。
在普通命名法中,通常把与氮原子连接的烷基作为取代基来命名,一级胺通常就是对应烷基的名字加上“胺”,
二级、三级的胺则需要把连接的烷基按大小次序排列后在加“胺”字后缀:
1.3.2 系统命名法
与醇的命名一样,胺的命名常以与氨基相连的最长碳链为主链,前缀的数字表示官能团氨基在碳链中的具体
位置,氮上的其他取代基用斜体N−后加上取代基的名称命名此类化合物。例如:
第9 讲
27
对于含氮饱和杂环的命名,通常也以环烷烃的方式来命名,一般将杂环中氮原子的位置定义为1 位,如2−甲
基环己胺等。
28
铵盐、四级铵类化合物的命名方式如下:
四级铵盐的阳离子的命名方式类似于普通命名法,但取代基的排列顺序是从大到小。
第9 讲
29
精讲精练
【例2】
写出以下分子的名称。
(1)(C6H5CH2)2NH
(2)(CH3CH2CH2CH2)3N
(3)(CH3CH2)3N·HCl
(4)CH3(CH2)4NH2 ·HBr
(5)C6H5CH2
+
N(CH3)3Br−
(6)CH2==CHCH2NHCH2CH2CH3
(7)
(8)
(9)
(10)
(11)
30
Part 2
胺的反应
知识点睛
2.1 胺的成盐反应
胺可以与盐酸,硫酸、硝酸、醋酸和草酸等酸反应生成铵盐。铵盐是离子化合物,有机酸的铵盐在水中溶解度
较小,通常不溶于非极性有机溶剂。由于铵盐是弱碱形成的盐,一遇强碱即游离出胺来,因此常利用此性质将胺与
其他化合物分离。胺与酸反应形成的铵盐中,氮原子上至少连接了一个氢原子,所以遇见较强的碱时,胺就会游离
出来。但若使用三级胺与卤代烷加热,便可以生成四级铵盐(即季铵盐)。具有离子性的四级铵盐与无机盐有类似
的性质,如易溶于水,不溶于乙醚等特点,常常会在熔点前分解。四级铵盐与较强的碱反应时,不会有胺游离出来,
而使会生成四级铵碱:
R4NI + KOH ⇌R4NOH + KI
胺的成盐反应除了可以用于分离,生成的季铵盐还可以用作相转移催化剂等用途。
2.2 胺的酰基化与Hinsberg 反应
一级胺以及二级胺与酰卤或酸酐反应生成酰胺的反应在前面的章节已经讲过,此处不再赘述。此外,它们还
可以和磺酰氯反应生成磺酰胺。一级胺、二级胺、三级胺与磺酰氯的反应统称为Hinsberg 反应。此反应通常在碱
性条件下进行。
一级胺与磺酰氯反应生成的磺酰胺,其氮原子上还有一个氢,因受磺酰基的吸电子效应影响,此氢原子具有弱
酸性,可与碱反应转化为盐,使得此磺酰胺可溶于碱性水溶液。此盐也可与碘代烷反应,水解后生成二级胺;二级
胺由于氮上还有氢,因此在氮原子对磺酰基进行亲核加成和消除后,形成的铵盐可以通过失去H+ 转化为磺酰胺。
此时磺酰胺的氮原子上已没有氢原子,故不能和碱反应,也不能溶于碱性水溶液;三级胺的氮原子上没有氢可离
去,三级胺与磺酰氯反应只能生成盐。此磺酸盐很容易被水解回到原来的三级胺,因此可以认为三级胺与磺酰氯
不能发生酰基化反应。因此,常用这个反应及其后续的与碱的水溶液反应性能的不同来区分和鉴别一级胺、二级
胺和三级胺;也可利用生成的磺酰胺性质上的不同,来分离与鉴定这三类胺。
2.3 四级铵碱和Hofmann 消除反应
四级铵盐在强碱(如KOH)作用下可转化为四级铵碱,并与四级铵盐达成平衡。四级铵碱是与氢氧化钾、氢
氧化钠碱性相当的强碱。因此,这是一个平衡反应。若欲制取四级铵碱,常用湿的氧化银与四级铵盐反应。卤化银
沉淀后过滤并蒸干滤液,得到四级铵碱固体。它是易吸湿性物质,类似于氢氧化钾、氢氧化钠。
第9 讲
31
与醇和卤代烷一样,胺也能通过消除反应转化成烯烃;但中性胺不能进行这种转换,因为−NR2 是一个强碱,
不是好的离去基团。1851 年,A. W. Hofmann 发现,氢氧化丙基三甲基铵在加热下分解生成三级胺,烯烃和水。我
们也将四级铵碱加热分解成烯烃、三级胺以及水的反应称为Hofmann 消除反应。
随着对Hofmann 消除反应研究的深入,实验结果表明,该反应属于E2 型的β−消除反应。反应过程中,四级
铵碱被夺取的氢原子必须位于β−碳上。反应的立体化学符合反式消除,即离去基团三级胺和β −H 必须处于反
式共平面位置。
此外,实验数据表明,当四级铵碱的一个基团上有两个β −H 时,消除就有两种可能,主要被消除的是酸性较
强的氢,也就是取代较少的β 碳上的氢。简单地说,在四级铵碱的消除反应中,较少烷基取代的β 碳上氢原子优先
被消除,即β 碳上氢原子的反应性为CH3 > RCH2 > R2CH。例如:
Hofmann 消除与Zaitsev 消除的情况正好相反。其原因是,Hofmann 消除受反应物的诱导效应制约,即碱进
攻的β 碳上取代基(给电子基团)较少,电子云密度小,因而是酸性较强的氢,这个氢原子空阻也小,易于被碱夺
取而生成Hofmann 消除产物,即形成双键碳上取代基较少的烯烃,这是由动力学控制的产物;而Zaitsev 消除受
产物的共轭效应制约,即产生双键碳上取代基较多的稳定的烯烃,这是由热力学控制的产物。
2.4 胺的氧化和Cope 消除
由于胺(特别是芳香胺)很容易被氧化,因此大多数氧化剂都很容易将胺过度氧化。一级胺很容易被氧化,通
常生成一系列氧化产物:
二级胺也很容易被氧化成羟胺,但也常有较多副产物:
32
但对于三级胺来说,过氧化氢或过酸可将其以较高产率氧化为氧化胺:
与Hofmann 反应类似,在加热的情况下氮原子上连接了四个基团的氧化胺也可以分解为烯烃和羟胺衍生物,
这个反应于1949 年被A. C. Cope 发现:
此反应为E2 顺式消除,形成一个平面的五元环过渡态,氧化胺的氧负离子作为进攻的碱:
当氧化胺有两个β 氢原子存在时,得到Hofmann 规则产物为主的混合物。生成的烯烃有顺反异构体,一般以
反式异构体为主。
另外,Cope 消除也是制备二级羟胺的方法:
2.5 苯胺的反应
2.5.1 卤化
苯胺极易发生芳香亲电取代反应,无需Lewis 酸催化。除与碘反应生成对碘苯胺外,氯化或溴化反应都直接
生成2,4,6−三卤苯胺。因此,制备一卤代的苯胺时,一般先将苯胺乙酰化,降低氨基对苯环的吸电子效应,使反应
控制在一卤代的阶段。由于乙酰氨基的空间位阻效应,一卤代物几乎都是对位取代。
2.5.2 苯环上的酰基化
付-克酰基化所用的酰卤也能使氨基酰基化,所以在非三级芳香胺进行酰基化时,需要先将苯胺用酰基保护,
而三级芳香胺可以直接进行付-克酰基化反应。
2.5.3 硝化
苯胺很容易被硝酸氧化,所以很少直接用硝酸硝化苯胺。通常的方法是先将氨基乙酰化,接着再硝化,反应后
再将乙酰基除去。如果希望得到邻位硝化的产物,可以先将乙酰苯胺磺酰化,此时磺酰基会占据苯胺的对位,此时
硝化反应便只能发生在乙酰氨基的邻位。硝化之后磺酰基可以水解脱去。
第9 讲
33
2.5.4 联苯胺重排
氢化偶氮苯在酸催化下可以发生重排反应,生成约70% 的4,4′−二氨基联苯以及30% 的2,4′−二氨基联苯:
2.5 制备胺的方法
2.5.1 氨的烷基化
由于氨的亲核能力较强,氨极易与卤代烷发生SN2 反应。反应的第一步是生成一级铵盐,之后铵盐与体系中
的其他氨发生质子转移,生成一级胺。一级胺的亲核性较氨更强,所以会进一步发生反应生成二级胺,以此类推,
如果卤代烷的量足够,最后氨可以一路反应生成四级铵盐。通常情况下得到的是多种产物和原料的混合物。卤代
烷与胺或氨的反应,也称作Hofmann 烷基化反应。
此反应属于SN2 反应,故卤代烷的反应活性为RI ≫RBr > RCl,一级卤代烷最好,二级卤代烷次之,而三级
卤代烷易发生消除反应。与sp2 杂化的碳连接的卤素不活泼,难以发生此反应。
醇与氨在催化剂作用下共热加压,也可以转化为胺,但通常得到的是不同程度烷基化的混合产物。工业上常
用此法生产甲胺、二甲胺、三甲胺及其他较低级的胺,然后通过蒸馏,加以分离。
上面两种烷基化的方法由于难以控制产物,所以在实验室的制备中用途很少。接下来介绍的两种方法都可以
用来专一地制备一级胺:
第一种是用邻苯二甲酰亚胺代替氨:由于受两个羰基的吸电子效应影响,邻苯二甲酰亚胺氮原子上的氢有较
强的酸性(pKa = 8.3),能与碱反应生成负离子,使得氮也能拥有较强的亲核能力,可以与卤代烃发生SN2 反应。
反应后的氮原子上已有三个取代基,而且其中两个是羰基,受到共轭效应的影响,此时其亲核能力以不足以继续与
卤代烃发生SN2 反应。经过水解,底物便可以转化为一级胺。此法也称为Gabriel 合成法。
另外一种制备一级胺的方法是利用叠氮化物代替氨。叠氮离子N−
3 是一个亲核集团,可以与一级或二级卤代
烃发生SN2 反应生成烷基取代的叠氮化合物,随后可以利用催化氢化或LiAlH4/PPh3 等还原方式还原成一级胺。
34
2.5.2 含氮化合物的还原
硝基化合物、腈、酰胺和肟均可通过还原的方法转化为胺。一级、二级和三级酰胺可用氢化铝锂还原为相应的
一级、二级和三级胺。对于硝基化合物,通常的还原方法有催化氢化、酸性条件下加入铁,锌或锡等金属,以及碱性
下的硫化物(硫化钠、硫氢化钠等)
2.5.3 醛酮的还原胺化
氨或胺可以与醛或酮缩合,生成亚胺。亚胺中的碳氮双键类似于醛、酮中的碳氧双键,可在催化氢化或氢化试
剂作用下被还原为相应的一级、二级胺,这个反应被称为还原胺化反应。
由于在水中羰基化合物生成亚胺的产率较低,许多还原剂在水中也不稳定,化学家们后续发展了一种用甲酸
铵代替氨和还原试剂的方法。这种还原胺化又称为Leuckart−Wallach 反应:
甲酸根在反应中提供一个氢负离子将亚胺还原成胺。若用甲酸与氨或胺共混,反应同样也能发生。
若用甲醛、甲酸与一级或二级胺反应,可以使胺甲基化最终生成三级胺,是一种温和的将胺甲基化的反应。
第9 讲
35
精讲精练
【例3】
根据Hofmann 消除反应的机理推测以下列底物为原料经彻底甲基化、Ag2O 处理后加热的主要产物:
(1)环己胺
(2)2,4- 二甲基四氢吡咯
(3)N- 乙基六氢吡啶
【例4】
写出以下三级胺经双氧水处理并加热后的主要产物:
(1)N,N- 二甲基环己胺
(2)N,N- 二乙基环己胺
(3)N- 乙基六氢吡啶
(4)N,N- 二甲基-1- 甲基环己胺
36
【例5】
说明得到下列实验结果的原因:
(1)在芳香亲电取代反应中,在不同反应条件下,苯胺分别转化为邻、对位或间位产物,请说明产物不同的原因。
(2)苯胺与乙酰氯或乙酸酐反应,优先生成乙酰苯胺。
【例6】
以相应的卤代烷为原料,用直接烷基化的方法合成以下化合物:
(1)1- 己胺
(2)三甲基正丙基碘化铵
(3)六氢吡啶
【例7】
利用NaN3 和Gabriel 合成法合成下列胺:
(1)1- 戊胺
(2)环己胺
(3)甘氨酸
(4)3- 乙基己胺
第9 讲
37
Part 3
重氮盐
知识点睛
3.1 胺与亚硝酸的反应
胺与亚硝酸的反应是通过氮原子上孤对电子对亚硝酰正离子NO+ 的亲核进攻而发生的,最终的产物取决于
胺的类别以及产物的稳定性。
亚硝酸不稳定,使用时从亚硝酸钠与酸制备。此时,溶液中便会产生一些亚硝酰正离子。接着,NO+ 受到胺中
氮原子上孤对电子的亲核进攻,生成N−亚硝铵盐:
下一步的反应取决于胺中氮原子所连的氢原子个数。三级脂肪胺的氮原子上没有氢原子。其生成的亚硝铵盐
在低温下可稳定存在,但加热时会分解。
二级脂肪胺中氮原子上有一个氢原子,其生成的亚硝铵盐失去一个氢离子后可以转化为稳定的亚硝基胺。
若N−亚硝基胺中氮原子上还连接有氢原子时,即为一级胺与亚硝酸反应的结果。此产物不稳定,进而会互
变异构转化成羟基偶氮化物,接着会在酸性条件下失水生成重氮盐:
烷基重氮盐非常不稳定,会很快分解为碳正离子和氮气。所以,若使用重氮盐进行反应,通常便会用一级胺与
亚硝酸现制。
38
3.2 重氮盐的反应
3.2.1 烷基重氮盐
烷基重氮盐能够十分快地分解生成碳正离子,所以接下来的反应便是碳正离子特征的取代、重排、消除等一系
列反应,最后生成醇、烯等复杂产物。
1903 年,有人发现胺甲基取代的环烷烃与亚硝酸反应后生成了环中碳原子数增加一的环烷基醇:
【例题】1-氨甲基环戊醇用亚硝酸处理会重排为环己酮,机理以及提出一种由环戊酮制备环己酮的方法
3.2.2 重氮甲烷
重氮甲烷(CH2N2)可以看做是甲烷重氮盐失去质子后的产物,是黄色的有毒气体,在气态或浓溶液中很容
易爆炸,能溶于乙醚。其结构如下:
分子呈现线性结构,而碳原子和氮原子上的p 电子形成了π4
3 键,引起了键的平均化,使得分子的极性减小。
重氮甲烷十分活泼,在光照或催化量的铜存在的条件下,可以释放氮气生成卡宾;而且重氮甲烷是一个很重要
的甲基化试剂,可以与酸形成甲酯,与酚、β 二酮及β−酮酯的烯醇互变异构反应生成甲醚。
通常情况下,重氮甲烷可以用N−甲基−N−亚硝基对甲苯磺酰胺在碱作用下分解制得:
3.2.3 芳香重氮盐
一级芳香胺和亚硝酸在酸存在下反应可以得到芳香重氮盐。芳香重氮盐比较稳定,不溶于醚,但可溶于水。其
比脂肪重氮盐稳定的原因在于,芳香重氮正离子可以与苯环的π 体系共轭离域,分散其正电荷。但是,当温度大于
50◦C 时,重氮盐会分解释放出氮气,形成非常活泼的苯基正离子。
氢卤酸的重氮盐在水中完全电离且不发生水解,在加入碱后,会生成一种极不稳定的重氮氢氧化物,其是一种
很强的碱。游离的碱只能再溶液中暂时存在,在过量的碱作用后,会转变为重氮酸盐:
第9 讲
39
芳香重氮盐能发生一些反应,现列举如下:
精讲精练
【例8】
你如何从苯制备下列化合物?方案中要使用重氮正离子取代反应。
(a) 对溴苯甲酸
(b) 间溴苯甲酸
(c) 间氯溴苯
(d) 对甲基苯甲酸
(e)1,2,4−三溴苯
40
【例9】
完成以下反应式:
(1)
CH3I(10equiv)
−−−−−−−−−−−−→
K2CO3,CH3OH,△,2h
n−BuLi
−−−−−−−→
THF,−78◦C
(2)
NH2NH2
−−−−−→
(3)
CH3NH2
−−−−−→
NaBH3CN
−−−−−−−→
CH3CH2OH
(4)
H2O2
−−−→    △−→
(5)
NaN3
−−−→
1.PPh3/THF
−−−−−−−→
2.H2O
(6)
NaNO2
−−−−→
HCl
(7)
NaCN/HCl
−−−−−−→
LiAlH4/THF
−−−−−−−→
(8)
H2O2
−−−→    △−→
第9 讲
41
课堂总结
  本讲介绍了一类重要含氮有机化合物:胺,讲解了脂肪胺、芳香胺的一些反应,以及由胺制备的重氮盐
的反应。
42
专业巡礼
科学小故事
  乔治·史密斯,2018 诺贝尔化学奖得主之一。
  乔治·史密斯在哈佛大学获得生物学学士学位及细菌学和免疫学博士学位,1970 年毕业后到威斯康
星大学做博士后(合作导师:诺贝尔奖获得者奥利弗·史密斯),1975 年到密苏里大学工作。
  史密斯教授研发了一种名为噬菌体展示的新技术。他利用一种能感染细菌的病毒噬菌体,将外源蛋
白或多肽的DNA 序列人工插入到噬菌体外壳蛋白结构基因的适当位置,使外源基因随外壳蛋白的表达
而表达,同时,外源蛋白随噬菌体的重新组装而展示到噬菌体表面。这种技术可应用于研究与蛋白质相
互作用的配体,以及进行蛋白质演化等。史密斯在1985 年首次描述了噬菌体展示技术,当时他通过将感
兴趣的肽与丝状噬菌体的基因III 融合,在丝状噬菌体表面上展示多肽。
第
讲
10
43
缩合反应
Part 1
缩合反应概述
Part 2
羟醛缩合反应
Part 3
酯缩合反应
Part 4
Michael 反应
Part 5
烯胺的缩合反应
Part 6
β 二羰基化合物的缩合
反应
Part 7
Robinson 成环反应
Part 8
Mannich 反应
Part 9
安息香缩合反应
学习目标
掌握缩合反应概念和若干经典缩合反应
44
Part 1
缩合反应概述
知识点睛
一、缩合反应概述
将分子间或分子内不相连的两个碳原子连接起来的反应统称为缩合反应。在缩合反应中,有新的碳碳键形成,
同时也往往有水或其他比较间单的有机或无机分子失去。在缩合反应的过程中,通常是两个电性相反的碳连接形
成新的碳碳键(带正电荷或正电性的碳与带负电荷或负电性的碳相连)。因此,完成缩合反应的关键是要创造一
个带正电荷碳的体系(正碳体系)和一个带负电荷碳的体系(负碳体系)。
第10 讲
45
Part 2
羟醛缩合反应
知识点睛
二、羟醛缩合反应
有α 氢的醛或酮在酸或碱的催化作用下,缩合生成β−羟基醛或β−羟基酮的反应称为羟醛缩合反应:
图10-1
分子量较大的β−羟基醛或β−羟基酮很容易失水生成α,β−不饱和醛酮。因此,羟醛缩合反应是合成β−
羟基醛、酮及α,β−不饱和醛、酮的一个很好的方法。
羟醛缩合反应既可以在酸性条件下进行,也可以在碱性条件下进行。
图10-2
在酸催化下,我们看到,③是形成新碳碳键的一步。在这步反应中,烯醇(iii) 提供了略带负电性的碳的体系,
质子化的丙酮提供了略带正电性的碳的体系,新碳碳键是通过亲核的带部分负电荷的碳对活化的羰基进行亲核加
成完成的。
46
图10-3
在碱催化过程中,②是形成新碳碳键的一步。在这步反应中,烯醇负离子提供了带负电荷碳的体系,乙醛提供
了带正电荷碳的体系,新碳碳键是通过亲核的碳负离子对羰基进行亲核加成完成的。
能够提供带负电荷碳的体系是很多的。从原则上讲,凡与吸电子基团相连的碳上的氢均有活性,在适当条件
(通常是碱性条件)下让氢以正离子的形式离去,就会产生一个带负电荷碳的体系,它们均能对醛、酮的羰基发生
亲核加成形成新的碳碳键。例如,硝基甲烷在碱的作用下可产生碳负离子,该碳负离子进攻醛或酮的羰基碳,打开
双键,并形成新的碳碳键,发生类似羟醛缩合型的反应。
图10-4
目前为止,我们只考虑了对称的羟醛反应,其中两个羰基组分是一样的。如果在两个不同的羰基组分之间进
行羟醛反应会发生什么呢?
通常,两个类似的醛或酮组分的交叉羟醛缩合不会只形成一种产物。这样的反应是没有实际价值的。但混合
的羟醛反应如果满足下列条件之一,则可以只生
成一种产物:
一如果其中一个羰基部分没有α 氢,因此不能形成烯醇负离子来作为供体,但它确实含有未受阻碍的羰基因
此是一个很好的亲核体的受体,那么交叉的羟醛反应就能够成功了。例如苯甲醛或甲醛作为羰基组分之一的情况。
苯甲醛和甲醛都不能形成烯醇负离子来加到另一个组分上,而二者都有着位阻较小的羰基。例如2−甲基环
己酮这个酮和苯甲醛生成混合的羟醛产物。
图10-5
第10 讲
47
某些二羰基化合物用碱处理时,能够发生分子内的羟醛反应,生成环状产物。由于羟醛反应是可逆的,所以最
后总会生成可能的产物中,热力学最稳定的产物。
图10-6
一个不对称酮发生羟醛缩合反应时,羰基两旁如有两个不同的亚甲基,亲核位点取决于反应条件。在碱性无
质子溶剂中进行反应时,亲核位点由α −H 的酸性决定,酸性大,位阻小,则越容易与碱结合,这步由动力学控制,
可用的碱如LDA 有很大的体积和碱性,对反应位置有高度的选择性;而在酸性条件下,优先生成稳定的烯醇。
精讲精练
【例1】
预测下列化合物羟醛反应的产物:
48
Part 3
酯缩合反应
知识点睛
三、酯缩合反应
在羧酸的衍生物一讲中,我们曾提及酯缩合反应。现在,我们以缩合的反应来分析酯缩合反应中新碳碳键的
生成过程:
图10-7
在形成新碳碳键的第②步反应中,烯醇负离子提供了带负电荷碳的体系,乙酸乙酯提供了带正电荷碳的体
系,新碳碳键是通过亲核的烯醇负离子对酯羰基进行亲核加成完成的。由于加成后形成的四面体结构过于拥挤,
很快又脱去C2H5O−,恢复羰基结构。加成和消除结合起来表现的是酰基碳上的亲核取代。
精讲精练
【例2】
画出你预计从下列酯的Claisen 缩合中所得到的产物:
(a)(CH3)2CH2CH2CO2Et
(b) 苯乙酸乙酯
(c) 环己基乙酸乙酯
第10 讲
49
Part 4
Michael 反应
知识点睛
四、Michael 反应
当亲核性的烯醇负离子与α,β−不饱和羰基化合物反应时,能够发生被称为Michael 反应的共轭加成过程。
最好的Michael 反应是来自于β−酮酯或1,3−二羰基化合物的特别稳定的烯醇负离子对没有空间位阻的
α,β−不饱和2 的加成。除此之外,不饱和醛、酯、腈、酰胺和硝基化合物都能在Michael 反应中作为亲电性的受
体。许多不同的供体也能被使用,包括β−二酮、β−酮酯、丙二酸酯、β−酮腈和硝基化合物。
50
精讲精练
【例3】
下面的反应涉及到两步成功的Michael 反应。写出两步,画出其机理。
第10 讲
51
Part 5
烯胺的缩合反应
知识点睛
五、烯胺的缩合反应
烯胺通常是用至少具有一个α 氢的酮和一个二级胺在酸的催化作用下制备的。
图10-10
烯胺在许多反应中的许多方面表现得就像烯醇负离子一样,比如和卤代烃发生SN2 反应,发生Michael 加成
反应等。烯胺在进行此类反应时,总是使取代最少的α 碳烯胺化,并去进攻正电性的碳:
图10-11
52
精讲精练
【例4】
完成下列反应,写出主要产物:
(1)(CH3)2CHCHO+(CH3)2NH
K2CO3
−−−−→
CH3CH=CHCH2Br
−−−−−−−−−−−→
H+,H2O
−−−−−→
(2)
H+
−−→?
ClCH2OCH3
−−−−−−−→?
H+,H2O
−−−−−→
(3)
H+
−−→
ClCH2COOC2H5
−−−−−−−−−−→
H+,H2O
−−−−−→
第10 讲
53
Part 6
β 二羰基化合物的缩合反应
知识点睛
6.1 α 位的反应
β 二羰基化合物亚甲基上的氢比较活泼,在碱的作用下很容易形成烯醇负离子。
图10-12
于是,β 二羰基化合物可以发生如下的α 位烷基化和酰基化,以乙酰乙酸乙酯为例:
图10-13
6.2 γ 位的反应
乙酰乙酸乙酯在二分子强碱(如KNH2,NaNH2,RLi 等)作用下,先失去酸性强的中α 碳上的氢,继而再失去
γ 碳上的氢,形成双负离子。双负离子与一分子卤代烷或酰基化试剂反应时,由于α 氢酸性强,形成的烯醇负离子
稳定,因此试剂选择在γ 位发生反应,使负电荷在α 位。若用二分子试剂,则γ 位与α 位均可发生烷基化及酰基
化反应。
54
上述反应情况可表述如下:
图10-14
酰基化试剂(如CH3COR,R = −X,OR 等)也可以发生类似反应。
对于不对称的β 二酮,反应首先在质子酸性较强的γ 位发生。
6.3 β 酮酯的酮式分解:脱羧
在β 酮酯完成缩合反应引入新的碳碳键后,可以通过脱羧反应去除酯基团(如果多余):
图10-15
第10 讲
55
精讲精练
【例5】
完成下列反应,写出主要产物。
(1)
2KNH2
−−−−→
液氨
①CH3I
−−−−−→
②NH4Cl
(2)
KNH2
−−−→
液氨
①CH3CH2Br
−−−−−−−→
②NH4Cl
(3)
2KNH2
−−−−→
液氨
①CH2CH2Br
−−−−−−−→
②NH4Cl
【例6】
从丙二酸酯及必要试剂(或指定试剂)合成。
(1)CH3CH2CH2COOH
(2)
(3)
(4)从HC ≡CCH2Br 合成
(5)PhOCH2CH2CH2CH=CH2
56
Part 7
Robinson 成环反应
知识点睛
七、Robinson 成环反应
Robinson 成环是将Michael 反应与分子内羟醛反应结合的两步过程。它发生于亲核性供体,如β−酮酯、烯
胺或β 二酮和α,β−不饱和酮受体之间。产物是取代的2−环己烯酮:
图10-16
精讲精练
【例7】
2−甲基−1,3−环戊二酮与3−丁烯−2−酮的Robinson 成环反应的产物是什么?
第10 讲
57
Part 8
Mannich 反应
知识点睛
八、Mannich 反应
具有活泼氢的化合物和甲醛及胺同时缩合,活泼氢被胺甲基或取代胺甲基代替的反应称为胺甲基化反应,也
称为Mannich(曼尼希)反应,简称曼氏反应。其产物称为曼氏碱,Robinson 反应中的底物α,β−不饱和酮通常
就是由甲基化的曼氏碱发生Hofmann 消除后得到的。Mannich 反应的一般式如下:
图10-17
若以丙酮、甲醛、二甲胺为反应物,Mannich 反应的反应机理可表达如下:
图10-18
58
精讲精练
【例8】
完成下列反应,写出主要产物。
第10 讲
59
Part 9
安息香缩合反应
知识点睛
九、安息香缩合反应
苯甲醛在氰根离子的催化作用下,发生双分子缩合生成安息香。很多芳香醛也能发生类似的反应,所以,这类
反应被称为安息香缩合反应。以苯甲醛为例,这类缩合反应的机理如下:
图10-19
60
课堂总结
  本讲介绍了若干缩合反应,从简单而普遍的羟醛缩合反应、酯缩合反应,到复杂而发生在特殊条件下的
Robinson 成环反应和Mannich 反应,以及特殊的发生极性反转的安息香缩合反应。缩合反应是有机反应
中一类重要的反应,也是有机合成中的重要手段,同学们要认真掌握这些内容,并能够在实战中灵活运用。
第10 讲
61
专业巡礼
科学小故事
  沃克1969 年在牛津大学获得博士学位,后在美国和巴黎的大学承担研究项目。他的获奖研究是在
剑桥大学医学研究委员会分子生物实验室中进行的。他于1974 年进入该研究室工作,并于1982 年成为
高级化学家。20 世纪80 年代初,沃克开始研究三磷酸腺苷合酶——大多数生物的主要产能分子,这种
分子有助于三磷酸腺苷这种化学能量载体的合成。研究重点在酶的化学成分和结构上。他确定了构成合
酶蛋白质单元的氨基酸的序列。90 年代,沃克与X 射线结晶学家们一起工作,澄清了酶的三维结构。他
的研究工作支持了博耶的“束缚转变机制”,(解释酶特性的不平常方法)。沃克的发现为了解生物产生
能量的方法提供了真知。
第
讲
11
63
碳负离子的反应
Part 1
氢碳酸的概念和α 氢的
酸性
Part 2
碳负离子的制备
Part 3
碳负离子的反应
学习目标
1. 理解碳氢酸的概念,掌握如何判断碳氢酸的强弱
2. 掌握碳负离子及一些有机金属化合物的制备方法
3. 掌握碳负离子反应的特点
64
Part 1
氢碳酸的概念和α 氢的酸性
知识点睛
1.1 氢碳酸的概念
烃可以看做一个氢碳酸,碳上的氢以正离子解离下来的能力代表了氢碳酸的酸性强弱。下表以pKa 的形式列
出了一些氢碳酸的酸性。
表11-1 一些氢碳酸的pKa(在二甲亚砜中)
我们可以发现,烷烃的酸性是很弱的。烯丙位和苯甲位碳上的氢的酸性比烷烃强。末端炔烃的酸性更强一些。
环戊二烯亚甲基上的氢因为可以形成芳香体系的原因,相对更活泼一些。
1.2 α 氢的酸性
直接与官能团相连的α 碳上的α 氢通常表现出更活跃的酸性。下表列出了一些α 氢的酸性。
表11-2 一些有机化合物α 氢的pKa
表中的数据表明,硝基甲烷的α 氢酸性最强。这是因为硝基具有极强的吸电子能力。这说明,α 氢的酸性强弱
取决于与α 碳相连的官能团及其他基团的吸电子能力。总的吸电子能力越强,α 氢的酸性就越强,一些常见基团
的吸电子能力强弱次序排列如下:
α 氢的酸性还取决于氢解离后的碳负离子结构的稳定性。一般地讲,碳负离子的离域范围越大越稳定。从表
11-1 中可以看到,环戊二烯的pKa,和丙烯的pKa,相差19。仅仅增加了一个双键,为什么会对pKa 产生这么大的
影响?实际上是因为丙烯失去一个质子后,形成的烯丙基负离子是一个普通的共轭体系;而环戊二烯失去一个质
子后,形成的是一个符合休克尔规则的单环平面封闭共轭体系,即环戊二烯负离子具有芳香性,结构特别稳定。
第11 讲
65
精讲精练
【例1】
将下列烃分子中的氢按酸性由强到弱的顺序排列,并简单阐明理由。
【例2】
将乙酰乙酸乙酯、2,4- 戊二酮、丙二酸二乙酯、α- 氰基乙酸乙酯、α- 硝基乙酸乙酯的亚甲基上的氢按酸性由强
到弱的顺序排列,并简单阐明理由。
66
Part 2
碳负离子的制备
知识点睛
二、碳负离子的制备
碳负离子试剂的制备,主要分为两种方法,一种是使用强碱与酸性较强的α 氢反应,通过强碱制弱碱来制备;
另一种是使用金属与有机物反应制备,如格式试剂,有机锂试剂等。
碳负离子试剂十分活泼,能与很多很弱的酸发生酸碱反应,而且具有很强的亲核性,故制备得到的碳负离子试
剂需要妥善保存,不能保存在质子溶剂、酮类溶剂以及卤代烃类溶剂中,否则会发生反应使试剂失效。
第11 讲
67
Part 3
碳负离子的反应
知识点睛
3.1 与卤代烃的反应
碳负离子可以作为亲核试剂与卤代烃发生取代反应:
R1X+R−
2 →R1R2
在用Mg 和卤代烃制备格式试剂的时候,若是卤代烃过量或者条件不合适,便会发生这种反应,生成卤代烃偶
联的产物。
由于碳负离子有着相当的碱性,在与三级卤代烃的时候通常会使其发生消除反应,二级卤代烃对此反应的转
化率也不够理想,故此反应一般使用一级的卤代烃。
3.2 与醛、酮的反应
同理,碳负离子也可以与羰基发生亲核加成作用,生成的氧负离子随后被质子化生成醇:
图11-1
3.3 与酯的反应
碳负离子在和酯基发生亲核加成反应之后,氧负离子上的孤对电子会返回来进攻碳,使原来酯基中连接酰基
的烷氧基离去:
图11-2
反应整体看来是发生了一个取代反应。由于此反应的产物是酮,而酮的反应性比酯要更高,所以该反应经常
直接进行到得到醇的步骤。但若用空间位阻比较大的酯或者碳负离子,反应可以停留在得到酮的阶段。
68
3.4 与环氧乙烷的反应
碳负离子进攻环氧乙烷,可以得到碳链长两个碳原子的醇:
图11-3
精讲精练
【例3】
用六个碳或六个碳以下的卤代烃合成下列化合物。
(i)CH3(CH2)8CH3
(ii)CH3(CH2)5CH=CH2
【例4】
用六个碳或六个碳以下的卤代烷合成下列化合物。
(iii)CH2=CHCH2CH2CH(CH3)2
第11 讲
69
【例5】
完成下列反应。
(1)
(2)
(3)
(4)
(5)
(6)CH3CH2CH2COOCH3
LDA,THF
−−−−−→?
CH3CH2I
−−−−−→
(7)(CH3)2CHCOOC2H5
Ph3CNa
−−−−−→?
CH3COCl
−−−−−−→
(8)CH3CN+3CH3(CH2)3Br
3NaNH2
−−−−−→
甲苯,△
(9)
NaOC2H5
−−−−−−→PhCOCOPh
−−−−−−−→? OH−
−−−→H+
−−→△−→
70
(10)PhCOCH3
NaNH2
−−−−→? PhCH=CHCOCl
−−−−−−−−−→
(11)NCCH2COOC2H5
NaOC2H5
−−−−−−→
C2H5OH
CH3COCH=CHPh
−−−−−−−−−−−→
(12)
(13)(CH3)2CHCHO
?
C2H5MgX
−−−−−−→?
CH3(CH2)2Cl
−−−−−−−−→H+
−−→
H2O
第11 讲
71
课堂总结
  本讲介绍了氢碳酸的概念,并复习巩固了若干碳负离子的反应。碳负离子是很多缩合反应的主角,掌握
碳负离子的反应特点可以了解碳负离子在反应过程中的行为,从而准确地预测反应的结果。
72
专业巡礼
科学小故事
  彼得·阿格雷1949 年生于美国明尼苏达州小城诺斯菲尔德,1974 年在巴尔的摩约翰斯·霍普金斯大
学医学院获医学博士,现为该学院生物化学教授和医学教授。2004 年到杜克大学,担任医学院副院长。
他与麦金农分享总额为1000 万克朗(约合130 万美元)的奖金。
  瑞典皇家科学院2003 年10 月8 日宣布,将2003 年诺贝尔化学奖授予美国科学家彼得·阿格雷和
罗德里克·麦金农,以表彰他们在细胞膜通道方面做出的开创性贡献。诺贝尔化学奖评选委员会主席本
特·努丁在新闻发布会上说,阿格雷得奖是由于发现了细胞膜水通道,而麦金农的贡献主要是在细胞膜
离子通道的结构和机理研究方面。他们的发现阐明了盐分和水如何进出组成活体的细胞。比如,肾脏怎
么从原尿中重新吸收水分,以及电信号怎么在细胞中产生并传递等等,这对人类探索肾脏、心脏、肌肉和
神经系统等方面的诸多疾病具有极其重要的意义。诺贝尔科学奖通常颁发给年龄较大的科学家,获奖成
果都经过几十年的检验。但阿格雷只有54 岁,而麦金农才47 岁。他们的成果也比较新:麦金农的发现
产生于5 年前;阿格雷的工作于1988 年完成。瑞典媒体评论说,这在诺贝尔科学奖历史上是比较罕见
的。2003 年诺贝尔化学奖及生理学或医学奖的结果都显示出了当代科学跨领域研究的趋势。
  离子通道是另一种类型的细胞膜通道,神经系统和肌肉等方面的疾病与之有关,它还能产生电信号,
在神经系统中传递信息。但由于科学家一直不能弄清楚它的结构,进一步的研究无法展开。而麦金农在
1998 年测出了钾通道的立体结构,
“震惊了所有的研究团体”。评选委员会说,由于他的发现,人们可以
“看见”离子如何通过由不同细胞信号控制开关的通道。
第
讲
12
73
糖、氨基酸、蛋白质
Part 1
糖
Part 2
氨基酸与蛋白质
学习目标
1. 认识糖类,了解糖类的结构、性质、反应,以及生命体中一些重要的糖类
2. 认识氨基酸,了解氨基酸的结构与性质
3. 认识多肽与蛋白质,了解蛋白质的多级结构
74
Part 1
糖
知识点睛
有机分子是构成生命的基础。在生命体中,千千万万的有机分子与一些无机物一起,支撑了维持生命所需的
各种活动。在本讲中,我们将来一起认识一些生命体中最重要的有机分子:糖类,氨基酸以及蛋白质。
1.1 糖类化合物的分类,命名与结构
目前有机化学对糖类化合物的定义是,多羟基的醛或酮,或经简单水解能生成多羟基醛,酮的化合物。葡萄糖
(glucose,分子式为C6H12O6)是自然界分布最广,也是最为重要的单糖。纯净的葡萄糖为无色晶体,有甜味,但
不如蔗糖甜,易溶于水,微溶于乙醇,不溶于乙醚。其在生物学领域具有重要地位,是生物体内新陈代谢不可缺少
的营养物质,是活细胞的能量来源和新陈代谢中间产物,即生物的主要供能物质。它通过氧化反应放出的热量,是
人类生命活动所需能量的重要来源。
按照结构单元分类,糖类化合物可以分为单糖,双糖(或二糖),三糖,寡糖,以及多糖。双糖以上的糖类化合
物实际上是由单糖通过醚键连接而成的。单糖是最简单的糖类化合物,不能再被简单地水解成更小的糖分子。而
双糖能被水解成为两个单糖分子的糖类化合物。这两个单糖分子可以是一样的,也可以是不一样的。如蔗糖作为
双糖,水解后可以得到一分子葡萄糖和一分子果糖。同理,三糖是能被水解成为三个单糖分子的糖类化合物。寡糖
也称低聚糖,是四到十个左右的单糖失水聚合而成的糖类化合物。而多糖则是十个以上,甚至几百、上千个单糖失
水聚合形成的。
单糖、双糖、三糖以及部分寡糖都具有结晶性,可溶于水,具有甜味,习惯上称为糖;多糖绝大多数不溶于水,个
别悬浮于水中,成为胶体溶液,它们都是无甜味的物质。
目前,已经确认自然界中存在二百多种单糖。单糖类化合物既可以按照其所含有的官能团的不同进行分类,
如含有醛基的糖类化合物为醛糖,含有酮羰基的糖类化合物为酮糖;也可以按照它们所含有的碳原子个数进行分
类,如含有三个碳原子的为丙醛糖或丙酮糖,四个碳原子的为丁醛糖或丁酮糖,五个碳原子的为戊醛糖或戊酮糖等
等。此外,糖类化合物也是人类最早认识的化合物之一,因此,它们大多都有各种俗名。这些俗名普遍与其来源相
一致。下面列出了自然界中存在的含3 6 个碳原子的单醛糖的结构、普通名称及其英文名称:
第12 讲
75
76
图12-1
从以上结构可以发现,这些糖都含有至少一个手性中心。在传统的糖类化合物命名方式中,不采用R 和S 的
方式命名手性中心,而是以D 和L 来表述其对映体。尽管糖中碳原子的手性中心采用R 和S 的命名方式对于糖类
化合物的命名可以令人满意,但是由于传统的原因,糖的结构简式常用Fischer 投影式表示,这使得这种比较旧的
命名系统至今仍然大量使用。甘油醛两个异构体的Fischer 投影式的转换方式如下:
图12-2
此后,在糖类化合物的命名中,凡是其离甲酰基或酮羰基最远的手性中心构型与D−(+)−甘油醛的一致,就
被标记为D;与L−(−)−甘油醛的一致,则被标记为L。这种D 和L 的标记方式将糖类化合物分为了两类。自然
界中几乎所有天然存在的糖类化合物均为D 构型,这也为我们采用D 和L 来标记提供了很多便利。糖类化合物
的旋光方向是由实验测知的,右旋为“+”,左旋为“−”。
1.2 糖类化合物的环状结构
糖类化合物中同时存在羟基和羰基,这使其很容易形成分子内环状半缩醛或半缩酮。原则上,在糖中,任何一
个羟基均能与羰基发生分子内亲核加成反应,但是,由于三元环和四元环的环张力太大,导致其不稳定,因此常以
形成五元环或六元环为主。形成五元环的糖类化合物称为呋喃糖;形成六元环的糖类化合物称为吡喃糖。
图12-3
第12 讲
77
例如,葡萄糖分子就具有形成五元或六元环状半缩醛的结构条件。因此,科学家们提出了葡萄糖为一个链式
结构和环状结构的平衡体。在葡萄糖的平衡体系中,各种结构及其所占的百分含量如下:
图12-4
我们发现,葡萄糖最主要的两个存在形式都是吡喃糖,其区别在于1 号碳原子的手性。我们把这两种异构体
称为α 端基和β 端基异构体:
图12-5
78
刚从从结晶态的葡萄糖溶解到水里的都是α 端基异构体,随着时间推移开始不断有α 端基异构体转化为β
端基异构体。由于α 端基异构体的旋光度远大于另一种,所以刚溶解的葡萄糖溶液的旋光度会随着时间下降。这
种现象被称为糖类化合物的变旋现象。
1.3 单糖的反应
单糖大多以异构体的形式存在,包括开链式,各种环状(如呋喃糖和吡喃糖)的异构体。在溶液中,这些异构
体快速转换,达到一种平衡状态。因此,这些异构体各自与相应的试剂进行反应的相对速度决定了具体转换后产
物的产率。在单糖类化合物中,其在开链状态下,主要存在醛(或酮)羰基、羟基以及醚键;而在环状状态下,主要
有羟基,半缩醛(或酮)以及醚键。因此,单糖化合物的反应基本上包括了醛(或酮)羰基的基本反应,如氧化、亲
核加成以及还原等;羟基的氧化、酯化、醚化,保护以及消除等,半缩醛(或酮)的氧化、酯化以及保护,邻二醇的氧
化切断等等。这些氧化反应、官能团的保护以及糖与糖之间的醚化反应是糖类化合物的主要反应,而这些反应我
们之前大多已经学习过。
1.3.1 单糖的氧化
由于醛糖中含有醛基,因此它与醛类化合物一样很容易被氧化成相应的羧酸,称为糖酸。使用斐林试剂,便可
以将醛糖氧化为糖酸:
图12-6
此氧化反应的现象非常特征:蓝色的斐林试剂很快褪色,同时会有砖红色的Cu2O 沉淀产生。这成为了检测
醛糖和酮糖的很好的方法。所以,将凡能与上述试剂发生反应的糖称为还原糖,凡不能与上述试剂发生反应的糖
称为非还原糖。
1.3.2 单糖的还原
单糖可以用催化氢化及硼氢化钠还原为相应的多元醇,产物称为糖醇。在实验室中常用硼氢化钠还原,在工
业上常用镍为催化剂加氢。
第12 讲
79
图12-7
此外,用钠汞齐在pH = 3 ~5 的条件下还原内酯为醛糖,在乙醇中还原内酯为糖醇。
1.3.3 糖苷键的形成
由于单糖为多羟基化合物,其基本化学性质与醇基本类似。例如,其羟基可以转化为醚和酯。糖类化合物很容
易溶于水,不溶于有机溶剂;它很难被提纯;而且在除水过程中,很容易转化为糖浆而不结晶。糖转化为酯类化合
物后,易溶于有机溶剂,因而可以提纯和结晶。
环状糖的半缩醛(酮)的羟基与其他羟基的反应活性是不同的,另一分子化合物中的羟基、氨基或巯基等可
以选择性地只与半缩醛羟基反应失去一分子水转化为缩醛,在糖类体系中此类缩醛产物称为糖苷,也称为配糖体:
图12-8
1.4 双糖
双糖,也称为二糖,是一个单糖分子中的半缩醛羟基(即异头碳原子上的羟基)和另一单糖分子中的羟基失
水得到的糖。下面介绍几个重要的双糖。
1.4.1 纤维二糖和麦芽糖
纤维二糖是纤维素水解的产物;而(+)−麦芽糖是在麦芽中的淀粉糖化酶作用下,淀粉部分水解的产物。它们
互为二糖化合物的差向异构体,它们的分子式均为C12H22O11。
实验结果表明,纤维二糖、麦芽糖水解都能产生两分子葡萄糖,且都能与斐林试剂发生反应。但是,在水解时,
纤维二糖需要用β 葡萄糖苷酶水解,而麦芽糖则需要使用α 葡萄糖苷酶水解。这说明,纤维二糖和麦芽糖的区别
在于,使用半缩醛的羟基形成糖苷键的葡萄糖的构象不同,一个是β 端基异构体,形成的是β 葡萄糖苷;麦芽糖则
是α 葡萄糖苷。
80
纤维二糖与麦芽糖的构象式对比如下:
图12-9
从以上的构象式对比纤维二糖和麦芽糖的唯一细微差别就在于其糖苷键的不同,但是这一细微差别在它们的
三维构象中造成了明显的差别:
图12-10
其三维构象的不同使得它们在与其他手性分子,如蛋白质等,作用时会有很大的不同,特别是在酶催化水解时
存在巨大的差别。麦芽糖酶可以催化水解麦芽糖中的α−糖苷键,而不能水解纤维二糖的β−糖苷键;苦杏仁酶的
催化作用恰好相反。每一个酶对特定糖苷键的催化作用均是确定的,这对于多糖化合物的糖苷键确定是非常有效
的。
1.4.2 乳糖
乳糖是自然界中第二多的天然二糖,主要存在于哺乳动物的乳汁中,人乳中有6% ~8%,牛乳中有4% ~6%。
乳糖是一分子半乳糖与一分子葡萄糖脱水得到的,其结构如下:
图12-11
第12 讲
81
1.4.3 蔗糖
蔗糖是人类需用量最大的二糖,也是和生活关系最密切的一个天然有机化合物,是目前含量最高的天然二糖。
蔗糖主要是从甘蔗和甜菜中得到的。它是由甘蔗内取得的最早的一个纯有机化合物。
蔗糖的分子式为C12H22O11。蔗糖经酸性水解后,会生成一分子葡萄糖和一分子果糖。进一步的实验结果表
明,蔗糖不能和斐林试剂反应,是非还原糖。此外,蔗糖没有变旋现象。这说明,组成蔗糖的两个单糖单元是通过两
个半缩醛(酮)羟基相互连接失水后形成糖苷键的,这使得两个环状的半缩醛(酮)官能团相互封闭:
图12-12
1.5 寡糖
寡糖是单糖的聚合物,但是它具有单分散性,确定的相对分子质量和结构组成。环糊精是直链淀粉在环糊精
葡萄糖基转移酶作用下生成的一系列环状低聚糖(相对分子质量在1200 左右)的寡糖总称,是含有6 ~12 个葡
萄糖单元以α −1,4−苷键连接起来的闭环结构。下面是α−环糊精(由六个葡萄糖单元组成)即β−环糊精(由
七个葡萄糖单元组成)的结构简式:
图12-13
82
从以下α−环糊精的三维模型中可以清楚地看到其中间的空腔结构:
图12-14
此空腔为略呈锥形的中空圆筒立体环状结构,其外侧上端(较大开口端)由C2 和C3 位的二级羟基构成,下
端(较小开口端)由C6 位的一级羟基构成,具有亲水性,而空腔内由于受到C−H 键的屏蔽作用形成了疏水区。
环糊精特殊的结构使得其可以与一些有机化合物形成包接复合物,进而改变整体的性质,等等。
1.6 多糖
多糖是食物的主要成分,是单糖的聚合物。它们结构的多样性远远超过了烯烃聚合物。许多重要的天然纤维,
也属于这类化合物,它们是生命一刻不可缺少的物质。这类化合物可分解为一种或几种单糖。与我们人类生活最
有关系的三种多糖,就是纤维素,淀粉和糖原。
1.6.1 纤维素
不同来源的各种纤维素的相对分子质量是不同的,一般棉花纤维素分子大约含3000 个单糖单元,其相对分子
质量约为500000。研究表明,纤维素用酸水解后,只得到D−(+)−葡萄糖,因此它是完全由葡萄糖单体失水而成
的聚合体。若用高浓度的酸水解,可以生成纤维二糖、纤维三糖及纤维四糖等,这说明纤维素也是可以由多个纤维
二糖聚合而成的。纤维二糖和麦芽糖都是由一分子葡萄糖通过其异头碳C1 位的羟基与另一分子葡萄糖C4 位的
羟基失水连接而成的,因此也可以把它们都看做聚−β−葡萄糖苷。
图12-15
纤维素主要为线性,呈一束一束的形状,每一束由100 ~200 条彼此平行的纤维分子链通过氢键结合起来,它
的化学稳定性和机械性能可能就取决于这种纤维束的结构。X 射线衍射和电子显微镜研究表明,纤维素分子形成
的小束直径大约是3 nm,分子之间通过氢键连接,每一个小束大约有30 个分子,具有很强的结晶性质。纤维素不
溶于水,因此分子中虽有很多的羟基,但并无甜味。
第12 讲
83
1.6.2 淀粉
与纤维素一样,淀粉也可以看做葡萄糖的聚合体。淀粉在体内酶解或酸性水解时,首先生成麦芽糖,再进一步
水解,都转化为葡萄糖。这说明,淀粉分子主要是葡萄糖单元以α −1,4−糖苷键的形式结合而形成的高聚物:
图12-16
用热水处理植物淀粉后可以使淀粉颗粒溶胀,使其两个主要成分直链淀粉和支链淀粉分开。这两者都可溶于
热水,但直链淀粉在冷水中的溶解度较低,且可以悬浮在水中。普通淀粉颗粒内大约含有80% 的支链淀粉和20%
的直链淀粉。直链淀粉每个分子大约含有几百个葡萄糖单元(相对分子质量为150000 ~600000)。植物淀粉的
相对分子质量大约为50000(约三百个葡萄糖单元)。与直链淀粉不同的是,支链淀粉是分支的,在大约每20 ~
25 个葡萄糖单元链节中,其中一个葡萄糖的C6 位连接了另一条聚葡萄糖链。支链淀粉大约6000 个左右葡萄糖
单元组成,最高的相对分子质量可达六百万以上。支链淀粉中的葡萄糖单元也通过α −1,4−苷键连接成一直链,
此直链上又可通过α −1,6−苷键形成侧链,在侧链上又会出现另一个分支侧链,因此结构很复杂,呈树枝形分支
结构。
图12-17
84
1.6.3 糖原
糖原相当于植物体内的淀粉,因此糖原也称为动物淀粉,它的结构与支链淀粉很相像,但分支更多一些,每一
个葡萄糖单元就有一个分支。糖原相对分子质量约为270000 ~100000000。当体内需要时,在糖原磷酸化酶的作
用下,糖原可以分解为α −D−葡萄糖−1−磷酸酯。该转换发生在糖原分子的一个非还原型末端糖基上:
图12-18
接着非还原型末端可以继续逐步水解,每次水解掉一个葡萄糖分子。由于糖原是高度支化的,所以在分子中
有许多这样的端基可以被糖原磷酸化酶分解掉,这就确保了在需要高能量时,可以获得足够量的葡萄糖。
第12 讲
85
精讲精练
【例1】
说明写出下列糖类分别属于哪一类糖。
【例2】
将以下结构转化为Fischer 投影式。
86
【例3】
请解释:为何D- 葡萄糖被NaBH4 还原后的产物具有光活性,而D- 半乳糖的还原产物不具有光活性?
【例4】
请指出以下化合物在结构上的不同点:
(i)直链淀粉和纤维素
(ii)直链淀粉和支链淀粉
(iii)支链淀粉和糖原
第12 讲
87
Part 2
氨基酸与蛋白质
知识点睛
2.1 氨基酸的结构与命名
顾名思义,氨基酸就是带有氨基的羧酸。因此,羧酸分子中烃基上的一个或几个氢原子被氨基取代后生成的
化合物就可以被称为氨基酸。根据氨基和羧基的相对位置,氨基酸可以分为α−氨基酸、β−氨基酸、γ−氨基酸
等。自然界中最常见的为α−氨基酸。
图12-19
氨基酸可以分为中性、酸性以及碱性氨基酸:
图12-20
自然界中大约有500 多种氨基酸,但是大多数生物体内的蛋白质只由20 种特定的氨基酸组成,而这些氨基酸
均为α−氨基酸。α−氨基酸可用通式RCH(NH2)COOH 表示。从通式不难看出,除氨基乙酸(R = H)外,α−氨
基酸中的α 碳原子都是手性碳原子。α−氨基酸中的手性碳原子可以用R 和S 构型法标记,但与糖一样,由于研
究早期这些氨基酸均有了相应的俗名,我们就更习惯用D 或L 构型法标记。以丙氨酸(R = CH3)为例,将α−氨
基酸用Fischer 投影式表示的方式如下:
图12-21
88
天然氨基酸多数是L 构型的L 构型的氨基酸α 碳原子的手性为S 构型。
氨基酸可以按IUPAC 命名原则来命名,但为了方便,氨基酸的名称一般都以俗名表示。此外,每个氨基酸还
都有一个缩写符号,作为这个氨基酸的代号。
表12-1 常见alpha−氨基酸的名称、结构、等电点
第12 讲
89
氨基酸极性较大,在水中有一定的溶解度但不溶于有机溶剂。氨基酸的偶极矩数值都很大,由于两性离子间
静电引力较强,所以氨基酸的熔点很高,多数氨基酸受热分解而不熔融。
2.2 α−氨基酸的化学性质
2.2.1 两性离子性
氨基酸分子中既有碱性基团(氨基),又有酸性基团(羧基),它们同时具有胺和羧酸的性质,因此氨基酸具
有两性离子性。铵离子的pKa 约为10 ~11,羧酸的pKa 约为2 ~5,因此氨基酸分子也可以内盐的形式存在,即
氨基酸以两性离子的形式存在:
图12-22
2.2.2 等电点
氨基酸是一个两性分子,既能与酸发生反应,又能与碱发生反应。因此,氨基酸在水溶液中的组成主要取决于
溶液的pH 在中性溶液中,氨基酸的主要存在形式为两性离子;而在强酸性溶液(<span>pH < 1</span>)中,
羧酸根负离子结合氢离子形成电中性羧酸基团,氨基酸主要以铵正离子形式存在;在强碱性溶液(pH > 13)中,
铵正离子失去氢离子形成电中性氨基氨基酸主要以羧酸根负离子形式存在。
90
图12-23
上述平衡说明: 在足够浓的强碱性溶液中,氨基酸将以负离子的形式存在;而在足够浓的强酸性溶液中,氨基
酸将以正离子的形式存在。如将氨基酸置于一个特定的电场中,若氨基酸以正离子形式存在,则向负极移动;若氨
基酸以负离子形式存在,则向正极移动。可以通过调节溶液的酸碱性找到一个合适的pH,在该pH 下氨基酸主要
以两性离子形式存在,整体呈电中性,则在电场中没有净电荷迁移。该pH 即为该氨基酸的等电点。
不同的氨基酸有不同的等电点,既可以通过测定等电点来鉴别氨基酸,也可以通过其羧酸和氨基的pKa,的表
达式计算其等电点。对中性氨基酸而言,在溶液处于等电点时,氨基酸主要以电中性形式存在,质子化与去质子化
倾向相同。
2.3 α−氨基酸的反应
2.3.1 α−氨基酸的基本化学反应
α−氨基酸含有两个官能团: 氨基和羧基,因此,它基本具有这两个官能团的反应特性。氨基酸中氨基的酰化
反应就是其中最重要的反应:
图12-24
α−氨基酸中羧基的酯化反应也是氨基酸的重要反应:
图12-25
当需要进行后续反应时,这两类反应也成为了α−氨基酸的保护反应。
2.3.2 与茚三酮的反应
氨基与醛(酮) 羰基反应生成亚胺或亚胺正离子也是胺类化合物的一个重要反应。此反应是α−氨基酸的一
个重要鉴定反应的一部分。凡是具有游离氨基的氨基酸,其水溶液和水合茚三酮反应,都能生成一种紫色的化合
物。该反应十分灵敏,是鉴定氨基酸最简便的方法。其反应的过程如下:
第12 讲
91
图12-26
2.3.3 形成氨基酸金属盐
许多α−氨基酸,如组氨酸、色氨酸、半胱氨酸等,和金属盐以一定的比例形成分子配合物利用这个性质,可以
沉淀某些蛋白质,并进而对该蛋白质进行纯化和分析。例如,甘氨酸的铜盐结构如下:
图12-27
2.4 氨基酸的制备
2.4.1 氨基酸的消旋合成法
合成α−氨基酸有多种方法,下面介绍一些最常用的合成方法。
利用醛与氨先形成亚胺,再使用氢氰酸或者氰化钾得到α−氨基腈,水解后得到α−氨基酸:
图12-28
92
利用氨作为亲核试剂对α 位被卤代的羧酸进行亲核取代反应:
图12-29
利用α−卤代的丙二酸酯与邻苯二甲酰亚胺负离子反应,利用产物α 氢的酸性,制备碳负离子进行亲和反应
引入氨基酸上的侧基:
图12-30
采用这些方法合成的氨基酸大都是消旋体,往往需要进一步拆分。
2.4.2 对映体纯的氨基酸的合成
前面已经讨论了外消旋氨基酸的合成方法,但是天然的氨基酸均是L 构型,因此,若希望合成天然氨基酸或者
对以上合成的外消旋氨基酸进行拆分或者发展新的不对称合成法,进行对映体纯的氨基酸的合成。
拆分外消旋氨基酸的最佳方法是使其与光学纯手性胺反应,将其转化为一对非对映体的盐,就可以通过分步
结晶的方法将二者分开,最后再酸化,得到光学纯的氨基酸。成盐通常包含对氨基酸的氨基进行保护(反应生成酰
胺等) 再与手性胺反应的过程。
2.5 多肽
2.5.1 多肽的命名
一个氨基酸的羧基与另一分子氨基酸的氨基通过失水反应,形成一个酰胺键,
新生成的化合物称为肽,肽分子中的酰胺键叫做肽键。
二分子氨基酸失水形成的肽叫二肽,多个氨基酸失水形成的肽叫多肽。由酰胺键构成的链称为主链,肽链上
每一个取代基均称为侧链。在多肽化合物的表示方法中,通常把保留氨基的一端称为N−端,放在左边;保留羧基
的一端称为C−端放在右边。命名多肽化合物时,以肽链为主链,通常将C−端的氨基酸作为母体,将肽链中的其
他氨基酸看做酰基取代基,放在母体前。酰基的排列顺序是从N−端开始依次往下,母体名称和各酰基名称之间
用一短线分开。例如,下面这个为一个三肽:
图12-31
第12 讲
93
其便可以命名为甘氨酰-丙氨酰-缬氨酸,或简称甘-丙-缬;随着肽链的延长,命名方式会变得比较繁琐,于是
就采用了三字码来代替氨基酸的名称因此可表示为Gly-Ala-Val;或用一字码表示为G-A-V. 如果末端为甲酯,
那就表示为Gly-Ala-Vla-OCH3。肽链中的每个氨基酸单元又被称为氨基酸残基。
2.5.2 多肽的结构
由于多肽酰胺键中C −N 键氮原子孤对电子的离域,使得羰基碳、氮及与它们直接相连的原子共处于一个平
面(酰胺平面中从键长数据可以看出: 酰胺键中的碳氮键键长为132 pm,比一般有机胺的碳氮单键149 pm 短,而
比碳氮双键127 pm 长。共轭一方面降低了氮原子的碱性,另一方面也阻碍了酰胺C−N 键的自由旋转,但酰胺平
面两侧的C−N 键和C−C 键均为可以自由旋转的σ 单键,因此可以有多种构象异构体。上述结构特征使肽链具
有一定的几何形状。
肽键除了平面构型外,其酰胺键还会以形成氢键的方式影响肽的分子结构,在多肽中,酰胺上的N−H 可以与
自身链中其他C = O 形成氢键,也可以与另一条肽链上的C = O 形成氢键。
多肽链的另一个结构特点与肽链中是否存在半胱氨酸有关。半胱氨酸中有一个巯基,两个半胱氨酸温和氧化,
可通过二硫键形成胱氨酸;胱氨酸可以还原回两个半胱氨酸:
图12-32
如果两个肽链中均有一个半胱氨酸残基,那么这两条肽链可能可以通过二硫键结合起来。催产素是一种哺乳
动物激素,由大脑下视丘“室旁核”与“视上核”神经元分泌。人类与大多数哺乳动物的催产素化学结构如下:
图12-33
94
在催产素中,半胱氨酸残基中的基被氧化形成了S−S 键,使得催产素成为一个环肽。
2.6 蛋白质
蛋白质其实是更为庞大的多肽,即蛋白质也是由不同的氨基酸首尾相连构成的。目前对于蛋白质和多肽的界
定是:相对分子质量大于一万的叫做蛋白质,一万以下的叫做多肽。蛋白质的分子量比多肽大的多,于是其空间结
构也远比多肽复杂。科学家们发现,也正是蛋白质这种更复杂的高级结构,给予了蛋白质专一的生理作用。蛋白质
中氨基酸的顺序被称为一级结构,而其更复杂的结构又被分为了二级结构、三级结构和四级结构。
2.6.1 蛋白质的二级结构
蛋白质的二级结构指多肽链主链骨架中各个肽段所形成的规则的或无规则的构象。多肽链主链骨架中形成的
有规则的构象主要是依靠氢键维持的,最常见的二级结构是α−螺旋结构和β−折叠结构。
α−螺旋结构中多肽链主链骨架围绕一个轴一圈一圈地上升,从而形成一个螺旋式的构象,称之为螺旋结构。
螺旋旋转的方向有左手和右手之分因此螺旋结构分为左手螺旋和右手螺旋;按照氢键形成方式的不同,可以把螺
旋分为α−螺旋和γ−旋在各种形成的螺旋构象中,只有右手α−螺旋是最稳定的构象,因此它存在于大多数蛋
白质中。右手α−螺旋结构可以用下图表示:

图12-34
上图中的虚线和双直线代表分子中的氢键,这个螺旋是通过肽链中氮原子上的氢原子和羰基的氧原子形成氢
键而稳定的结构。
第12 讲
95
并不是所有的多肽链都可以形成α−螺旋。一般地讲,侧链不太大且不带有电荷或极性基团,或侧链电性以3
或4 为周期交替的多肽链,比较容易形成稳定规则的螺旋。由于肽链中电荷彼此间的排斥不仅会影响螺旋的稳定
性,而且也会使螺旋变得不规则,因此酸性或碱性氨基酸形成的肽链,它们所形成的螺旋规则性和pH 有关。例如
聚谷氨酸在低pH 时,由于羧基不发生电离,可以形成一个规则的α−螺旋,但当pH 升高时,羧基解离为带负电
荷的COO−基团,螺旋就变得不规则了。
β−折叠股是一种较伸展的锯齿形主链构象。两条β−折叠股平行排布,彼此以氢键作用,可以构成β−折叠
片,又称之为β−折叠。β−折叠片又分为平行β−折叠片和反平行β−折叠片两种类型。前者是指相邻的折叠股
走向相同后者是指走向相反。从能量上分析,反平行折叠片更为稳定,因为其形成的氢键N−H…O 中三个原子几
乎位于同一条直线上,此时氢键最强。丝心蛋白的β−折叠结构是由两个肽链形成的折叠结构,很像一个扇面(图
12-35)。图中的链间氢键同样用虚线表示,侧链交叠地伸在肽链的上面和下面。分析丝心蛋白的氨基酸,发现大部
分是甘氨酸、丝氨酸、丙氨酸等,它们的侧链都很小,因此可以成为稳定折叠的结构。
图12-35
2.6.2 蛋白质的三级结构
蛋白质的三级结构是指在二级结构的基础上,多肽链自身通过氨基酸残基侧链的相互作用,在三维空间沿多
个方向进行卷曲、折叠、盘绕形成的紧密的高级结构。球蛋白便是其中的一大类。
肌红蛋白是哺乳动物肌肉中负责储藏和输送氧的蛋白质,是球蛋白的一种。它由一条多肽链构成,肽链中有
78% 是α−螺旋构象。根据X 射线衍射测定肌红蛋白的高级结构(图12-36)非常有意思,这条肽链可以折叠出
一个憎水的囊袋,恰好可以嵌入血红素分子,并且囊袋中有一个组氨酸,它在囊中的位置又恰好能和血红素的铁原
子形成五个向心配位键。此外,具有极性基团侧链的氨基酸残基几乎全部都分布在分子的表面,从而使肌红蛋白
具有可溶性。
96
图12-36
球蛋白一个最突出的性质是很不稳定,可在辐射加热或遇酸碱后,其特定的空间构象被改变,从而导致其物
理、化学性质的改变和生物活性的丧失,这称为变性(图12-37)。蛋白质的变性主要是由于三级结构或四级结
构的改变引起的。蛋白质变性后,分子结构松散,不能形成结晶,更易被蛋白酶水解。天然蛋白质的空间结构是通
过氢键等次级键维持的,而变性后部分次级键被破坏,蛋白质分子就从原来有序卷曲的紧密结构变为无序松散的
伸展状结构(但一级结构和绝大多数二级结构并未改变)。这使得原来处于分子内部的疏水基团大量暴露在分子
表面,而亲水基团在表面的分布则相对减少,致使蛋白质颗粒不能与水相溶而失去水膜,很容易引起分子间相互碰
撞,并由于疏水作用聚集沉淀。变性分为可逆变性和不可逆变性。如果变性条件剧烈持久,蛋白质变性是不可逆
的。如果变性条件不剧烈,蛋白质分子内部结构变化不大,此时这种变性作用是可逆的。这时,如果除去变性因素,
在适当条件下变性蛋白质可恢复其天然构象和生物活性,这种现象称为蛋白质复性。
图12-37
(i) 某蛋白分子(ii) 蛋白质多肽链中氢键、二硫键等被破坏(iii) 重新折叠成另一种形状
第12 讲
97
2.6.3 蛋白质的四级结构
许多蛋白质是由二条或多条肽链构成的,这些多肽链本身都具有特定的三级结构,称为亚基。由少数亚基聚
合而成的蛋白质称为寡聚蛋白质,由几十个以上亚基聚合而成的蛋白质称为多聚蛋白质。寡聚蛋白质中亚基的种
类、数目、空间排布及相互作用称为蛋白质的四级结构。血红蛋白就是一种寡聚蛋白,相对分子质量大致为65000,
由两条α−链和两条β−链构成,α−链和β−链的三级结构都和肌红蛋白相似。X 射线结构分析表明: 脱氧血红
蛋白和氧合血红蛋白的四条肽链的三级结构是相似的,但四级结构有很大不同。当血红蛋白与氧结合时四条肽链
发生了相对滑动和转动,因而使四个亚基间的接触点发生了变化,两个α−血红素互相接近,距离为0.1 nm,而两
个β−血红素则互相分离,距离为0.65 nm
精讲精练
【例5】
比较中性氨基酸、酸性氨基酸和碱性氨基酸的等电点的区别。
【例6】
解释氨基酸为何不能像许多胺或羧酸一样溶于乙醚中。
98
【例7】
以相应的卤代酸酯为原料,利用Gabriel 法合成天冬氨酸和谷氨酸。
【例8】
写出以下二肽化合物的结构式:
(i) Gly−Ala
(ii) Lys−Gly
(iii) Gly−Glu
第12 讲
99
课堂总结
  本讲介绍了生命中的几种重要的有机物:糖类,氨基酸及蛋白质,讲解了他们的结构与性质以及一些特
征反应。
100
专业巡礼
科学小故事
  1987 年,他用飞秒激光泵探测技术,观测了氰化碘的光分解反应,这是人类第一次从实验中观察到
了基元反应过程。
  1998 年埃及发行了一枚印有他本人肖像的邮票以表彰他在科学上取得的成就。
  1999 年诺贝尔化学奖授予埃及出生的科学家艾哈迈德·泽维尔(AhmedH.Zewail),以表彰他应用
超短激光闪光成照技术观看到分子中的原子在化学反应中如何运动,从而有助于人们理解和预期重要
的化学反应,为整个化学及其相关科学带来了一场革命。
  2004 年6 月28 日,北京大学授予艾哈迈德·泽维尔教授北京大学名誉博士。
  2015 年3 月,担任由联合国教科文组织和法国欧莱雅集团联合设立的“世界杰出女科学家奖”2015
年度评委会主席。
  2016 年8 月2 日,逝世,享年70 岁。
第
讲
13
101
有机波谱分析
Part 1
有机化学中的分析
Part 2
紫外光谱与红外光谱
Part 3
质谱
Part 4
核磁共振简介
学习目标
1. 了解紫外光谱的基本原理
2. 了解红外光谱的基本原理,掌握用红外光谱辨认官能团的方法
3. 了解质谱的基本原理,掌握用质谱确定化合物分子量的方法,了解通过质谱推断部分结构的方法
4. 了解核磁共振谱法,了解化学位移的概念
102
Part 1
有机化学中的分析
知识点睛
我们在学习有机化学的过程中,看到的都是一个个黑白分明的结构式,按照反应生成了另一个产物,但在早些
年有机化学刚刚发展的时候,有机化学家们面对的却是瓶瓶罐罐里面的不明液体。所以如何通过实验的手段测定
有机化合物的结构,是有机化学中一个十分重要的任务。经典的测定结构的程序有:①定性分析分子的元素组成;
②定量测定各元素的含量;③测定相对分子质量;④综合上述数据,计算求出分子式;⑤定性鉴定分子所含的官
能团:⑥通过化学反应提出分子的结构片段;⑦综合所有的信息,拼凑完整的分子结构,并用化学方法加以鉴别;
⑧用标准样品进行对照,最后证明所推断结构的正确性。这种经典的测定方法不仅需要的试样多、工作量大,耗时
长,而且需要化学家具有极高的智慧,周密的分析和高超的技术。例如,1806 年,Sertuner(斯图奈尔)首次从鸦片
中分离得到吗啡。但吗啡的结构测定耗尽了许多化学家毕生的精力,在这之后历经147 年,于1952 年才完全阐明
吗啡的结构。
图13-1
测定有机化合物结构的近代方法是借助有机化合物的物理性质,主要是化合物的质谱,红外光谱,紫外光谱和
核磁共振谱等提供的各种结构信息来推断化合物的结构。现代测定方法需要的试样少,快速而方便。通过分析图
谱,有些简单的化合物几分钟就可以确定结构。
准确测定有机化合物的分子结构,对从分子水平去认识物质世界,推动近代有机化学的发展是十分重要的。采
用现代仪器分析方法,可以快速、准确地测定有机化合物的分子结构。在有机化学中应用最广泛的测定分子结构
的方法是四大光谱法:紫外光谱、红外光谱,核磁共振和质谱。本讲会对这四种分析光谱作简单介绍。
第13 讲
103
Part 2
紫外光谱与红外光谱
知识点睛
2.1 光谱简介
 光谱,顾名思义是关于光的谱图。以光的波长或频率等为自变量,光的强度为因变量,作出的谱图即为光谱。
根据光的来源,光谱可以分为三类,发射光谱是探测待测物自身发的光或者受到激发之后发射的光;吸收光谱则是
探测一束全波段的光透过待测物之后剩余的光,得到的谱图经过处理后可以体现待测物吸收的光的波段和长度;
散射光谱则是探测某一固定波长的激光照射到待测物上后散射出的光的波长。根据用于分析的光的波段,光谱可
以分为红外光谱,可见光谱以及紫外光谱。
2.2 紫外光谱
有机分析中的紫外光谱(ultraviolet and visible spectrum,简称UV)其实包括了紫外波段和可见光波段,而
且是一种吸收光谱。
2.2.1 紫外光谱的基本原理
紫外光的波长范围是100 ~400 nm,它分为两个区段。波长在100 ~200 nm 的区段称为远紫外区,这种波
长能够被空气中的氮、氧、二氧化碳和水所吸收,因此只能在真空中进行研究工作,故这个区域的吸收光谱也称为
真空紫外,由于技术要求很高,目前在有机化学中用途不大,波长在200 ~400 nm 的区段称为近紫外区,一般的
紫外光谱都是指这一区域的吸收光谱。波长在400 ~800 nm 范围的称为可见光谱。常用的分光光度计一般包括
紫外及可见两部分,即波长在200 ~800 nm 间。
紫外光的波长较短,能量较高,于是对应的是有机分子中电子跃迁的能量差。有机化合物分子中主要有三种
电子:形成单键的σ 电子;形成双键的π 电子;未成键的孤对电子,也称n 电子。基态时,n 电子处于非键轨道上,
而其余电子处于对应键的成键轨道上。仅从能量的角度看,处于低能态的电子吸收合适的能量后,都可以跃迁到
任一个较高能级的反键轨道上。但电子从π 轨道跃迁到σ∗轨道或者从σ 轨道跃迁到π∗轨道并不经常发生,所
以有机分子最常见的跃迁是另外几种。
104
图13-2
2.2.2 紫外光谱图
紫外光谱图提供两个重要的数据:吸收峰的位置和吸收光谱的吸收强度。下图是乙酸苯酯的紫外光谱图。从
图中可以看出,化合物对电磁辐射的吸收性质是通过一条吸收曲线来描述的。图中以波长(单位为纳米)为横坐
标,它指示了吸收峰的位置在260 nm 处;纵坐标指示了该吸收峰的吸收强度,即吸光度为0.8。
图13-4
吸光度A 是用Lambert-Beer 定律来描述的,可表示为
A = lg I0
I = εcl = lg 1
T
式中I0 是入射光的强度,I 是透过光的强度,而T = I
I0
,为透射比,又称为透光率,用百分数表示。l 是光在溶
液中经过的距离,c 是吸收溶液的浓度。ε 是吸收系数,通常其值是由A/(cl) 计算得到的。若c 以mol·L−1 为单位。
l 以cm 为单位。则ε 称为摩尔消光系数或者摩尔吸光系数,单位为cm2 ·mol−1(通常可省略)。
2.2.3 各类化合物的电子跃迁
饱和烃分子是只有C−Cσ 键与C−Hσ 键的分子,只能发生σ →σ∗跃迁。由于σ 电子不易激发,故跃迁需
要的能量较大,它们的吸收峰都在150 nm 左右甚至更低,均在远紫外区。
如果饱和烃中的氢被氧,氮、卤素等原子或基团取代,这些原子中的n 轨道的电子可以发生n →σ∗跃迁。下
表列出了一些能进行n →σ∗跃迁的化合物。
第13 讲
105
表13-1 一些化合物发生n →σ∗跃迁时的吸收光
不饱和烃分子中的C = C 可以发生π →π∗跃迁,此跃迁一般来说比σ 轨道的跃迁所需能量小,但吸光度较
大。单个碳碳双键的吸收峰在170 ~200 nm 处,在远紫外吸收区;但是若是两个或两个以上的双键形成了共轭体
系,π 电子在离域的分子轨道上,与定域轨道相比,占有电子的成键轨道的最高能级与未占有电子的反键轨道的最
低能级的能差减小,使得跃迁所需的能量减少,因此吸收向长波方向位移。而且,共轭体系越大,吸收峰的波长也
就越长,最终红移到可见光范围内。
表13-2 多烯化合物的吸收带
因为共轭体系吸收带的波长在近紫外,因此在紫外光谱的应用上占有重要地位,对于判断分子的结构非常有
用。
2.3 红外光谱
红外光是一种电磁波,波长在0.78 ~500µm(微米)范围。红外光的频率一般用波数表示,记为˜ν。其与波
长λ 的关系为˜ν = 1/λ = υ/c,υ 表示频率,c 为光速。例如,波长为2.5µm 的红外光,波数为
˜ν =
1
2.5×10⁻⁴cm = 4000cm−1
2.3.1 红外光谱的基本原理
原子和分子所具有的能量是量子化的,称之为原子或分子的能级,有平动能级,转动能级,振动能级和电子能
级(图13-5)。基团从基态振动能级跃迁到上一个振动能级所吸收的辐射正好落在红外区,所以红外光谱是由于
分子振动能级的跃迁而产生的。由于转动能级的激发只需要能电子跃迁较低的能量即较长的光波,因此发生振动
能级跃迁时,也伴随有转动能级的跃迁。转动能级的能差不是太大,所以观察到的红外光谱是由很多距振动能级
离很近的线组成的一个吸收谱带,而不是一条条尖锐的谱线。
106
图13-5
分子的振动分为伸缩振动和弯曲振动两大类。伸缩振动是键长改变的振动,分为对称伸缩振动和不对称伸缩
振动两种。弯曲振动是键角改变的振动,也称为变形振动,分为面内变形振动和面外变形振动两种。前者又可分为
剪式振动和面内摇摆振动,后者则可分为扭曲振动和面外摇摆振动。
图13-6
第13 讲
107
两个原子之间的伸缩振动可以看做一种简谐振动,根据Hooke(胡克)定律,振动频率可以用下面的公式近
似估算:
υ = 1
2π
√
k/ m1m2
m1 +m2
将˜ν = υ
c 代入上式,得
˜ν =
1
2πc
√
k(m1 +m2)
m1m2
m1,m2 分别代表两个原子的质量,原子质量愈轻,振动愈快,频率愈高,故原子的质量和振动频率或波数成反
比。k 为力常数,单位为N·cm−1。力常数的大小与键能,键长有关,键能愈大,键长愈短,k 值就越大。不同有机物
的结构不同,它们的原子质量和化学键的力常数也不相同,因此会出现不同的吸收频率,从而产生特征的红外吸收
光谱。
2.3.2 红外光谱图
红外光谱图的横坐标一般是由大致小的波数,而且并不均匀;纵坐标是透光率。由下面2−辛醇的红外光谱图
可见,红外光谱相比于正常的光谱来说是“倒置的”,峰是朝向下方的,即透光率越小的地方吸光度越大。
图13-7
红外光谱(infrared spectroscopy,简称IR)可以分为两个区域,一个是波数在4000 ~1350 cm−1 之间,另
一个是波数在1350 ~650 cm−1 之间。前者的吸收峰多是由伸缩振动产生的吸收带,光谱比较简单但具有很强的
特征性,称为官能团区。在这个区域,高波数一段(2500 cm−1 以上)有与折合质量小的氢原子相结合的官能团
(羟基,巯基,碳氢键和氮氢键)的伸缩振动吸收带;中波数段(2500 ~1900 cm−1)会出现力常数较大的叁键、累
积双键等的伸缩振动吸收带;低波数一段(1900 cm−1 以下)有碳碳双键、碳氧双键、碳氮双键及硝基等的伸缩振
动和芳环的骨架振动吸收峰。
而在1350 ∼650 cm−1 区域,是各种折合质量较大力常数较小的单键的伸缩振动吸收带以及一些弯曲振动产
生的吸收峰,光谱十分复杂。此区域中各峰的吸收位置受整体分子结构影响较大,分子结构稍有不同,吸收就有细
微的差异,所以称这个区域为指纹区。
108
2.3.3 重要官能团的红外特征吸收
高波数段主要出现的是与氢连接的键的吸收峰。与sp3 杂化的碳连接的氢伸缩振动一般在2800 ~3000 cm−1,
若碳氢键中的碳处于张力较大的环上,如环丙烷,则其伸缩振动的吸收峰会向更高的波数移动,达到3050 cm−1。
烯烃中的与sp2 杂化的碳连接的氢伸缩振动的波数会提高,大约在3000 ~3100 cm−1。芳香体系的Ar −H
键的伸缩振动吸收与此相近。而炔烃中与sp 杂化的碳连接的氢伸缩振动吸收峰则更高,在3300 ~3310 cm−1 附
近。
O −H 键由于很容易与其它羟基形成氢键,键会受到不同程度的影响,故其峰经常较宽。若在极稀的非极性
溶剂中测量游离的单体分子,也可得到尖峰。对于醇,其吸收峰在3610 ~3650 cm−1,而酚的吸收峰在3600 ~
3610 cm−1。若是存在缔合体,通常还会出现一个占据大半高波数段的宽峰。
游离的一级胺在3400 ~3490 cm−1 有两个吸收峰,缔合胺会向低波数方向位移,但位移一般不大于100 cm−1。
二级胺的稀溶液在3300 ~3500 cm−1 有一个吸收峰。若是酰胺或者芳香胺这样氮参与共轭的情况,其峰会向高
波数位移,位移大约为100 cm−1。
中波数段中,单取代的炔烃的C ≡C 键伸缩振动在2100 ~2300 cm−1,双取代的则在2200 ~2350 cm−1,但
峰的强度都很弱。腈中C ≡N 键伸缩振动在2200 ~2300 cm−1。
低波数段中最重要的官能团莫过于羰基的伸缩振动吸收。羰基的吸收大多在1650 ~1800 cm−1 之间,且强度
十分强。普通醛类的吸收在1720 ~1740 cm−1 间,酮的在1705 ~1725 cm−1。若是有碳碳双键与羰基共轭,其吸
收会向低波数位移约40 cm−1; 若是苯基与羰基共轭,吸收向低波数的位移只有25 cm−1。羧基中羰基连接了羟基,
使得碳与氧的电负性差值更大,氧与碳之间的作用力更强,使得羰基的伸缩振动吸收向高波数移动,大致在1770
~1750 cm−1。酰卤中卤原子的吸电子诱导效应使得碳与氧的电负性差值更大,其吸收位移到了1800 cm−1 左右。
酸酐在1800 ~1860 cm−1 以及1750 ~1800 cm−1 两个区域各有一个强吸收峰,两峰之间往往相隔60 cm−1 左
右。酰胺的羰基吸收在约1690 cm−1(一级酰胺)、1680 cm−1(二级酰胺)、1650 cm−1(三级酰胺)。
烯烃中碳碳双键的伸缩振动吸收在1620 ~1680 cm−1。如果两个双键共轭,其振动吸收会向低波数位移至约
1600 cm−1。对于芳香烃来说,会存在四条吸收带,但不一定每条都会显现出来。这四个峰分别大约在1600 cm−1,
1580 cm−1,1500 cm−1 以及1450 cm−1 处。
第13 讲
109
精讲精练
【例1】
甲醇能发生什么电子跃迁?为什么?
【例2】
乙烯能发生哪些电子跃迁?哪一种跃迁最易发生?
【例3】
在丙烯醇、2- 丙醇、正丁醇和乙醚的红外图谱中,分别会出现哪些特征吸收峰?
110
Part 3
质谱
知识点睛
3.1 质谱的基本原理
质谱(mass spectrum,简称MS),是利用电子束将待测分子轰击成碎片,然后测定碎片的质荷比(m/z),依
照碎片的质荷比将粒子数量排列得到的谱图。分子被高能电子轰击后,分子中的电子可能会被高能电子轰击,离
开分子;同时轰击的高能电子失去一部分能量,变成较低能的电子飞离分子,这样,就产生了一个分子离子;若这个
电子本身属于某一个成键电子,分子也有可能断键,生成两个分子碎片,其中的一个带有一个正电荷。分子离子也
有可能发生重排,并且裂解成质量更小的碎片。质谱正是通过分子离子或者碎片离子的质荷比的信息来推断分子
的相对质量以及结构碎片的。
3.2 质谱图
质谱图都用棒图表示,每一条线表示一个峰。图13-8 是一张甲烷的质谱图,可以观察到其横坐标是离子的质
荷比。图中最高的峰称为基峰,并人为地把它的高度规定为100,并用其他峰的相对高度作为纵坐标。
图13-8
第13 讲
111
3.3 质谱图中的信息
3.3.1 分子峰
我们知道,在质谱中,分子有可能形成分子离子,也有可能形成碎片离子,则质谱中质荷比最高的主峰便应该
是该分子的分子量。确定分子的分子量通常是解质谱的过程中最简单也最先做的一步。
3.3.2 同位素分离现象
通常,我们可以发现,在分子峰的右侧质荷比多1 的地方有一个很小的峰,这是从何而来的呢?
我们在计算分子的相对分子质量的时候,知道元素的相对原子质量通常都不是整数,而是比整数略大一点,如
氢是1.008,碳是12.01 等等。这是因为,这些元素都存在天然的质量更重的同位素,氢存在2H,碳存在13C 等。在
计算相对质量时的统计加权并不适用于质谱分析当中。某一个分子的质量,只取决于其分子是由哪一种元素的同
位素构成的。天然的碳、氮、氧、氢元素都含有少量质量更重的同位素,故在质谱中经常能看到高的峰的右侧会出
现一个极低的小峰。
表13-3 同位素的天然丰度
这种情况在含氯、溴的碎片中更为明显。35Cl 的天然丰度是75.8%,在含氯的碎片的质谱峰中经常能看到右侧
质荷比大2 的地方有一个高度为前者1/3 的峰;含溴的碎片则在质荷比相聚2 的距离看到两个差不多高的峰,这
是含这两种元素的碎片的峰的特征现象。
图13-9
112
3.3.3 碎片峰
在质谱中,直接被电子束轰击成碎片的碎片离子只占少数,更多的是分子离子主动裂解生成的碎片离子。根
据这些碎片离子的质荷比,我们可以得到很多有用的信息。在学习如何利用质荷比得到这些信息之前,我们先来
看看分子离子更喜欢怎么裂解。
根据能量最低原理,分子裂解生成的碎片离子肯定趋向于更稳定。我们知道,存在共轭或超共轭效应的碳正
离子更稳定,所以分子离子在裂解的时候会尽可能地向能产生这种碳正离子的方向裂解。
对于羰基化合物,分子离子会选择均裂一个与羰基连接的键,生成的酰基正离子受到羰基氧上孤对电子的稳
定,这种裂解称为α 裂解:
图13-10
胺,醇,醚,卤代烷等化合物则在β 处均裂生成杂原子正离子。
图13-11
第13 讲
113
烯丙位、苄位也是容易裂解生成离域正离子的地方。三级碳正离子由于超共轭效应也有一定的稳定性。
图13-12
质谱可以告诉我们分子的分子量以及一些分子碎片信息,但是这经常不能使我们完全得到分子的完整信息,
这时我们便要祭出有机分析中的杀器——核磁共振分析。
精讲精练
【例4】
CHCl3 的质谱中出现了M,M +2,M +4,M +6 的峰,计算这些峰的强度比(只考虑氯的同位素)。
114
【例5】
2,2- 二甲基丁烷的质谱数据如下:
问:
(i) 它的分子离子峰的相对强度是多少?为什么?
(ii) 基准峰的质荷比是多少?该离子峰是怎样产生的?写出裂解过程。
第13 讲
115
Part 4
核磁共振简介
知识点睛
4.1 核磁共振的基本原理
核磁共振(nuclear magnetic resonance,简称NMR)主要是由原子核的自旋运动引起的。不同的原子核,自
旋运动的情况不同,它们可以用核的自旋量子数I 来表示。自旋量子数与原子的质量数和原子序数之间存在一定
的关系,大致分为三种情况,见表13-4。
表13-4 原子核的自旋量子数
可见,在一般的分子中,1H 存在NMR 信号,而12C 不会有。
自旋量子数不为0 的原子核有循环的电流,会产生磁场,形成磁矩。在外加磁场的情况下,原子会被束缚在一
些能量状态上。而当有能量为两状态能量差的电磁波辐射在低能态的原子核上时,原子核就可以吸收辐射发生跃
迁。这种现象就称为核磁共振。在固定的磁场强度时,一种原子核一般会有一个特定的频率来发生核磁共振,但在
原子核的外围有电子,甚至分子中其他原子的电子,这些都会微弱地影响核磁共振,使得同种原子在不同的化学环
境下有着不同的核磁共振,这种现象被称为化学位移。
4.2 氢核磁共振谱图
有机分子中,不同化学环境中的氢有着不同的化学位移,于是氢核磁共振谱图便将氢原子的化学位移与核磁
共振强度作图表示出来。由于化学位移的差别十分微小,约为百万分之几,要精确测定其数值十分困难。现采用
相对数值表示法,即选用一个标准物质,以该标准物的共振吸收峰所处位置为零点,其他吸收峰的化学位移值根
据这些吸收峰的位置与零点的距离来确定。最常用的标准物质是四甲基硅烷(CH3)4Si(tetramethylsilicon,简称
TMS),规定,化学位移用δ 来表示,四甲基硅吸收峰的化学位移δ 为零,其峰右边的δ 为负,左边的δ 为正。
由于感应磁场与外磁场的B0 成正比,所以屏蔽作用引起的化学位移也与外加磁场B0 成正比。在实际测定工
作中,为了避免因采用不同磁感应强度的核磁共振仪而引起化学位移的变化,δ 一般都应用相对值来表示,其定义
为
δ = ν样−ν标
ν仪
×106
116
式中,ν样和ν标分别代表样品和标准物的共振频率,ν仪为操作仪器选用的频率。多数有机物的质子信号发生
在化学位移在0 ∼10 处,0 是高场,10 是低场。
图13-13
4.3 常见的氢化学位移
由于不同类型的质子化学位移不同,因此化学位移对于分辨各类质子是重要的,而确定质子类型对于阐明分
子结构是十分有意义的。表13-5 列出了一些特征氢原子核的化学位移。
表13-5 特征氢原子核的化学位移
第13 讲
117
精讲精练
【例6】
有一无色液体化合物,分子式为C6H12,它与溴的四氯化碳溶液反应,溴的棕黄色消失。该化合物的核磁共振谱中,
只在δ = 1.6 处有一个单峰,写出该化合物的构造式。
118
课堂总结
  本讲介绍了有机化学的眼睛——波谱分析方法,通过讲解四大光谱的原理及应用,可以了解到波谱分
析对于有机化学发展的意义。本讲还简要介绍了使用波谱分析有机物的方法,有兴趣的同学可以自行查阅
资料进行深入了解。
第13 讲
119
专业巡礼
科学小故事
  威廉·诺尔斯(WilliamS.Knowles,1917−2012),于1917 年生于美国马萨诸塞州,生物化学家。1942
年,他获得美国哥伦比亚大学博士学位。
  20 世纪60 年代末,他研发出一种催化剂,能够直接合成手性化合物的单个旋光对映体。随后,他领
导的小组又研发出手性膦配体,该物质在氨基酸L-多巴的不对称合成方面应用效果显著。2001 年,因
在“手性催化氢化反应”方面的杰出成就与野依良治(RyojiNoyori)分享了当年诺贝尔化学奖的一半奖
金;另一半由巴里·夏普雷斯(BarrySharpless)获得。
  1940 年,诺尔斯当选美国化学会会士;2004 年,当选美国科学院院士。生前一直供职于孟山都托马
斯和霍克瓦尔特实验室,直至1986 年退休。2012 年6 月13 日,因肌萎缩性侧索硬化症并发症,在英格
兰切斯特菲尔德市逝世。
第
讲
14
121
有机合成题解析
Part 1
官能团的转化
Part 2
碳架的重构
Part 3
碳链的延长
Part 4
官能团的保护
Part 5
综合练习
学习目标
1. 复习各种官能团的转化反应,梳理反应知识
2. 练习构建向目标化合物的合成思路的方法,熟悉合成类题目
122
Part 1
官能团的转化
精讲精练
【例1】
选择试剂完成下列官能团转换:
(i) CHMe3 →CH2 = CMe2
(ii) R2C = CR2 →CHR2 −CHR2
(iii) RCl →ROH
(iv) PhCOCH3 →PhC2H5
(v) RCH2Cl →RCOOH
(vi) C2H5Cl →Et2O
(vii) RCl →RCOOH
(viii) PhNO2 →PhCl
第14 讲
123
Part 2
碳架的重构
精讲精练
【例2】
选择试剂完成下列转换:
(i) 1−丁醇→2−丁烯
(ii) 新戊烷→异戊烷
(iii)
(iv) 环己烯→己二酸
(v) 环己酮→己内酯
(vi) 丙酸→乙胺
124
Part 3
碳链的延长
精讲精练
【例3】
选择试剂完成下列转化:
(i) ROH →RCH2OH
(ii) RCl →RCH2CH2Cl
(iii) 丙烯→己烷
(iv) 丙烯→3−甲基−2−环戊烯酮
(v)
(vi)
(vii)
(viii)
第14 讲
125
Part 4
官能团的保护
精讲精练
【例4】
选择试剂完成下列转化,注意官能团的保护:
(i)
(ii)
(iii)
(iv)
126
Part 5
综合练习
精讲精练
【例5】
用苯,甲苯以及三个碳以下的常见有机物合成下列物质:
(i) (CH3)2C = C(CH3)2
(ii) 乙酰乙酸乙酯
(iii) 对硝基苯甲酸
(iv)
(v)
(vi)
(vii)
第14 讲
127
专业巡礼
科学小故事
  拉马克里希南1952 年出生于印度,后来长期在美国求学和工作并获得美国国籍,大约在10 年前来
到位于英国剑桥的MR 分子生物学实验室工作。在他身上似乎可以同时看到这3 个国家人民的特点:东
方人的和蔼,美国人的幽默以及英国人的绅士风度。文卡特拉曼·拉马克里希南是他的印度名字,同事们
都直呼他“文卡”,听起来非常亲切。
  在文卡的科研小组从事博士后工作的中国人高永贵说,文卡会经常来点小幽默。2009 年10 月7 日
收到获诺贝尔奖通知后,他笑着对小组成员说:
“啊哈,这下我给你们写的推荐信分量就不一样了吧。”高
永贵说,文卡对科研指导工作尽心尽力,帮助他选择了一个不错的研究方向,使他很快便做出成果。就算
有时遇到困难,文卡也总是说“是我的指导工作没有做好”,然后耐心地和小组成员一起解决问题。小组
成员马丁·施迈英还曾在2009 年另一位化学奖得主托马斯·施泰茨的指导下工作过。他在谈到这两位诺
贝尔奖得主的性格时说,他们都有坚定不移追求科学真理的信念,不同的是施泰茨提出问题的方式比较
直接,而文卡常表现得非常谦虚。两位大师一刚一柔,都取得了突出的科学成就。
  2009 年10 月7 日,瑞典皇家科学院宣布,美国科学家文卡特拉曼·拉马克里希南、托马斯·施泰茨
和以色列科学家阿达·约纳特3 人共同获得2009 年的诺贝尔化学奖。瑞典皇家科学院常任秘书贡诺·厄
奎斯特首先宣读了获奖者名单。他说,拉马克里希南、施泰茨和约纳特因“对核糖体结构和功能的研究”
而获奖,核糖体是进行蛋白质合成的重要细胞器,了解核糖体的工作机制对了解生命具有重要意义。
第
讲
15
129
有机结构推断题解析
Part 1
结构推断专题练习
学习目标
通过有机推断题目的练习巩固有机反应的知识,并熟悉推断类型的题目
130
Part 1
结构推断专题练习
精讲精练
【例1】
某化合物A(C7H12),催化氢化得到B(C7H14)。A 臭氧化合再还原水解得到C(C7H12O2);C 用潮湿的氧化银氧化
得到D(C7H12O3)。D 用碳酸钾溶液中的碘处理得到E(C6H10O4)。E 受热转变为F(C6H8O3);F 水解又得回E。用
Clemmensen 还原D 得到3- 甲基已酸。试求A ∼F 各化合物的结构。
【例2】
某烃A(C9H8),与Cu(NH3)2Cl 反应得到红色沉淀;A 经H2/Pt 催化得到B(C9H12);B 用铬酸氧化得到酸性化合
物C(C8H6O4);C 受热得到酐D(C8H4O3)。A 与1,3−丁二烯反应得不饱和化合物E(C13H14)。E 经Pb 去氢得
到甲基联苯F。试推测A ∼F 的结构式。
第15 讲
131
【例3】
某不饱和烃A(C9H16) 催化加氢得到B(C9H18),A 先臭氧化再氢化得到C(C9H16O2)。C 被Ag2O 立即氧化得酮
酸D(C9H16O3),D 被Br2/NaOH 氧化得到二元酸E(C8H14O4)。E 受热得到4−甲基环已酮。试推测A ∼E 的结构。
【例4】
某化合物A(C6H13Br) 先制成Grignard 试剂,再与丙酮反应后水解得到3- 乙基-2,4- 二甲基-2- 戊醇,A 去
HBr 得到两个异构体烯烃C6H12,主要产物为B,B 与OSO4 反应后用Na2SO3 处理得到C,C 与Pb(OA4) 反应
后得到一个醛D 和一个酮E。求A ∼E 的结构。
132
【例5】
某化合物A(C10H16) 臭氧化后催化氢解(Pd-BaCO3/H2) 只得到B(C5H8O2),B 可与Fehling 溶液反应,也可
生成2,4- 二硝基苯腙。用异丙醇铝/异丙醇与B 回流得到C。C 与乙酐作用得到二乙酸酯(C9H16O4)。C 在痕
量无机酸存在下与丙酮反应得到D(C8H16O2),但是不能与KIO4 反应。B 与冷KMnO4 碱性溶液反应得到羧酸
E(C5H8O4),E 同过量重氮甲烷乙醚溶液反应得到二甲基丙二酸二甲酯。求A ∼E 的结构并写出各步反应。
【例6】
蜜蜂的蜂王浆(QueenSubstance) 可以用下法合成,试推断其结构。
某酮A(C7H12O) 与CH3MgI 反应得到醇B(C8H16O)。B 去水得到C(C6H14)。C 经臭氧化后再缓和还原水解只得
到D(C8H14O2),D 在碱存在下与丙二酸酯反应,水解后在酸性介质中加热得到(QueenSubstance)E(C10H16O3)。
E 经催化氢化得到酮酸F(C10H18O3),F 与I2/OH−反应得到碘仿和壬二酸。
第15 讲
133
【例7】
某不饱和酮A(C5H8O) 与CH3MgI 作用后水解得到混合物B 和C,B 是饱和酮C6H12O,C 是不饱和醇C6H12O。
B 与Br2/OH−反应得到3- 甲基丁酸钠,C 与KHSO4 共热得到D(C6H10)。D 同丁炔二酸反应得到E(C10H12O4),
E 与Pb 去H2 得3,5- 二甲基邻苯二甲酸。求A ∼E 的结构。
【例8】
某碱性化合物A(C7H9NO) 与NaNO2/HCl 在0◦C 时反应得到盐B(C7H7ClN2O)。B 在水溶液中加热得C(C7H8O2),
C 与浓HBr 反应得D(C6H6O2)。苯溶液中用PbO2 氧化D 得红色产物E(C6H4O2),E 与邻苯二胺很快反应得
F(C12H8N2)。求A ∼F 的结构。
134
【例9】
某旋光化合物A(C5H13N) 溶于过量稀HCl 中,加入NaNO2 可得无色液体B(C5H12O),B 也可以拆解成旋光异构
体。铭酸氧化B 得C(C5H10O),C 不旋光,也不能拆解。用K2Cr2O7/H2SO4 强烈氧化B 或C,都得到丙酮和乙
酸。求A ∼C 的结构。
【例10】
某无色液体化合物A,可使Br2/CCl4 褪色,催化加氢反应中,200mgA 耗去94mLH(STP)。A 经臭氧化,终产生只
能得到丙酮,在用量上估算,1molA 得2mol 丙酮。求A。
第15 讲
135
专业巡礼
科学小故事
  阿达·约纳特1939 年出生于耶路撒冷,1962 年在希伯来大学获学士学位,1968 年在魏茨曼科学研
究所获X 射线晶体学博士学位,1970 年组建了以色列第一个蛋白晶体学实验室,二十世纪80 年代开创
了对核糖体结构——细胞的“蛋白质工厂”之谜的研究(即如何根据基因密码合成蛋白质)。纵观其科研
生涯,阿达·约纳特屡次获得多项殊荣,为科学研究的发展和人类的进步作出了杰出的贡献。约纳特二十
世纪80 年代开创了对核糖体结构——细胞的“蛋白质工厂”之谜的研究(即如何根据基因密码合成蛋白
质)。
  认识核糖体的结构和原理,对于科学理解生命非常重要,这些成果已经被广泛用于研发抗生素,帮
助减轻病痛等方面。
  “这40 年来的核糖体研究对我来说非常有意思,每一刻、每一项研究都让我入迷”,约纳特对记者说,
核糖体有个蛋糕的形状,
“非常甜美”。
  而女性的角色也让她有更多的感悟。她在论坛上感谢了母亲、姐妹、女儿和外孙女。她还坦言,每年
跟外孙女一起过生日,是她最期待的‘奖项’,甚至比诺贝尔奖还要重要。
  约纳特还有着以色列的“居里夫人”的称号,她对此表示非常“荣耀”,但自己还是约纳特。作为第一
位获得诺贝尔化学奖的女性,居里夫人的故事也让约纳特备受鼓舞。
1119092614318