目录
第1 讲
炔烃与累积二烯烃························1
第2 讲
苯与芳香烃(一)·······················19
第3 讲
苯与芳香烃(二)·······················49
第4 讲
醇、醚、酚·································71
第5 讲
醛、酮(一)······························97
第6 讲
醛、酮(二)····························119
第7 讲
羧酸····································135
化学竞赛
2020 年3-6 月
部分省份预赛
各省自己出题
作为国初的选拔赛
2021 年7 月
IChO
年度国际化竞盛事
世界高中生角逐
为国争光
2020 年9 月
国初考试
只有理论考试
通过国初成绩确定各省省队名额
获省级奖项,盖中国化学会章
2021 年11 月
国决考试
分为理论考试和实验考试
被选拔为省队才能参加
决出50名国家集训队
约100块金牌
获国家奖项,盖中国化学会章
2021 年3 月左右
国家集训队培训
通过考核选拔四名国家队参加国际比赛
国家集训队不用参加高考,报送清华北大
化学竞赛时间节点
第
讲
1
1
炔烃与累积二烯烃
Part 1
炔烃的结构
Part 2
炔烃的物理性质
Part 3
炔烃的命名
Part 4
炔烃的反应
Part 5
累积二烯烃
学习目标
1. 了解炔烃的命名、结构特点,以及对其性质的影响
2. 掌握炔烃的亲电加成反应以及端炔负离子的反应
3. 了解累积二烯烃的结构与性质
2
Part 1
炔烃的结构
知识点睛
炔烃是含有碳碳三键的烃。链状单炔烃通式是CnH2n-2 ,碳碳三键是炔烃的官能团。最简单的炔是乙炔,被用
于制备丙烯酸聚合物中,但该气体最广为人知的用途应该是用于焊接的高温氧-乙炔火焰。
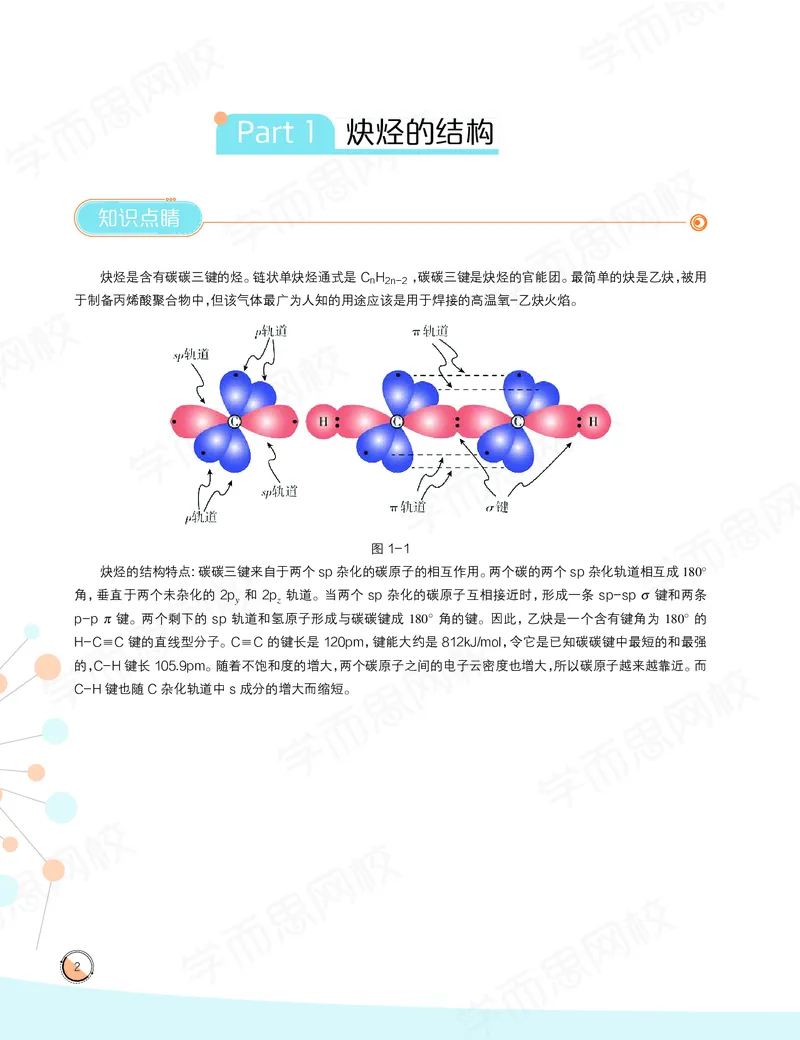
图1-1
炔烃的结构特点: 碳碳三键来自于两个sp 杂化的碳原子的相互作用。两个碳的两个sp 杂化轨道相互成180◦
角,垂直于两个未杂化的2py 和2pz 轨道。当两个sp 杂化的碳原子互相接近时,形成一条sp-sp σ 键和两条
p-p π 键。两个剩下的sp 轨道和氢原子形成与碳碳键成180◦角的键。因此,乙炔是一个含有键角为180◦的
H-C≡C 键的直线型分子。C≡C 的键长是120pm,键能大约是812kJ/mol,令它是已知碳碳键中最短的和最强
的,C-H 键长105.9pm。随着不饱和度的增大,两个碳原子之间的电子云密度也增大,所以碳原子越来越靠近。而
C-H 键也随C 杂化轨道中s 成分的增大而缩短。
第1 讲
3
精讲精练
【例1】
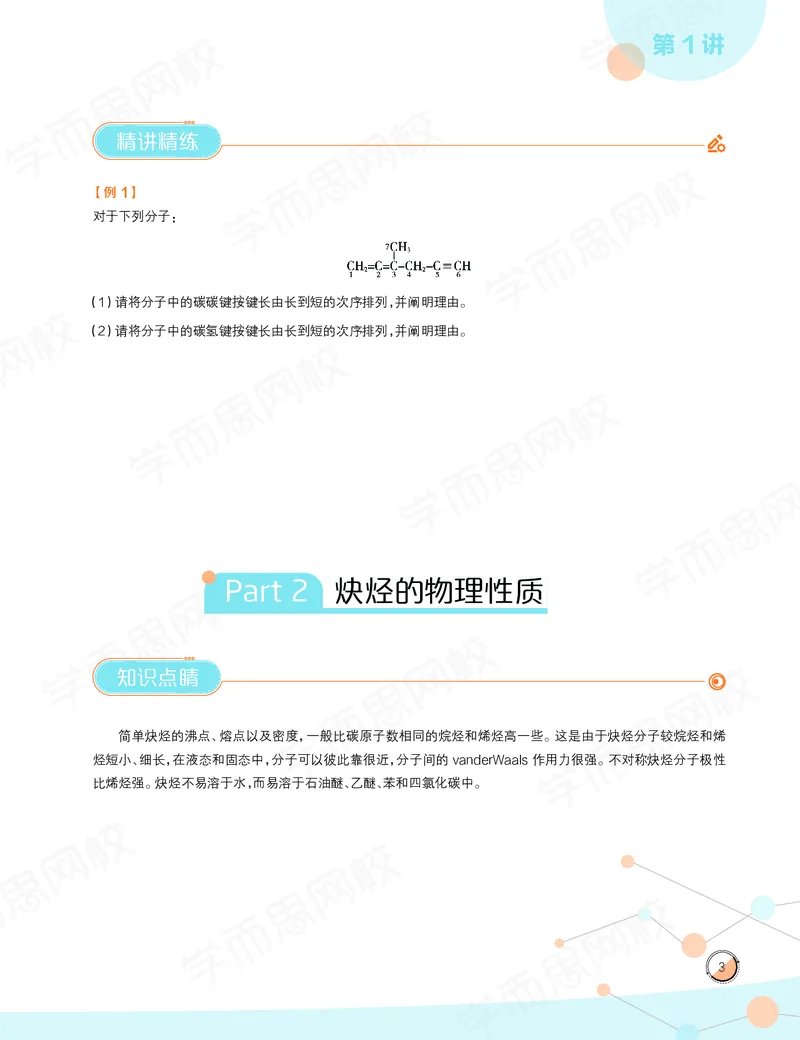
对于下列分子:
(1)请将分子中的碳碳键按键长由长到短的次序排列,并阐明理由。
(2)请将分子中的碳氢键按键长由长到短的次序排列,并阐明理由。
Part 2
炔烃的物理性质
知识点睛
简单炔烃的沸点、熔点以及密度,一般比碳原子数相同的烷烃和烯烃高一些。这是由于炔烃分子较烷烃和烯
烃短小、细长,在液态和固态中,分子可以彼此靠很近,分子间的vanderWaals 作用力很强。不对称炔烃分子极性
比烯烃强。炔烃不易溶于水,而易溶于石油醚、乙醚、苯和四氯化碳中。
4
Part 3
炔烃的命名
知识点睛
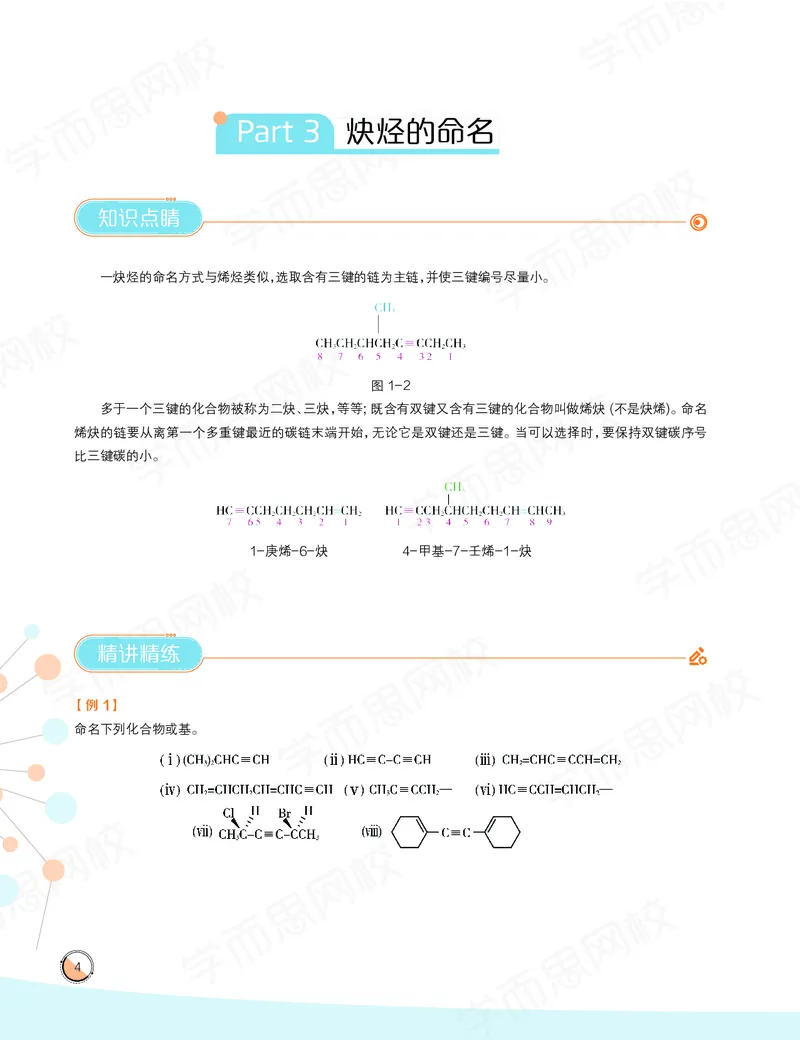
一炔烃的命名方式与烯烃类似,选取含有三键的链为主链,并使三键编号尽量小。
图1-2
多于一个三键的化合物被称为二炔、三炔,等等; 既含有双键又含有三键的化合物叫做烯炔(不是炔烯)。命名
烯炔的链要从离第一个多重键最近的碳链末端开始,无论它是双键还是三键。当可以选择时,要保持双键碳序号
比三键碳的小。
1-庚烯-6-炔
4-甲基-7-壬烯-1-炔
精讲精练
【例1】
命名下列化合物或基。
第1 讲
5
Part 4
炔烃的反应
知识点睛
4.1 炔烃的亲电加成
按照一般原则,亲电体和炔烃发生加成,就和烯烃一样。由于sp 碳原子的电负性比sp2 碳原子的电负性强,
使电子与sp 碳原子结合得更为紧密,尽管三键比双键多一对电子,也不容易给出电子与亲电试剂结合,因而使三
键的亲电加成反应比双键的慢。
4.1.1 与HX 和卤素加成
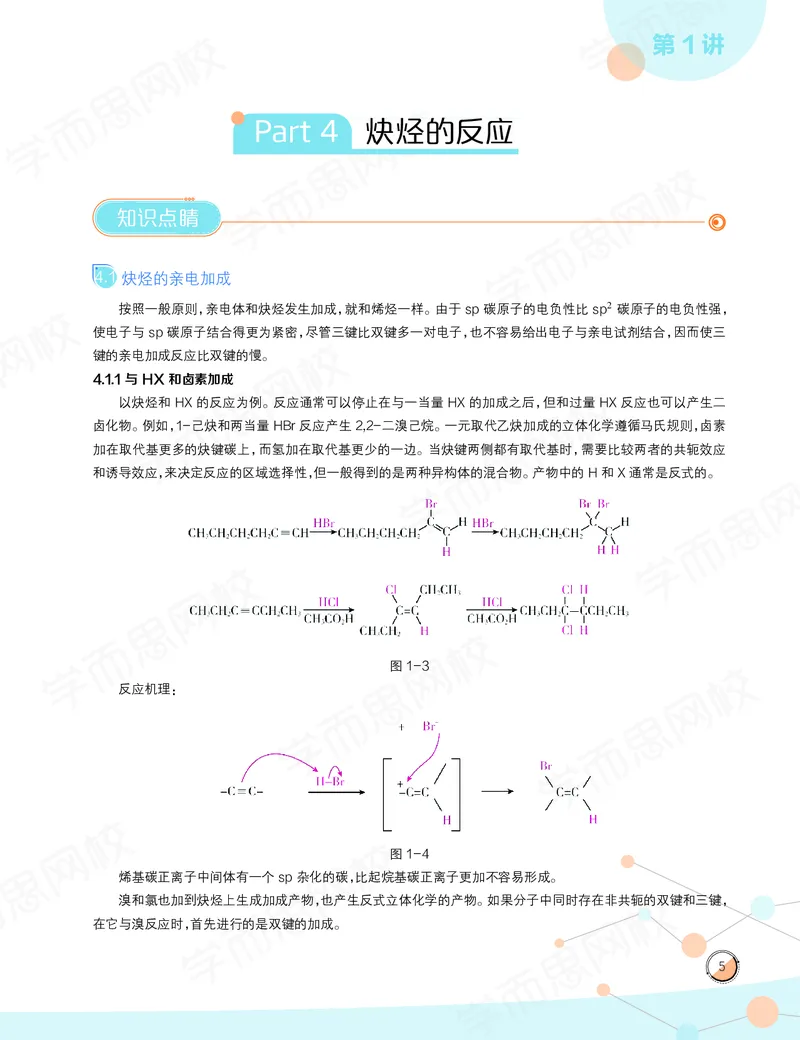
以炔烃和HX 的反应为例。反应通常可以停止在与一当量HX 的加成之后,但和过量HX 反应也可以产生二
卤化物。例如,1-己炔和两当量HBr 反应产生2,2-二溴己烷。一元取代乙炔加成的立体化学遵循马氏规则,卤素
加在取代基更多的炔键碳上,而氢加在取代基更少的一边。当炔键两侧都有取代基时,需要比较两者的共轭效应
和诱导效应,来决定反应的区域选择性,但一般得到的是两种异构体的混合物。产物中的H 和X 通常是反式的。
图1-3
反应机理:
图1-4
烯基碳正离子中间体有一个sp 杂化的碳,比起烷基碳正离子更加不容易形成。
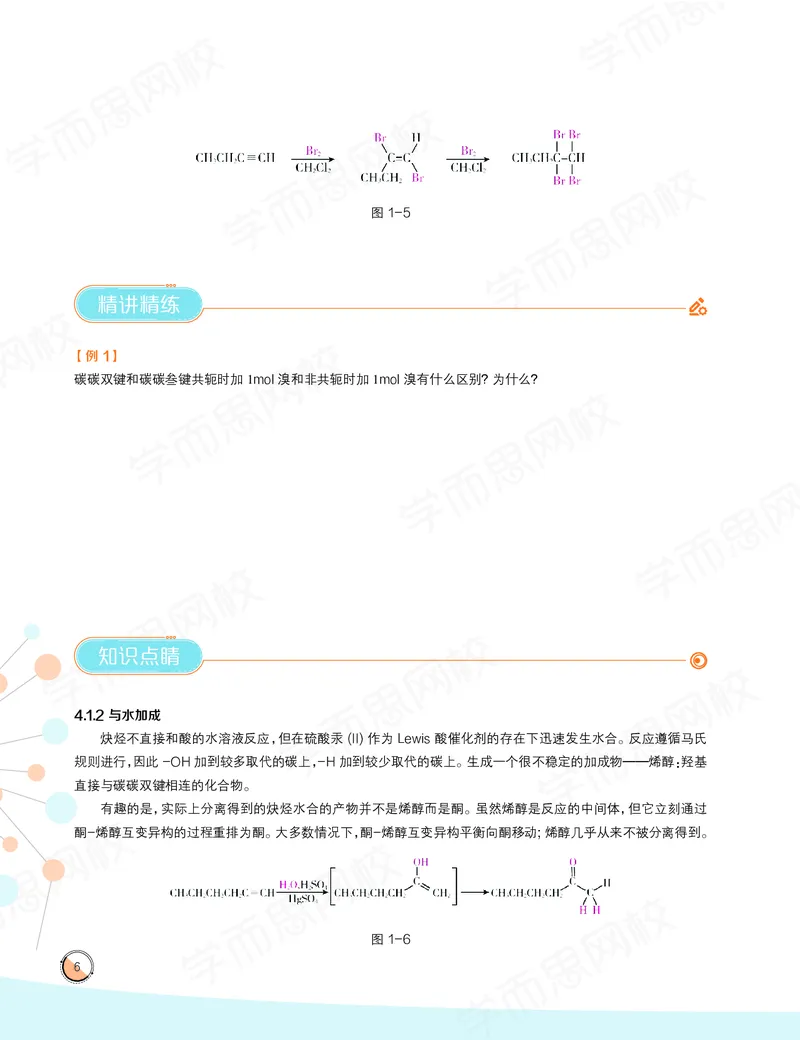
溴和氯也加到炔烃上生成加成产物,也产生反式立体化学的产物。如果分子中同时存在非共轭的双键和三键,
在它与溴反应时,首先进行的是双键的加成。
6
图1-5
精讲精练
【例1】
碳碳双键和碳碳叁键共轭时加1mol 溴和非共轭时加1mol 溴有什么区别?为什么?
知识点睛
4.1.2 与水加成
炔烃不直接和酸的水溶液反应,但在硫酸汞(II) 作为Lewis 酸催化剂的存在下迅速发生水合。反应遵循马氏
规则进行,因此-OH 加到较多取代的碳上,-H 加到较少取代的碳上。生成一个很不稳定的加成物——烯醇:羟基
直接与碳碳双键相连的化合物。
有趣的是,实际上分离得到的炔烃水合的产物并不是烯醇而是酮。虽然烯醇是反应的中间体,但它立刻通过
酮-烯醇互变异构的过程重排为酮。大多数情况下,酮-烯醇互变异构平衡向酮移动; 烯醇几乎从来不被分离得到。
图1-6
第1 讲
7
汞(II) 离子催化的炔烃水合机理类似于烯烃的羟汞化反应。汞(II) 离子对炔烃的亲电加成得到环正离子中间
体,它与水反应失去质子生成含汞的烯醇中间体。然而与烯烃羟汞化不同的是,不需要用NaBH4 处理就能除去汞。
仅仅是酸性条件就够用氢取代汞了。接着异构化得到酮。
当用不对称取代的内部炔烃(RC≡CR’) 被水化时会产生两种可能生成的酮的混合物。因此该反应对于端炔
(RC≡CH) 最为有用,因为只会产生甲基酮。
4.1.3 硼氢化-氧化
硼烷就像加到烯烃上一样迅速地加到炔烃上,产生的烯基硼能够被H2O2 氧化产生烯醇。接着发生异构化,根
据炔烃底物的结构生成酮或醛。内部炔烃如3-己炔生成酮,而端炔的硼氢化-氧化生成醛。注意空间位阻相对较
小的端炔发生两次加成,生成双硼氢化的中间体。
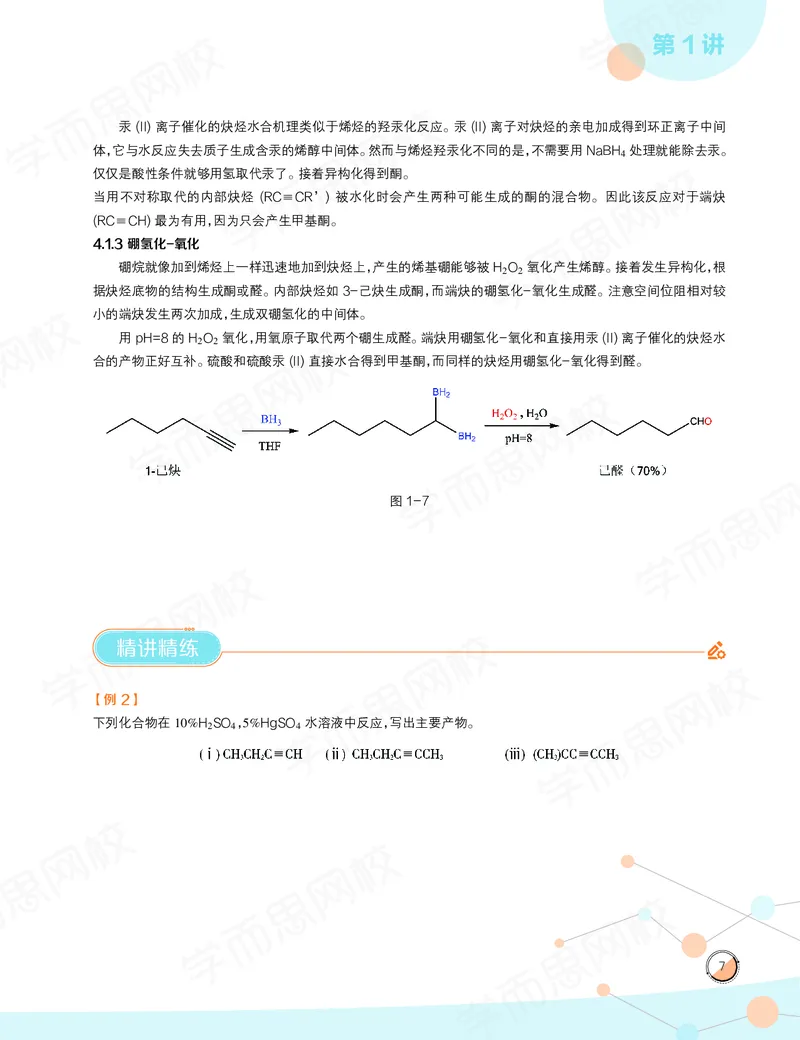
用pH=8 的H2O2 氧化,用氧原子取代两个硼生成醛。端炔用硼氢化-氧化和直接用汞(II) 离子催化的炔烃水
合的产物正好互补。硫酸和硫酸汞(II) 直接水合得到甲基酮,而同样的炔烃用硼氢化-氧化得到醛。
图1-7
精讲精练
【例2】
下列化合物在10%H2SO4,5%HgSO4 水溶液中反应,写出主要产物。
8
【例3】
完成下列反应,写出主要产物。
知识点睛
4.2 端炔的酸性与炔负离子
4.2.1 端炔的酸性
烯烃和炔烃最大的不同在于端炔是具有一定酸性的。当端炔被强碱如氨基钠处理时,末端氢会被脱去形成炔
烃负离子。
R-C ≡C-H
NaNH2
−−−−→R-C ≡C :−Na++ : NH3
图1-8
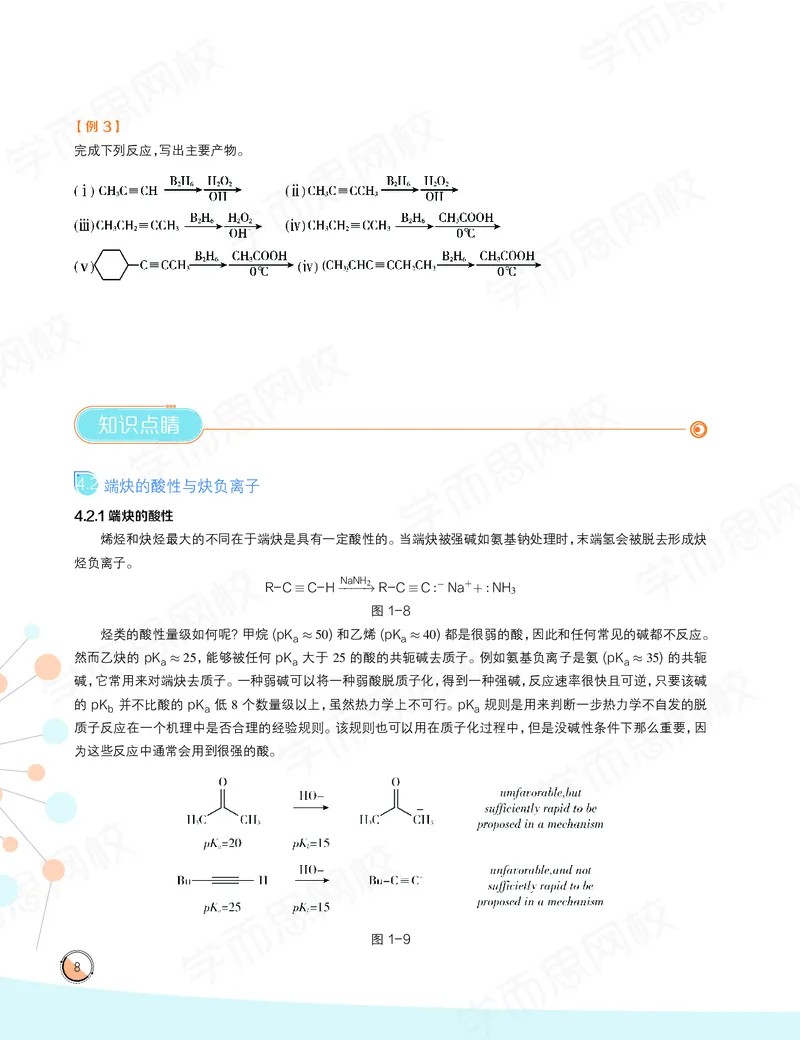
烃类的酸性量级如何呢? 甲烷(pKa ≈50) 和乙烯(pKa ≈40) 都是很弱的酸,因此和任何常见的碱都不反应。
然而乙炔的pKa ≈25,能够被任何pKa 大于25 的酸的共轭碱去质子。例如氨基负离子是氨(pKa ≈35) 的共轭
碱,它常用来对端炔去质子。一种弱碱可以将一种弱酸脱质子化,得到一种强碱,反应速率很快且可逆,只要该碱
的pKb 并不比酸的pKa 低8 个数量级以上,虽然热力学上不可行。pKa 规则是用来判断一步热力学不自发的脱
质子反应在一个机理中是否合理的经验规则。该规则也可以用在质子化过程中,但是没碱性条件下那么重要,因
为这些反应中通常会用到很强的酸。
图1-9
第1 讲
9
精讲精练
【例4】
乙炔中的C-H 键是所有C-H 键中键能最大者,而它又是烃中酸性最强者。这两个事实是否矛盾?
知识点睛
4.2.2 炔基负离子
为什么端炔比烯烃和烷烃酸性强呢? 换句话说,就是为什么炔烃负离子比乙烯基负离子和烷基负离子稳定
呢?最简单的解释涉及到带负电荷原子的杂化方式。一个炔烃负离子有一个sp 杂化的碳,因此负电荷存在于含有
50%“s 成分”的轨道中。乙烯基负离子含有sp2 杂化的碳,含有33% 的s 成分,而烷基负离子(sp3) 只含有25%
的s 成分。由于s 轨道离含有正电荷的原子核更近,因此能量比p 轨道低。所以负电荷在含有更多s 成分的杂化
轨道中会更加稳定,杂化轨道中含s 成分越多的C 电负性越大。
4.2.2.1 炔基负离子的亲核取代反应
碳上的负电荷和未共享电子对令炔负离子亲核性很强。因此,炔负离子可以与亲电试剂如卤代烃反应,取代
卤素原子生成新的炔。
H-C ≡C-H
NaNH2
−−−−→
[
H-C ≡C:−Na+] RCH2Br
−−−−→H-C ≡C-CH2R
R-C ≡C-H
NaNH2
−−−−→
[
R-C ≡C:−Na+] R
′CH2Br
−−−−−→R-C ≡C-CH2R
′
图1-10
烷基化反应只能使用一级溴代烷和碘代烷,因为炔负离子碱性很强,和二级、三级卤代烷反应会造成消除而不
是取代。例如,丙炔负离子和溴代环己烷反应生成消除产物环己烯而不是取代产物1-丙炔基环己烷。
图1-11
10
4.2.2.2 炔基负离子的亲核加成反应
末端炔烃在碱的催化下,可形成炔碳负离子,作为亲核试剂与羰基进行亲核加成,生成炔醇。
HC ≡CH+CH2O
KOH
−−−→HC ≡CCH2OH+HOH2CC ≡CCH2OH
4.2.2.3 末端炔烃的卤化
末端炔烃与次卤酸反应,可以得到炔基卤化物
RC ≡CH+HOBr −→RC ≡CBr+H2O
图1-12
4.2.2.4 末端炔烃的鉴别
将乙炔通入银氨溶液中或亚铜溶液中,分别析出白色和红棕色炔化物沉淀,反应如下:
HC ≡CH+2[Ag(NH3)2]+ −→AgC ≡CAg ↓
HC ≡CH+2[Cu(NH3)2]+ −→CuC ≡CCu ↓
图1-13
其他末端炔烃也会发生上述反应,通过此反应可以鉴别出分子中含有的-C≡CH 基团。
4.3 炔烃的还原
炔烃在金属催化剂的存在下与H2 加成被还原为烷烃。反应以两步发生,经过烯烃中间体,测量结果表明第一
步放热比第二步多。用负载于碳上的钯作为催化剂时会完全还原为烷烃,但如果使用活性更低的Lindlar 催化剂
的话,反应可以停止于烯烃的阶段。Lindlar 催化剂是将钯沉淀于碳酸钙载体上从而将其很好地分散,再用醋酸铅
和一种叫喹啉的芳香胺处理以降低活性而得到的。氢化以顺式加成,得到顺式烯烃产物。
图1-14
另一个将炔烃转化为烯烃的备选方法是用钠或锂作为还原剂在液氨作为溶剂中反应。该方法与Lindlar 还原
互补,因为它生成的是反式烯烃而不是顺式烯烃。
图1-15
碱金属溶解于-33◦C 的液氨中得到含有金属正离子和氨溶剂化的电子的深蓝色溶液。当炔随后被加入到该
溶液中时,反应经过自由基负离子机理进行。
当从烯基自由基形成烯基负离子时,会形成位阻更小的反式烯基负离子。烯基自由基会发生迅速的顺-反平
衡,但烯基负离子的平衡就不那么快了。因此,会形成更稳定的反式烯基负离子,而不是更不稳定的顺式烯基负离
子。
第1 讲
11
4.4 炔烃的氧化
炔烃像烯烃一样能够被臭氧或KMnO4 等强氧化试剂裂解。这些反应可以用于测定炔烃的结构。三键比双键
的反应活性更低,裂解产物有时产率很低。从内部炔烃得到的裂解产物是羧酸,端炔裂解产物其中之一是CO2。
图1-16
精讲精练
【例5】
预测1- 己炔与下列试剂反应的产物:
(1)1 当量HBr
(2)1 当量Cl2
(3)H2,Lindlar 催化剂
(4)NH3 中的NaNH2,之后加CH3Br
(5)H2O、H2SO4、HgSO4
(6)2 当量HCl
12
【例6】
提出被KMnO4 或O3 氧化裂解会生成下列产物的烃的结构:
(1)CO2 +CH3(CH2)5CO2H
(2)
(3)HO2C(CH2)8CO2H
(4)
(5)
第1 讲
13
知识点睛
4.5 乙炔的聚合
乙炔在不同的催化剂作用下,可以有选择地聚合成链状或环状化合物。
在氯化亚铜和氯化铵的作用下,可以发生二聚或三聚。这种聚合反应可以看作是乙炔的自身加成反应:
图1-17
乙炔在高温下(400 ∼500◦C) 可以发生环形三聚作用,生成苯。但这个反应苯的产量很低,同时有很多其他的
芳香族副产物。
图1-18
除了三聚环状产物外,乙炔在四氢呋喃中,经氰化镍催化,与1.5 ∼2MPa,50◦C 时聚合,可生成环辛四烯。
图1-19
4.6 炔烃的制备
4.6.1 由二元卤代烷制备
除去工业上高温、催化剂等玄学的方法外,实验室中较常用的生成碳碳三键的方法通常是使用邻二卤代烷或
偕二卤代烷在碱性试剂的作用下失去两分子卤化氢生成炔烃。常用的碱性试剂是氢氧化钠或氢氧化钾的醇溶液,
或者是含氨基钠的矿物油,同时要加热。
图1-20
当而卤代烷失去一分子卤化氢生成乙烯基卤代物后,由于双键与卤素形成了共轭,第二分子卤化氢会更难失
去,所以通常需要加热。
14
4.6.2 用末端炔烃制备
末端炔烃在含NH−
2 的液氨溶液中能被夺去质子生成端炔负离子,然后与卤代烷发生SN2 反应来制备更长的
炔烃。
末端炔烃也可以在氯化亚铜、空气的氧化下直接发生偶联,生成具有两个炔基的长链化合物:
图1-21
精讲精练
【例7】
由乙炔或丙炔为起始原料合成下列化合物。
第1 讲
15
Part 5
累积二烯烃
知识点睛
累积二烯烃是指二烯烃中两个碳碳双键使用了同一个碳原子的情况。最简单的累积二烯烃是丙二烯。在丙二
烯中,1 号碳与3 号碳采用sp2 的杂化方式,分别连接两个氢原子和2 号碳原子。2 号碳原子则采取sp 杂化的方
式,两个未参与杂化的互相垂直p 轨道分别与1 号碳和3 号碳未杂化的p 轨道形成π 键。所以,丙二烯分子并不
是一个平面分子,两端的两个亚甲基分别处在互相垂直的不同平面中。这也使得丙二烯衍生物可能具有手性。
图1-22 丙二烯分子的结构示意图
5.1 累积二烯烃的化学性质
由于累积二烯烃中两个碳碳双键直接相连,较不稳定,而在亲电加成过程中,形成的烯丙基正离子较为稳定,
所以累积二烯烃中的碳碳双键反应活性高于普通单烯烃中双键的反应活性,容易发生加成反应。
5.2 累积二烯烃的制备
由于累积二烯烃的不稳定性,制备累积二烯烃是一件困难的事情。传统的方法是通过卤代烯烃在强碱性条件
下发生消除反应,但由于副产物较多,这个方法不便于使用。在1958 年,W. Doering 和P.M. LaFlamme 发现了一
种利用二卤卡宾和烯烃加成生成偕二卤代环丙烷的衍生物,并在烷基锂的作用下重排生成累积二烯烃的反应。这
个反应目前是最流行的制备累积二烯烃的方法。
图1-23 Doering−LaFlamme 法制备丙二烯衍生物
16
精讲精练
【例1】
写出分子式为C5H8 的链形有机物的同分异构体。
第1 讲
17
课堂总结
  本讲介绍了使用sp 杂化的碳类——炔烃和累积二烯烃,其中着重讲解了炔烃的性质、命名以及主要的
反应:三键的亲电加成反应和端炔负离子的反应。碳碳三键在实际应用中较少见,但仍需大家掌握相关内
容,以防真正偶遇时不知所措。
18
专业巡礼
科学小故事
  铃木章(Akira Suzuki),毕业于北海道大学,是日本化学家、北海道大学荣誉教授和铃木反应的发
现者。因在“有机合成中的钯催化交叉偶联反应”方面做出贡献,时任北海道大学教授的铃木章与理查
德·赫克、根岸英一共同获得了2010 年诺贝尔化学奖。
  有机化学如今已经发展成了一种艺术形式,化学家们在试管中制造了非凡的化学“作品”。人类以医
学、电子学及高级科技材料的形式获益。2010 年的诺贝尔化学奖奖励化学界如今最成熟的工具之一。
  今年的化学奖颁给Richard F.Heck,Ei-ichi Negishi 及Akira Suzuki,理由是发展了钯催化交叉耦
合。这一化学工具极大地促进了制造复杂化学物质的可能性,比如碳基分子,其复杂性可媲美天然分子。
  碳基化学是生命的基础,也是众多迷人自然现象的原因——花的颜色,蛇毒,以及杀菌物质(如盘
尼西林)。有机化学让人类能够构建自然的化学,利用碳的能力为功能分子提供稳定的架构。这为人类
提供了新的医学及革命性材料,如塑料。
  为了创造这些复杂化学物质,化学家需要将碳原子连接在一起。然而,碳是稳定的,碳原子彼此间不
易起反应。因此,化学家最初使用的绑定碳原子的方法基于多种可令碳更具活性的技术。这些方法在制
造单个分子时挺管用,但当合成更复杂的分子时,化学家往往会在试管中得到许多不必要的副产品。
  钯催化交叉耦合解决了这个问题,并为化学家提供了一种更为精确和有效的工具。在Heck 反应、
Negishi 反应及Suzuki 反应中,碳原子在一个钯原子上相集,于是它们的“互相亲近”就启动了化学反
应。
  钯催化交叉耦合不仅为全世界研究人员所用,同时也应用到商业产品,比如医药品和电子工业所用
的一些分子。
第
讲
2
19
苯与芳香烃(一)
Part 1
走近芳香化合物
Part 2
芳香化合物的命名
Part 3
芳香烃的物理性质
Part 4
芳香烃的化学性质
Part 5
芳香烃的亲电取代反应
学习目标
1. 了解芳香烃结构、命名方式
2. 了解芳香烃的物理性质
3. 掌握芳香烃的化学性质,设计简单的芳香烃衍生物合成路线
20
Part 1
走近芳香化合物
知识点睛
1.1 苯的Kekulé 式及发现历史
芳香烃类化合物最早在18 世纪初期被人们注意到。当时的人们普遍使用煤气灯进行照明,而当时煤气的主
要来源是鲸鱼脂肪,鲸鱼脂肪经过热裂解产生的煤气被人们广泛使用,而剩下了一种油状液体却没有人能解释它
是什么。M. 法拉第使用实验对这种液体进行了蒸馏纯化,发现其成分是碳元素和氢元素,两者之比为1 : 1,他将这
种液体称之为“氢的重碳化物”。而后科学家们经过探索,确定了苯分子的化学式——C6H6。
按照人们的化学经验,这种分子高度不饱和,应该与烯烃、炔烃性质类似,极易发生加成反应。然而,这种分子
却表现出了极高的惰性。这种性质使得苯的结构扑朔迷离。1858 年,凯库勒(Kekulé)提出碳四价学说,而后指
出苯分子应该为环状结构,提出了“环己三烯”的分子结构,也就是我们现在最常用的凯库勒式。
图2-1
化学家们提出了许多关于苯结构的猜想,如杜瓦苯、棱晶烷等结构。然而,这些结构式仍然无法解释苯的一些
化学性质,其中最经典的当属苯的邻二取代物异构问题。
图2-2
如图所示,苯的邻二取代物应当有两种不同的异构体,然而不论人们如何努力,都无法将它们分离出来。20 世
纪,人们使用X 射线衍射及光谱分析的手段确定了苯为平面分子,且各个碳-碳键等长,键长介于单双键之间。于
是,1986 年,柯柏提出了自旋耦合价键理论,认为苯是两种微观结构互变而成的平衡结构,如图所示。这种理论很
好地解释了为什么苯的邻二取代物只有一种。
图2-3
第2 讲
21
现如今,人们都已经清楚苯的六个碳是完全等价的,科学家们普遍认为苯环构成了独特的大π 键体系。一方
面为了纪念凯库勒对于人们认识苯环结构所作出的巨大贡献,另一方面为了方便利用双键个数直接计算π 电子
数;凯库勒式被广泛使用,成为苯环结构的主流表现形式。
精讲精练
【例1】
请解释为何杜瓦苯结构和棱晶烷结构均不能解释苯的邻二取代物异构问题。如果这两种结构成立,则苯的邻二取
代物各应有几种异构体?画出它们的结构。
22
知识点睛
1.2 芳香烃的分类
芳香烃一般指包含苯环的烃类,但广义的说法也包含非苯芳烃——即具有芳香性却不包含苯环的烃类。我们
在这里采用狭义的分类方法,只讨论包含苯环的芳香烃。芳香烃按芳香结构的数量分为单环芳烃和多环芳烃。单
环芳烃包括苯、苯的同系物及苯基取代的不饱和烃类。多环芳烃包括联苯,多苯基取代的烃类及稠环芳香烃。
精讲精练
【例2】
请判断下列分子是否属于芳香烃,如果是,应如何分类?
(a)
苯
(b)
四苯甲烷
(c)
三联苯
(d)
萘
(e)
1−乙基−3−氯苯
(f)
1,3,5−三甲苯
第2 讲
23
Part 2
芳香化合物的命名
知识点睛
2.1 以苯环为主体的衍生物
单环芳烃中,苯的同系物(也即苯环取代的饱和烃类)往往以苯环为主体进行命名;相应的,苯环取代的不饱
和烃类则往往以不饱和烃为主体进行命名,苯环看作取代基,苯基的缩写为Ph−,具有芳香性的基团缩写为Ar−。
图2-4
多烃基取代苯以苯环为母体进行命名,基团编号遵循最低系列原则;当最低系列原则无法判断时,判断基团大
小顺序,小基团编号在前。
图2-5
特别的,对于苯的二元烃基取代物,由于其基团编号只有三种情况,且不存在异构问题;可以使用邻(o−)、间
(m−)、对(p−)等字代替“1,2−”,
“1,3−”,
“1,4−”的编号以便使用。
图2-6
对于苯的三元烃基取代物,仅当三个取代基完全相同时才可以使用连、偏、均等字代替“1,2,3−”,
“1,2,4−”,
“1,3,5−”
的编号。否则容易因为异构而产生歧义。
24
图2-7
当苯环上具有除硝基、亚硝基、卤素、烃基之外的取代基时,以那个取代基所构成的官能团为母体命名。特别
注意,随着母体的改变,编号顺序从母体的官能团开始编号。
图2-8
当取代基中具有多个官能团时,按下表顺序进行选择。
表2-1 常见官能团的命名优先顺序(从上到下)
第2 讲
25
精讲精练
【例1】
为下列有机分子命名
(a)
(b)
(c)
(d)
(e)
(f)
26
知识点睛
2.2 多环芳香化合物、稠环芳香化合物
对于多苯基取代的烃类化合物,以烃类为主体,苯环视作取代基即可。
图2-9
对于联苯类芳香化合物,应以联苯为母体进行命名,有以下的固定编号顺序:编号时总是从苯环相连的那个碳
开始进行编号,另一个苯环按照与之对称的顺序进行编号,编号时上加一撇,三联苯的情况下则在第三个苯环编号
上加两撇。
图2-10
在此基础上,编号仍然按照序列最小原则和基团顺序原则。
图2-11
对于稠环芳香化合物,应以稠环为母体进行命名,不同的稠环均具有自己的编号顺序,在此不多做赘述,仅以
最常见的萘、蒽、菲举例。
图2-12
需要注意的是,萘的1,4,5,8 位是等价的,统称为α 位;2,3,6,7 位是等价的,统称为β 位。蒽的1,4,5,8 位是
等价的,统称为α 位;2,3,6,7 位是等价的,统称为β 位;9,10 位是等价的,统称为γ 位。
第2 讲
27
图2-13
精讲精练
【例2】
为下列有机分子命名
(a) PhCH2CH2CH2Ph
(b)
(c)
28
Part 3
芳香烃的物理性质
知识点睛
芳香烃往往为非极性,因此不溶于水。比重一般小于一,易溶于酒精、四氯化碳等有机溶剂。芳香烃的沸点随
相对分子质量增大而增大;熔点除了随相对分子质量增大而增大外,还与分子结构相关,对位异构体一般比邻、间
位异构熔点高。下表展现了一些芳香烃的物理性质。
表2-2 一些芳香烃的物理性质
第2 讲
29
Part 4
芳香烃的化学性质
知识点睛
由于共轭大π 键的存在,芳香环的特性与不饱和烃大相径庭。首先,在亲核试剂的作用下,芳香烃易发生亲电
取代,而非亲电加成。这主要是由于苯环上的π 电子可以有效稳定亲电取代中的碳正离子中间体,这样的碳正离
子更倾向于脱去质子完成取代反应,再次构成苯环的稳定结构。
其次,对于与芳环相连的碳,由于芳环具有共轭结构,能通过共轭效应分散电子密度,所以其直接相连的碳上
氢(又称α −H)较为活泼,极易发生取代、消去、氧化等反应。这一点与羰基的α −H 类似,详细的内容我们将在
下一讲中进行探讨。
由于苯环本身的不饱和性,在一定条件下也可以发生加成反应,如在光照条件下与氯气发生加成,反应条件的
不同导致产物不是六氯苯,而是六氯环己烷。这个反应一般认为是自由基机理。
图2-14
苯环也可以在特殊条件下被还原,比如著名的Birch 还原,使用溶剂化电子将苯还原成1,4−环己二烯。
图2-15
30
Part 5
芳香烃的亲电取代反应
知识点睛
5.1 芳香烃亲电取代反应的机理
与一般的不饱和烃不一样,芳香烃在路易斯酸催化下不易发生加成反应,而是发生亲电取代反应。现在普遍
认为芳香烃的亲电取代反应是正离子中间体机理:
第一步:苯环上的π 电子进攻亲电试剂E+,形成正离子中间体。中间体的稳定性可以由产生共振式的种类多
少而判断。
图2-16
第二步:消去质子
图2-17
5.2 硝化反应
一个经典的案例是苯环上进行的硝化反应。
甲苯和苯酚的硝化亲电取代是制造TNT(2,4,6−三硝基甲苯)和苦味酸(2,4,6−三硝基苯酚)的重要反应。
下面我们以苯的硝化反应为例,具体给出这个亲电取代反应的机理。
第2 讲
31
图2-18
第一步:浓硝酸在浓硫酸的作用下形成直线型的硝基正离子NO+
2 。
图2-19
第二步:亲电试剂硝基正离子NO+
2 被苯的π 电子进攻,形成碳正离子中间体,此中间体共有三个共振式。
图2-20
第三步:硫酸氢根离子从碳正离子中间体上脱去一个质子。
精讲精练
【例1】
已知甲苯在浓硫酸催化下与浓硝酸反应主要生成对硝基甲苯。请写出甲苯在浓硫酸催化下生成对硝基甲苯的机
理。
32
知识点睛
5.3 取代基定位、活化钝化作用,共振式稳定理论
硝基苯在浓硫酸作用下可以继续硝化,但反应条件更为苛刻,且产生的产物90% 以上为间二硝基苯。
图2-21
于此产生对比的是,甲苯在室温下就可以被硝化,产生的产物以邻位、对位取代为主。
图2-22
这种由取代基带来的效应主要分为活化-钝化作用及定位作用,其根源是基团的吸电子能力或给电子能力。
以硝基为例,由于氧的电负性很大,氮原子上电子云密度向氧原子偏移,从而进一步导致硝基相连的碳原子上
电子云向氮原子偏移,这种效应被称为诱导效应。因此,硝基是吸电子基团。类似的还有氰基(−CN),三卤甲基
(−CX3),磺酸基(−SO3H), 羰基等基团,这些取代基都属于吸电子基团。
图2-23
以羟基为例,氧原子上具有未成键的孤对电子,这对电子会与苯环上的π 电子产生p−π 共轭,从而提供更高
的电子云密度,这种效应被称为共轭效应。类似的的还有胺基(−NH2),酯基(−OCOR),这些取代基都属于给
电子基团。烃基虽然没有孤对电子,但成键轨道会与苯环上的π 电子产生及其微弱的超共轭效应,微弱提高电子
云密度。类似的的还有其他芳环(−Ar)。
特殊的是,卤素(−X)具有很高的电负性,会导致电子云密度偏移,但同时又具有未成键的孤对电子。我们将
这类基团单独列出讨论。
活化钝化作用表现在苯环被取代后继续发生亲电取代的难易程度。决定这一作用的主导的是诱导效应,因此
第2 讲
33
所有的吸电子基团都会导致苯环被钝化,难以发生亲电取代,如上面提到的硝基苯。而所有的给电子基团都会导
致苯环被活化,更易发生亲电取代,如甲苯。卤素在这里表现出诱导效应,会导致苯环被钝化。
定位作用主要表现在苯环被取代后继续发生亲电取代的位置。我们来看硝基苯继续硝化产生的以下共振式:
图2-24
形成碳正离子后,邻位和对位取代的碳正离子中都有一种共振式,其正电荷位于直接连接在硝基上的碳原子
上,不稳定。因此产物以间位为主。
反观甲苯被硝化时中间体的共振式:
34
图2-25
超共轭效应导致共振式中和甲基直接相连的碳上的正电荷较为稳定,因此产物以邻、对位为主。又因甲基的
空间位阻原因,对位产物比邻位产物更多。
总结:
精讲精练
【例2】
请从易到难排列下列物质被硝化的难易程度。
苯、苯磺酸、苯酚、甲苯、二甲苯、苯胺、硝基苯、氯苯、碘苯。
第2 讲
35
知识点睛
5.4 多取代基定位效应,位阻效应及其对合成路线的影响
由于苯的亲电反应本质是需要苯的π 电子进攻的,因而当苯环上存在多个取代基时,给电子基团的效应往往
强于吸电子基团效应。人们总结出了以下几条经验规律。
(1) 当苯环上存在多个取代基时,给电子基团主导定位效应;
图2-26
(2) 当苯环上同时存在强度不同的给电子基团时,给电子能力强的基团主导定位效应;
图2-27
(3) 当苯环上同时存在强度相近的给电子基团时,产物一般为混合物,需要进行后续提纯分离;
图2-28
(4) 在规则(3)的基础上,需要考虑位阻效应,大取代基团(合成中常见的如磺酸基,特丁基等)邻位的取代
产物一般不考虑。(虚线箭头表示不考虑的位点)
图2-29
(5) 在规则(3)的基础上,也可以利用其他取代基先占据需要保留的位点(磺化的反应可逆性在这里显得尤
为重要),然后再进行取代反应。
36
精讲精练
【例3】
用箭头表示以下化合物在芳香亲电取代反应中新引入基团的位置:
知识点睛
由于苯环上的取代基会显著影响后续的反应及产物结构。因此,在设计多取代苯的合成路线时,必须结合取
代基的定位效应仔细考虑合成顺序。比如以下的例子,仅仅改变了两个反应的先后顺序,就得到了不同的产物。
图2-30
第2 讲
37
精讲精练
【例4】
设计合成路线,完成以下转化。
提示:
知识点睛
5.5 卤化反应
利用路易斯酸(三卤化铁、三卤化铝等)进行催化,苯环可与卤素(一般是氯、溴)发生亲电取代,产生卤代
苯。
图2-31
机理如下:
图2-32
38
苯环上的π 电子进攻卤素分子,形成π 配合物。而后随着路易斯酸的作用或另一分子卤素的作用,卤卤键发
生异裂,形成碳正离子中间体。碳正离子中间体再脱去质子形成卤代苯。
如果想要合成氟代苯或碘代苯,则条件需要稍稍发生改变。氟气性质过于活泼,反应难以控制,一般使用温和
的氟化氙进行氟化。而碘化时,碘单质过于稳定,反应难以进行,一般使用氯化碘进行碘化,或使用硝酸等强氧化
剂进行催化。
图2-33
图2-34
发生亲电取代。
精讲精练
【例5】
除了硝酸等氧化剂可以催化碘单质进行碘化反应,银离子也可以催化这一反应,请解释原因。
第2 讲
39
知识点睛
5.6 磺化反应
磺化反应是指有机物中的氢被磺酸基或磺酰基取代的反应。苯环上的氢在发烟硫酸或三氧化硫的条件下可以
发生亲电取代,产生苯磺酸。此反应是可逆的,需要在反应中使用过量的苯并不断蒸出,推动平衡移动。
图2-35
在稀硫酸或稀盐酸中,苯磺酸易被水解,磺酸基被氢取代。由于这个特性,有机合成中常常利用磺酸基作为保
护基团,提前占用想要保留的位置,后续水解除去保护基团。下面的合成路线就是一个这样的例子。
利用磺酸基保护对位不被卤化:
图2-36
5.7 傅-克烷基化反应
1877 年,傅里德(Friedel)和克拉夫茨(Crafts)发现,氯戊烷和铝条在苯中反应生成了戊苯;而后的研究发
现这种反应十分普遍。这个反应以路易斯酸或一些质子酸为催化剂,促使卤代烷形成碳正离子,从而进行亲电取
代反应。这个反应能引入了碳碳键,而且十分普遍,重要性不言而喻。
反应机理共分为以下几步:
第一步:路易斯酸脱去卤代烷的卤离子,形成碳正离子。
图2-37
常用的路易斯酸催化活性如下:
AlCl3 > FeCl3 > SbCl5 > SnCl4 > BF3 > TiCl4 > ZnCl2
卤代烷中,三级卤代烷的活性最高,一级卤代烷最低。其他条件相同时,氟代烷活性最高,碘代烷活性最低,这
一点可以从卤素的电负性看出。
第二步:与之前提到的亲电取代相同,苯环的π 电子进攻碳正离子,形成碳正离子中间体。然后失去质子,生
成烷基苯。
40
图2-38
在多卤代烷的情况下下,有可能连续发生傅-克烷基化,如下面的例子:
图2-39
除了卤代烷,醇、烯烃也可以代替卤代烷发生傅-克烷基化反应,但这一过程中至少要使用等量的路易斯酸催
化,若使用质子酸,则只需要催化量。
图2-40
需要注意的有两点:
由于傅-克烷基化反应第一步会产生碳正离子,因此必须将碳正离子重排考虑进去,事实证明这种重排是十
分普遍的,如下图的例子。
图2-41
另外,由于烷基本身是给电子基团,因此烷基化后的产物有很大可能继续发生傅-克烷基化反应,生成多烷基
化产物。相反的,若苯环上原先具有强吸电子基团,则傅-克烷基化不易发生。
第2 讲
41
图2-42
值得注意的是,傅-克烷基化是可逆的,在强催化剂的作用下,芳香烃有可能发生去烷基化。
精讲精练
【例6】
双酚A 是合成环氧树脂的重要材料,结构如图所示。它是由苯酚和另一种原料在路易斯酸的催化下一步合成的,
请写出那种原料的名称,并给出反应式。
42
知识点睛
5.8 傅-克酰基化反应
傅-克酰基化反应与傅-克烷基化极为类似,但反应物使用的是酰卤。一般来说酰卤的傅-克酰基化反应活性
与傅-克烷基化反应活性顺序相反:
RCOI>RCOBr>RCOCl>RCOF
进行傅-克酰基化反应时需要等摩尔以上的氯化铝进行催化,因为反应中羰基会和等摩尔的氯化铝形成配合
物;特别的,如果使用酸酐作为反应物则需要二倍等摩尔以上的氯化铝进行催化(因为有两个羰基会形成配合
物),反应机理如下:
图2-43
反应中1mol 的氯化铝与羰基形成配合物,这种强配位作用使得苯环更加缺电子,因此傅-克酰基化不具有
傅-克烷基化的可逆性。另外,傅-克酰基化的中间体是羰基正离子,有效的避免了碳正离子重排。这两点特性使
得傅-克酰基化成为了有机合成中构造碳骨架的利器。能使用傅-克烷基化反应的情况也往往使用傅-克酰基化,
并配合锌汞齐还原(克莱门森还原)将羰基还原为亚甲基,这样一来,有效地避免了重排,又提高了产率。下面是
一个傅-克酰基化反应配合克莱门森还原的典型案例。
图2-44
第2 讲
43
精讲精练
【例7】
(1)完成以下反应式:
(2)利用傅−克酰基化反应、Clemmensen 还原合成以下化合物:
(i) 3−甲基−1−苯基丁烷
(ii) 二苯酮
(iii) 1−苯基−2,2−二甲基丙烷
(iv) 正丁苯
44
知识点睛
5.9 类傅-克反应(Blanc 氯甲基化反应,Gatterman-Koch 甲酰化反应)
Blanc 氯甲基化反应本质也是亲电取代反应,该反应能在苯环上引入一个氯甲基。
图2-45
机理如下:
图2-46
由于甲酰卤极为不稳定,因此甲醛基的引入不能依靠傅-克酰基化反应。人们发现在路易斯酸作用下,可以利
用一氧化碳代替甲酰卤引入甲醛基。这里氯化亚铜的作用与一氧化碳配位,以提高一氧化碳的反应活性,工业上
则不使用氯化亚铜,使用加压的方法代替。
图2-47
第2 讲
45
精讲精练
【例8】
这是工业上从茴香醚合成茴香醇的一步。
(a) 给出茴香醇的系统命名;
(b) 完成反应式
46
课堂总结
  本讲介绍了苯及芳香化合物的命名、结构以及一些性质,重点介绍了芳环上发生亲电取代反应的方式、
机理以及选择性规律,需要学生们熟练掌握。
第2 讲
47
专业巡礼
科学小故事
  斯莫利( R.E.Smalley) 1943 ∼2005,本科美国密歇根大学,后在美国普林斯顿大学取得博士学位。
后李艾斯莫利在美国芝加哥大学从事博士后研究,并成为超声速流激光光谱研究(Supersonic Beam
Laser Spectroscopy)领域的顶尖专家。曾任美国莱斯大学纳米科学和技术中心主任,美国国家科学院
院士。
  1985 年理查德·斯莫利与同事罗伯特·柯尔以及英国萨塞克斯大学教授哈罗德·克罗托发现碳的球
状结构,三人同获1996 年诺贝尔化学奖。获得诺贝尔化学奖后,斯莫利成为纳米技术领域的坚定支持
者,期待以纳米技术的发展来解决类似能源那样的全球性问题。
  1999 年,斯莫利在美国众议院关于《国家纳米技术促进计划》的听证会上说,
“这些小小的纳米级
家族成员,以及将它们组装并加以控制的技术——纳米技术,将使我们的产业和生活发生革命性的改
变。”
  2005 年因白血病在休斯敦逝世。
  被称为” 纳米技术之父” 的斯莫利生前是美国得克萨斯州休斯敦市莱斯大学的一名化学教授, 他
和其他科学家共同发现了碳60 分子, 也称为” 巴基球”。这种名为“富勒氏”结构的碳元素新结构,其
原子以6 种晶体形式排列在封闭的框架中。因其形状如同小球,这种结构的碳又被称为“布基球”。他们
的这一发现开创了化学研究新领域,对宇宙化学、超导、材料化学和材料物理的研究有重大意义。有关碳
60 的伟大发现奠定了斯莫利在纳米技术领域内的先驱地位, 同时也为他赢得了1996 年诺贝尔化学奖。
  斯莫利也是纳米技术领域最杰出的代言人之一, 在他的努力和帮助下, 美国国会批准并创建了国家
纳米技术研究所。
第
讲
3
49
苯与芳香烃(二)
Part 1
芳香烃的其他反应
Part 2
稠环芳烃
Part 3
芳香性的本质——闭环共
轭体系
学习目标
1. 掌握芳香烃的化学性质
2. 了解稠环芳烃的化学性质
3. 学会判断有机分子是否具有芳香性
50
Part 1
芳香烃的其他反应
知识点睛
上一讲中我们讲述了芳香烃最重要的反应之一——亲电加成反应。这节课我们来继续介绍芳香烃的其他化学
性质,以及芳香体系对分子结构的影响。
1.1 Birch 还原(伯奇还原)
苯的化学式是C6H6,具有很高的不饱和性。但苯环自身的芳香结构又使得这个体系不同于一般的不饱和烃,
只有极为特殊的条件下才会发生加成或还原反应。
苯的还原反应中,最为重要的莫过于Birch 还原反应了。苯在溶剂化电子这样的强还原剂下被还原为1,4-环
己二烯。
极为活泼的碱金属(如钠、钾) 在液氨和醇的混合液中产生蓝色的溶剂化电子,这种强还原的环境下,苯被电
子进攻,这个反应普遍认为是经过自由基中间体的机理。
此外十分有趣的是,Birch 还原往往发生在共轭双键结构上,并发生1,4-加成。如果芳香烃上具有和苯环共轭
的双键的话,Birch 还原优先发生在这个双键上;如果这个双键不和苯环共轭,Birch 还原则特异性地还原苯环。如
下面的例子:
第3 讲
51
Birch 还原拥有更广泛的应用,比如它也可以应用于共轭双烯。
当Birch 还原用于α,β−不饱和醛酮这样的结构中,则会高效地产生相应的烯醇负离子,这样的负离子可以用
于后续的烷基化反应或共轭加成反应,从而引入碳骨架,在合成上是十分重要的反应。
苯的同系物在进行Birch 还原时的产物需要考虑取代基的给电子或吸电子效应。对此,此反应的发现者——
澳大利亚化学家A.J.Birch 给出了一条经验规则:当有给电子基团(含烷基)取代时,最终产物中的双键必带有更
多的取代基;当有吸电子基团取代时,最终产物中的双键避免与此取代基形成共轭体系。
精讲精练
【例1】
完成下列反应:
(i)
(ii)
Li,NH3(l)
−−−−−−−→
CH3CH2OH
(iii)
Li,NH3(l)
−−−−−−−→
CH3CH2OH
(iv)
K,NH3(l)
−−−−−−−→
(CH3)3COH
52
知识点睛
1.2 加成反应
类似于Birch 还原的自由基机理,在自由基条件下,苯表现出不饱和烃的性质,和氯气在光照或自由基引发剂
的条件下加成,生成六氯环己烷,即农药“六六六”的主要成分。
此外,在某些条件下苯环也可以直接进行催化加氢。特别注意:此反应仅适用于苯,应用于苯的同系物时会发
生十分复杂的副反应。
精讲精练
【例2】
画出1,2,3,4,5,6−六氯环己烷立体异构体的立体构象,并指出哪一些异构体最稳定。
第3 讲
53
知识点睛
1.3 氧化反应
苯十分稳定,即使在与高锰酸钾或是铬酸这样的强氧化剂同煮的情况也不会被氧化。苯的氧化需要及其特殊
的条件,当五氧化二钒做催化剂时且高温的情况下,苯可以被氧化为顺丁烯二酸酐。
此外,另一种氧化体系使用了氯化钌和高碘酸钠,可以将苯环整个脱去,变为一个羧基。
1.4 α-H 取代反应、苄位的特殊性质
芳香性基团的化学性质由于共轭体系的存在而十分特殊,相应的,被苯环取代的芳香烃,其性质也与一般的脂
肪烃存在一些差异。与官能团直接相连的碳原子,一般称为α-C,在这个碳上的氢原子一般称为α-H。而与苯环
直接相连的碳原子也称苄位(benzyl)。
我们举一个例子来看一看苄位的特殊性。苯是具有致癌毒性的,人体的循环系统很难降苯降解为其他化学物
质,而苯又难溶于水,因此只能随着新陈代谢缓慢排出。而苯环上相连一个甲基的甲苯,却是低毒的。人体为什么
能够降解甲苯呢?研究发现,甲苯在人体体内会被氧化为苯甲酸,从而排出体外,苄位碳上的氢原子(α-H)具有
更加活泼的化学性质,更易被氧化。而产物苯甲酸易溶于水,从而随着尿液排出体外。
下面让我们来详细看看苄位的特殊性质。
苄位为什么会有如此特殊的化学性质?主要的原因在于苄位共轭效应。苯环的共轭体系表现出吸电子效应和
超共轭效应,从而稳定了苄位产生的碳负离子、碳正离子和自由基。
从碳负离子的角度来看,α-H 具有一定的酸性,在强碱的作用下产生的苄基负离子也具有一定的稳定性。我
们可以通过共振式理论来解释这一现象。
从碳正离子的角度来看,当苄位具有好的离去基团容易产生碳正离子时,或是苯环上具有另外的给电子基团
可以稳定碳正离子时,苄位容易发生取代反应,且一般以SN1 机理进行反应。
54
当苄位被强亲核试剂进攻时,也会以SN2 机理进行反应。
从自由基的角度来看,苄位的α-H 往往更容易发生自由基反应,如加热或光照条件下的卤代、多卤代。
精讲精练
【例3】
写出乙苯在如下两种反应条件下被溴卤化的主要一卤代产物,写出它们的反应类型(亲核、亲电、自由基);并体会
反应条件在有机化学反应中的重要性。
第3 讲
55
知识点睛
甲苯在人体中易被氧化为苯甲酸,主要是由于α-H 的活泼性。在高锰酸钾的强氧化条件下,几乎所有具
有α-H 的侧链都会被氧化成羧基。
工业上使用三价钴作为氧化剂,可以生产聚酯纤维的前体材料——对苯二甲酸。
必须要注意的是,不具有α-H 的侧链无法被氧化。
稍温和一些的氧化剂,如二氧化锰、醋酸酐-三氧化铬体系,高价碘盐,PCC 和二氯铬酰,都可以将α-H 氧化
为羰基。其中二氯铬酰做氧化剂的反应又被称为Etard 反应(其中Ar 为芳香性基团)。
类似的,苄醇也能在二氧化锰的条件下被温和的氧化。需要注意的是,双键附近α-C 上的羟基(如烯丙醇)
由于存在类似的共轭效应,也能在这个条件下发生氧化反应;而由于该反应温和的条件,其他的羟基并不会被氧
化。
苄基在合成上的一个重要应用是作为羟基或胺基的保护基团,因为苄基醚在钯或铂催化条件下极易发生氢解
反应。
56
精讲精练
【例4】
完成以下反应式:
Part 2
稠环芳烃
知识点睛
研究表明,宇宙中有超过20% 的碳元素以稠环芳烃及其衍生物的形式存在,稠环芳烃很可能是生命起源时最
初的原料之一。相较于单环芳烃的性质,稠环芳烃的性质稍显类似,但又有许多不同。不同的稠环芳烃化学性质不
尽相同,我们这里先以最简单的稠环芳烃——萘,为例探讨稠环芳烃的化学性质。如果同学们对这个课题有兴趣,
也可以在课后自行查阅相关文献。
2.1 萘的亲电取代(卤化,硝化,磺化,酰基化)
芳香烃的一个重要的性质就是亲电取代反应。萘的性质比苯活泼,在发生溴化反应时不需要催化剂,在进行
氯化时也只需要使用很弱的催化条件即可进行反应。
第3 讲
57
与苯环不同,萘上的氢原子化学环境不同,分为α、β 两种位置(参见上一讲有关芳香烃命名)。人们发现,
萘在进行卤化时,主要以α 位产物为主。使用共振式过渡态理论可以对这一现象进行解释。
从热力学的角度来看,若反应生成α 位产物,则应有以下共振式作为过渡态:
若反应生成β 位产物,则有以下共振式:
从图中我们可以看出,生成α 位产物时,有两个共振式具有完整的苯环共轭结构;而生成β 位产物时,只有一
个共振式具有完整的苯环结构。这也导致热力学上,前者的过渡态更为稳定,需要的活化能更低,因此反应速率更
快。这也是为什么卤化反应主要以α 位产物为主。
然而在高温条件下,两种过渡态的势垒均能被越过,此时,反应位点受到空间位阻限制。以磺化反应为例,由
于磺酸基整体位阻较大,α 位产物较为拥挤,就出现了这样的有趣现象:该反应低温下以α 位产物为主,高温下以
β 位产物为主;又因为磺化反应本身可逆,在高温下,α-萘磺酸又会转化为β-萘磺酸。
58
类似的,萘的傅-克酰基化反应的主要产物也随着反应温度的变化而变化。萘的亲电反应再次向我们展示了
有机化学反应中,反应条件如何对反应产物的起到决定性作用。
2.2 稠环的取代基定位、活化钝化作用
在上一讲中,我们讨论过取代苯再次发生亲电反应时的定位效应和活化钝化作用,取代萘上的亲电反应也存
在类似的效应。
首先,当取代基为给电子基时,具有活化作用,因此反应主要在取代基的同环上发生。当给电子基在1 位(α
位)时,亲电反应以在2、4 位上发生为主。和上面的原理类似,由于4 位本身就是α 位,因此产物往往比2 位多。
当给电子基在2 位(β 位)时,亲电反应以在1、3 位为主,其中1 位本身为α 位,产物较多。特殊的是,当反
应基团位阻较大的时候(如磺化或傅-克酰基化反应),也常常在6 位出现亲电取代反应。
第3 讲
59
但当取代基为吸电子基时,芳环被钝化,因此亲电反应往往发生在另一个未被钝化的环上。此时的定位效应
不明显,生成的产物的规律与未被取代的萘一致,在较低反应温度下在另一个环的α 位(也即5、8 位)进行取代,
而较高温度下在另一个环的β 位(也即6、7 位)进行取代。
精讲精练
【例1】
完成下列反应:
60
知识点睛
2.3 萘的加成反应及还原反应
由于萘的化学性质比苯活泼许多,萘不需要光照即可和氯气发生1,4-加成反应,然后再与一分子氯气继续发
生加成反应,直到剩下一个完整的苯环。萘的卤化反应中,这一反应会与亲电取代反应竞争。但在加热条件下,发生
1,4-加成的产物可以脱去一分子HCl 形成芳香体系,生成α-氯代萘,从而纯化亲电取代产物。同样的,1,2,3,4-四
氯-1,2,3,4-四氢合萘(两分子氯气的加成产物)也可以脱去两分子HCl 形成1,4-二氯代萘。
萘的还原反应比较复杂,这里一共介绍萘的四种还原方法。
首先,萘也可以发生Birch 还原反应,生成1,4-二氢合萘或1,4,5,8-四氢合萘。
而类似于Birch 还原,在使用金属锂对萘进行还原时,该反应被称为Benkeser 反应。其中第二个产物为副产
物,约占总量的20%。
而使用醇代替液氨进行还原则会得到其他的产物,产物根据温度而变化,但都保留一个完整的苯环。温度稍
低时得到1,4-二氢合萘,而温度高时得到1,2,3,4-四氢合萘。
萘也可以发生催化氢化,还原成四氢合萘或十氢合萘。反应的主要产物往往由催化剂决定,使用零价Pd 催化
剂主要得到四氢合萘,转变为十氢合萘的效率很低;而使用零价Rh 催化剂则会在生成四氢合萘后迅速加氢得到
十氢合萘。
第3 讲
61
2.4 萘的氧化反应
萘比苯易氧化,在室温下使用三氧化铬的醋酸溶液就可以将其氧化为萘醌。
工业上利用五氧化二钒催化,可以将萘使用氧气氧化为邻苯二甲酸酐。
2.5 其他稠环芳烃(蒽,菲)
三个苯环稠和而成的蒽、菲,由于两端的苯环可以各自保持芳香体系,中间的两个位点(γ 位)就显得特别活
泼。可以发生包括亲电取代、加成、氧化、还原等一系列反应。请看如下的例子:
傅-克反应:
加成反应:
还原反应:
62
氧化反应:
特殊的是,当蒽亲电取代反应时,有时会伴随1,4-加成产物。
精讲精练
【例2】
蒽与菲在CCl4 中可以与溴发生加成反应。写出这两个转化的反应机理,并说明反应为何发生在中间的环上。
第3 讲
63
【例3】
完成下列反应式:
(i)
RuCl3,NaIO4
−−−−−−−−−→
MeCN,CCl4,24h
(ii)
KMnO4
−−−−→
H2O
(iii)
O3,CH3OH
−−−−−−→
H2O2
−−−−−→
HCOOH
Part 3
芳香性的本质——闭环共轭体系
知识点睛
芳香性的定义在有机化学界一直没有一个明确的定论。虽然最早“芳香”(aromatic)这个词被用于形容这些
化合物的独特味道,但现代的化学研究已将这个词拓展到一类具有特殊稳定性又高度不饱和的环状结构的统称。
3.1 离域能
芳香类化合物由于形成了共轭体系,导致能量大幅下降,稳定性大大提高。由于形成共轭体系而下降的能量
被称为离域能。以苯为例,1,4-环己二烯的氢化热近似于环己烯的氢化热的二倍,但是具有一定共轭的1,3-环己
二烯氢化热则存在一定差别。将这种共轭结构推广到“环己三烯”上就可以得到“不形成共轭体系”的苯的氢化热。
再测定苯的氢化热,就可以得到苯的离域能,其数值大约是121.8kJ/mol。
64
六元环烯的氢化热
而相较之下,环丁二烯也形成了一个共轭体系,但是其电子能量大幅度提升而十分不稳定。环丁二烯及其活
泼,可以自身发生二聚,其寿命大约只有五秒。这种形成共轭体系能量却大幅提升、导致化合物不稳定的现象我们
称之为反芳香性。
3.2 休克尔规则(4n+2)
休克尔规则是一条经验规则,用于判断一种有机物是芳香性、反芳香性或是无芳香性,规则如下:
整个共轭体系(p 轨道连续重叠的体系)为环状结构且处于一个平面上;
环上每一个原子都具有p 轨道,或孤对电子参与离域;
整个共轭体系拥有的π 电子数为4n+2 个,其中n 为自然数。
利用休克尔规则,我们以苯为例:苯的分子处于一个平面上,一共有六个碳原子参与离域,每个碳原子提供一
个π 电子,分子共有4*1+2=6 个π 电子,具有芳香性。
而环丁四烯虽然分子处在一个平面上,但只有四个π 电子,不符合4n+2 的要求,而是4n 个π 电子,这种情
况下,分子往往具有反芳香性。
在使用休克尔规则的时候,必须仔细检查共轭体系是否位于一个平面上。一个非常经典的例子是[10]-轮烯
的芳香性问题,分子结构如下:
[10]-轮烯分子共有4×2+2 = 10 个π 电子,看似具有芳香性,但实际上是无芳香性的分子,为什么会这样呢?
原因在于[10]-轮烯内部的氢原子在空间上出现了位阻效应。
第3 讲
65
更大的轮烯如[14]-轮烯、[18]-轮烯由于环变大,氢原子的空间位阻问题被解决,均具有芳香性。特别是[18]-
轮烯,X 射线衍射表明[18]-轮烯具有对称中心,基本上是一个平面分子。
那么如何才能让[10]-轮烯具有方向性呢,答案很简单,只要消除氢原子的空间位阻就可以了,比如使用亚甲
基桥将两边的碳连接,得到1,6-亚甲基[10]-轮烯。实验结果表明1,6-亚甲基[10]-轮烯大环的碳碳键长几乎等
长,和萘类似,均具有芳香性。
精讲精练
【例1】
判断以下化合物为芳香性、反芳香性或无芳香性,并说明理由。
66
知识点睛
3.3 非经典碳正离子、碳负离子与芳香性
一般来讲,碳正离子或碳负离子都很不稳定,往往作为有机反应中的高能量中间体出现。然而,环戊二烯负离
子(茂负离子)十分稳定。带来这种稳定性的原因是这种负离子具有芳香性。但必须要说明,环戊二烯负离子仍
然像正常的碳负离子一样,很容易和亲电试剂反应。
研究结果显示,环戊二烯负离子五个碳碳键长相等,完全对称,进一步说明了环戊二烯负离子的芳香性。这一
点也可以利用休克尔规则进行判断,除了环戊二烯负离子具有5+1 个π 电子,符合4n+2 规则。
同样的,环庚三烯正离子(
正离子)也具有一定的芳香性。
精讲精练
【例2】
判断以下化合物或离子为芳香性、反芳香性或无芳香性:
第3 讲
67
知识点睛
3.4 杂原子芳香化合物简介
杂原子芳香化合物在有机化学上具有重要应用,生物体体内的杂原子芳香化合物也十分重要,市面上销售的
绝大多数药物都具有杂环。杂环化合物的化学性质会专列出一讲进行讨论。
带有杂原子的五元环的一般都具有芳香性,因为杂原子往往可以提供孤对电子填补π 电子的不足,而不需要
形成碳负离子。对于六元环来讲则一般是以氮杂为主,此时氮原子的孤对电子不参与共轭,也因此具有较强的碱
性和一定的亲核性。常见的杂原子芳香化合物如下:
一些杂环化合物的名称
3.5 稠环芳香化合物:茚,薁
多个苯环并接的时候,不能简单以总电子数判断整体分子的芳香性。虽然这些分子一定具有芳香性,但是不
一定每个小环都能满足休克尔规则。而且,一般来讲,并接的苯环越多,性质越不稳定。
茚可以看成是由苯环和环戊二烯并接而成。因此具有一定环戊二烯能形成稳定负离子的性质。
薁则更为特殊,在室温下是青蓝色片状晶体,也是萘的同分异构体。其分子内不具有六元环,但是具有芳香性、
类似萘的性质,较为稳定。其分子可以看成由环戊二烯负离子和环庚三烯正离子并接而成。
相较之下,并环戊二烯和并环庚三烯则不具有芳香性,非常活泼,极易发生二聚或被空气氧化。
68
课堂总结
  本讲介绍了芳香烃的氧化、还原以及苄位上的特殊反应,并简介了稠环芳烃中的一些反应特点,需要同
学们了解并掌握。之后讲解了产生芳香性的原理和芳香性的判断规则,需要学生们熟练掌握并理解。
第3 讲
69
专业巡礼
科学小故事
  钱永健(1952 年2 月1 日-2016 年8 月24 日),出生于美国纽约,祖籍中国浙江省杭州市临安区,
美籍华裔生物化学家、2008 年度诺贝尔化学奖获得者之一,美国国家科学院院士、美国国家医学院院士、
美国艺术与科学院院士,
“中国导弹之父”钱学森的堂侄。先后任教于美国加利福尼亚大学伯克利分校以
及加利福尼亚大学圣地亚哥分校。
  1980 年钱永健发明检测钙离子浓度的染料分子,1981 年改进将染料引入细胞的方法,以后发明更
多、更好的染料,被广泛应用。检测钙的方法有三种:选择性电极、水母素、钙染料。在钱永健的钙染料没
有出现以前,具有空间检测能力的只有水母素,但当时水母素需要注射到细胞内,应用不方便,而钱永健
的染料可以通透到细胞里面去。水母素和钙染料各有优缺点,目前用染料的人多。钱永健还发明了多种
染料用于研究其他分子。
  1952 年,钱永健出生在纽约。或许是家学渊源,他打小就对科学产生兴趣。读小学时,父母给他买
了化学实验玩具,但他觉得不过瘾。后来,钱永健在学校图书馆发现一本化学书,里面讲到怎么将紫色的
溶液变成绿色,他于是被化学深深吸引。读高中的时候,他家地下室已经摆满瓶瓶罐罐。兄弟俩甚至悄
悄制造火药,结果不慎起火,烧到乒乓球桌。尽管出现了事故,父母并没有阻止孩子们的化学实验,钱永
健也只是将实验地点搬到室外的混凝土露台。
  当时,钱永健的大哥钱永佑(Richard Tsien)刚好从英国牛津返回。钱永佑后来在斯坦福大学任
职,并且和钱永健一样成为了美国科学院院士。钱永佑告诉弟弟,阿德里安是一位研究肌肉的电生理学
家。钱永健顿时愣住了,因为那时他想研究的是大脑。
  不过,阿德里安给了钱永健极大的自由度,钱永健开始研究如何观察大脑的神经信号网络。1980 年,
钱永健发明出检测钙离子浓度的染料分子。钙离子是生物体内的重要信号分子,因此,钱永健的这一发
明被广泛应用于生物体内成像技术。很长一段时期,生物学家们忽视了钙离子的化学问题,化学家不了
解钙离子信号的生物意义。兼具化学和生物背景的钱永健,则在多次失败之后有所斩获。
第
讲
4
71
醇、醚、酚
Part 1
醇
Part 2
醚
Part 3
酚
学习目标
1. 掌握醇的命名、性质、反应以及制备方法
2. 了解醚的命名、性质、反应以及制备方法
3. 了解酚的结构、性质
72
Part 1
醇
知识点睛
醇是指含有−OH 连接在饱和的sp3 杂化的碳上的化合物。醇是水的有机衍生物,其中水的一个氢被有机基
团所取代:H-O-H 与R-O-H。
根据羟基所连碳原子的级数,醇可以被分为一级醇(伯醇)、二级醇(仲醇)和三级醇(叔醇);根据所含羟基
数目来分,含一个羟基的称为一元醇,含两个羟基的称为二元醇,二元以上的醇统称为多元醇。
醇在自然界广泛存在,并有许多工业和药物用途。例如甲醇是最为重要的工业产品之一。历史上,甲醇是
通过在隔绝空气下加热木头而获得的,因此又被称为木醇。如今全世界每年大约生产四千万吨(一百三十亿加
仑)甲醇,大多数是通过一氧化碳和氢气的催化还原制备的。甲醇对人体有毒,少量(15mL)造成失明,大量
(100−250mL)致死。工业上,它被用作生产甲醛和醋酸的溶剂与原料。
乙醇(俗称酒精)是第一个被制备和纯化的有机化学品。从谷物和糖类的发酵生产乙醇已被进行了大约9000
年,通过蒸馏对其纯化可以追溯到十二世纪。如今全世界每年大约生产五千五百万吨(一百八十亿加仑)乙醇,大
多数是通过玉米、大麦、高粱和其他植物原料的发酵制备的。全部基本上都用来做汽车燃料了。
在工业上被用作溶剂或化学中间体的乙醇是通过乙烯在高温下酸催化水合而大量制备的。
1.1 醇的命名
选取含有羟基的最长链为主链,从离羟基近的一端开始命名,标出羟基的位置。
第4 讲
73
精讲精练
【例1】
用普通命名法命名下列化合物。
(i) H2C = CHCH2OH
(ii) (CH3)3CCH2OH
(iii) (CH3)2CHCH2CH2OH
【例2】
用系统命名法命名下列化合物。
(i) (CH3)3CCH2CH2OH
(ii)
(iii) HC ≡CCH2CH2OH
(iv)
(v) HOCH2C ≡C-C ≡CCH2OH
(vi)
74
知识点睛
1.2 醇的结构与物理性质
醇与水在氧周围有着相近的空间结构。R-O-H 键角近似正四面体角(例如甲醇中是108.5◦),氧原子是sp3
杂化的,由于碳和氧的电负性不同,所以碳氧键是极性键,醇是一个极性分子,一般情况下,相邻两个碳原子上的最
大基团处于交叉构象时最稳定,是优势构象,但当这两个基团可能以分子内氢键缔和时,由于形成氢键可以降低体
系能量。两个基团处于邻交叉构象成为优势构象, 如:
醇由于存在分子间氢键。一个分子中正极性的-OH 氢原子被另一分子中电负性较大的氧原子的孤对电子所
吸引,产生将分子连在一起的较弱的力。当从液态变成气态时,必须要克服这种分子间相互作用,因此沸点就上升
了。例如,1-丙醇(分子量=60)、丁烷(分子量=58)和氯甲烷(分子量=65)分子量相近,但相比之下,1-丙醇
的沸点是97◦C,而烷烃是−0.5◦C,氯代烷是12.5◦C。
由于能与水互相形成氢键,低级醇在水中有较大的溶解度。
第4 讲
75
1.3 醇的酸碱性
醇与水的另一个相似性是既有弱酸性又有弱碱性。作为弱碱,它们被强酸可逆地质子化为氧鎓离子ROH+
2 。
作为弱酸,它们的稀水溶液微弱地通过将质子给水生成H3O+ 与烷氧负离子RO−。
简单的醇如甲醇和乙醇酸性和水差不多,但更高取代的醇如叔丁醇就更弱一些。取代基也有着显著的影响:
例如2,2,2-三氟乙醇酸性比乙醇强大约3700 倍。酚与醇的含硫类似物硫醇酸性比水强得多。
液相中醇上烷基取代基的影响主要是由于酸电离时形成的烷氧负离子的溶剂化。烷氧负离子越容易被水溶剂
化,它就越稳定,它的形成能量上就越有利,母体醇的酸性就越强。例如,像在甲醇形成的不存在位阻的烷氧负离
子中,氧原子在立体上是可以接近并容易被溶剂化的。而像在叔丁醇形成的存在位阻的烷氧负离子中,氧原子是
不容易被溶剂化,因此是更不稳定的。而各类醇的共轭酸在水中酸性的强弱也由位阻决定,共轭酸的空间位阻小,
与水形成氢键而溶剂化的程度愈大,这个共轭酸就越稳定,质子不易离去,酸性就较低。
诱导效应在决定醇的酸性时也是很关键的。例如吸电子的卤素取代基通过将电荷分散到更大的体积而稳定烷
氧负离子,因此令醇的酸性更强。
由于醇是弱酸,它们不与弱碱如胺和碳酸氢根反应,与金属氢氧化物如NaOH 也只发生有限程度的反应。然
而醇与碱金属和强碱,如氢化钠(NaH)、氨基钠(NaNH2)和格氏试剂(RMgX)反应。
1.4 醇的制备
醇在有机化学中占据核心地位。它既能从许多其他类型的化合物制备(烯烃、卤代烃、酮、酯、醛还有其他),
又能被转化为同样多类型的化合物。
1.4.1 烯烃的水合
醇能够通过烯烃的水合来制备。由于用水直接水合在实验室中反应通常不好,常用两种间接的方法:硼氢
化-氧化和羟汞化-脱汞。注意二者产物的区别。
76
1,2-二醇能够通过烯烃直接和OsO4 的直接羟基化之后被NaHSO3 还原,或者通过环氧化物的酸催化水解
而制备。注意二者产物的区别。
在实验室与生命体中最为普遍的制备醇的方法是通过羰基化合物的还原。就像烯烃的还原是氢加到C=C 键
上生成烷烃一样,羰基化合物的还原是氢加到C=O 键上生成醇。所有的羰基化合物都能被还原,包括醛、酮、羧酸
和酯。
1.4.2 醛和酮的还原
醛很容易被还原为一级醇,而酮被还原生成二级醇。
实验室中取决于反应环境,使用许多种试剂来还原醛和酮,但通常选用硼氢化钠,NaBH4,因为它安全又容易
操作。硼氢化钠是可以在空气中称量的白色晶体,可以在水或醇溶液中使用。
第4 讲
77
氢化铝锂,LiAlH4 是另一种常用于还原醛和酮的试剂。氢化铝锂是溶于乙醚和四氢呋喃的浅灰色粉末,反应
活性比NaBH4 高,但危险性也更大。其与水剧烈反应,加热到120◦C 时爆炸性分解。
这些还原的机理涉及亲核性的氢负离子(H :−)对羰基碳原子的正极性的亲电性碳的加成。最初的产物是烷
氧负离子,它在第二步被加入的H3O+ 质子化生成产物醇。
1.4.3 羧酸和酯的还原
羧酸和酯被还原产生一级醇。
这些反应并不像醛和酮的还原那样快。NaBH4 还原酯非常慢,根本不能还原羧酸。羧酸和酯通常是被活性更
强的试剂LiAlH4 所还原的。所有的羰基化合物,包括羧酸、酯、酮和醛都被LiAlH4 所还原。注意在醛和酮的还原中
只有一个氢被转移到羰基碳上,但在羧酸和酯的还原中有两个氢被转移到羰基碳上。
1.4.4
通过有机卤化物与Mg 反应制备的格氏试剂(RMgX)与羰基化合物反应生成醇。就像羰基还原涉及到氢负
离子亲核体对于C=O 键的加成一样,格氏反应涉及到碳负离子亲核体(R:−+MgX)的加成。
格氏试剂与甲醛,H2C=O 加成生成一级醇,与其他醛加成生成二级醇,与酮加成生成三级醇。
酯和格氏试剂反应,生成与羟基相连的碳上连了两个来自格氏试剂的取代基的三级醇,就像LiAlH4 对酯的还
原加了两个氢一样。
78
格氏试剂作为亲核性的碳负离子(: R−),它对羰基的加成类似于氢负离子的加成。中间体是烷氧负离子,它
被第二步中加入的H3O+ 质子化。
精讲精练
【例3】
用乙烯为原料合成下列化合物。
(i) CH3CH2CH2CH2OH
(ii)
(iii)
第4 讲
79
知识点睛
1.5 醇的反应
1.5.1 醇到卤代烷的转化
三级醇与HCl 或HBr 在0◦C 通过SN1 机理经过碳正离子中间体进行反应。然而一级和二级醇对酸抵抗力更
强,转化为卤代烃最好是用SOCl2 或PBr3 处理通过SN2 机理进行。
当酸对羟基氧原子质子化时,三级醇与HX 的反应通过SN1 机理发生,水离去生成碳正离子,碳正离子和亲核
性的卤素负离子反应生成产物卤代烷。
一级和二级醇与PBr3 的反应通过SN2 机理发生。SN2 反应中羟基自己是不好的离去基团,但醇与PBr3 的反
应将−OH 变为更好的离去基团,二溴磷酸酯(-OPBr2)很容易被背后的亲核取代所推走。碘代烷可由P 和I2 代
替三碘化磷,氯代烷常用五氯化磷与醇反应制备。
醇与亚硫酰氯(SOCl2)反应,可直接得到氯代烷,同时生成二氧化硫和氯化氢两种气体,在反应过程中这些
气体都离开了反应体系,有利于反应向生成物方向进行,该反应不仅速率快,条件温和,产率高,无其他副产物。一
般用过量的亚硫酰氯保持微沸,是一个很好的制备氯代烷的方法:
ROH+SOCl2 −→RCl+SO2 ↑+HCl ↑
机理如下:
反应过程中先生成氯代亚硫酸酯,然后分解为紧密离子对,Cl−作为离去基团的一部分,向碳正离子进攻,即
“内返”,得到构型保持的产物氯代烷。机理为分子内亲核取代,以SNi 表示,不过这种取代较少。
当在醇和亚硫酰氯的混合液中加入弱亲核试剂吡啶时,氯化氢与吡啶结合产生游离的氯负离子,可从碳氧键
的背面进攻,从而使该碳原子的构型翻转。
80
但在二恶烷中醇与亚硫酰氯得到的是构型保持的产物,机理如下:
精讲精练
【例4】
请为下述反应提出合理的反应机理。
第4 讲
81
知识点睛
1.5.2 醇到对甲苯磺酸酯的转化
醇与对甲苯磺酰氯(tosylchloride,p-TosCl)的吡啶溶液中反应生成对甲苯磺酸酯,(ROTos、ROTs)。反应
中只断裂醇的O-H 键;C-O 键还是原本的样子,因此如果氧与手性中心相连,构型是不会改变的。产物对甲苯磺
酸酯在发生SN1 与SN2 反应时表现得很像卤代烷。
将醇转化为对甲苯磺酸酯的一个最重要的原因是立体化学。醇经过卤代烷中间产物的SN2 反应经过两次构
型的翻转——一次是从醇到卤代烷,另一次是取代卤素——生成与起始的醇立体化学相同的产物。然而醇经过对
甲苯磺酸酯中间产物的SN2 反应只经过一次构型的翻转,生成与起始的醇立体化学相反的产物。这两种方式提供
了将手性二级醇立体专一地生成羟基被亲核体取代的产物的方法。(这个例子中要的产物是醚,可以通过将羟基
去质子之后与卤代烃反应,通过不断裂C-O 键的方法实现,但其他产物就只能用上面的路线了。)
1.5.3 醇的脱水
醇到烯烃有许多方法,但都涉及到将-OH 转化为更好的离去基团。比较常用的是三级醇与硫酸/磷酸共热;二
级、三级醇用三氯氧磷和吡啶处理。
酸催化的脱水通常遵循扎氏规则并产生最稳定的烯烃作为主产物,当反应时间较长时可能会发生重排。
82
精讲精练
【例5】
完成下列消除反应,写出主要产物。
(i)
H2SO4
−−−−→
△
(ii)
Al2O3
−−−→
△
(iii)
H2SO4
−−−−→
△
(iv)
Al2O3
−−−→
△
(v)
H2SO4
−−−−→
△
(vi)
Al2O3
−−−→
△
第4 讲
83
知识点睛
1.5.4 醇到酯的转化
醇与羧酸反应生成酯,该反应在实验室与生命体中都很常见。在实验室中,如果用强酸做催化剂反应可以一
步进行。但更为常见的是先通过将羧酸转化为酰氯来增强其反应活性,之后再与醇反应。
1.5.5 醇的氧化
醇最有价值的反应大概就是氧化生成羰基化合物——与羰基化合物还原为醇正好相反。一级醇生成醛或羧
酸,二级醇生成酮,但三级醇通常和大多数氧化剂不反应。
一些常用的氧化的条件如下:
Dess-Martin 氧化机理:第一步涉及到醇和I(V)试剂的取代反应形成新的高碘烷中间体,之后作为离去基
团的I(III)被脱去。
Cr(VI)试剂氧化机理:当Cr(VI)试剂如CrO3 作为氧化剂时,与醇反应生成铬酸酯中间体,之后脱去被
还原的Cr(IV)物种。在有水存在下时,醛会进一步被氧化为羧酸,但使用Py·CrO3 · HCl(氯铬酸吡啶盐,简称
PCC)等无水条件可以停留在醛。
84
邻二醇可被高碘酸氧化成醛或酮,机理如下:
此方法可用来鉴别邻二醇,
第4 讲
85
精讲精练
【例6】
完成下列反应,写出主要产物。
(i) n-C6H13CH2OH
KMnO4
−−−−→
H+
(ii)
KMnO4,H2O
−−−−−−−→
△
(iii)
MnO2
−−−−−−→
戊烷,25◦C
(iv)
MnO2
−−−−−−→
戊烷,25◦C
(v)
Na2Cr2O7,H2SO4
−−−−−−−−−−−−−−−−→
H2O,C6H6,CH3COOH,10◦C
(vi)
CrO3,H2SO4
−−−−−−−−−−−−−→
H2O,CH2Cl2,−5∼0◦C
(vii) HC ≡CCH2OH
CrO3,H2SO4
−−−−−−−→
H2O,25◦C
(viii)
(C5H5N)2·CrO3
−−−−−−−−−→
CH2Cl2,25◦C
(ix)
CrO3,H2SO4
−−−−−−−→
H2O,丙酮
(x)
(C5H5N)2·CrO3
−−−−−−−−−→
CH2Cl2,25◦C
(xi)
[(CH3)3CO]3Al
−−−−−−−−→
(xii)
DCC,DMSO
−−−−−−−→
H3PO4
86
知识点睛
1.6 醇的保护
分子中的一个官能团对想要让该分子中另一个官能团发生的反应有干扰这样的事情经常发生,尤其是在复杂
分子的合成中。例如我们在本章前面见过,格氏试剂不能从卤代醇制备,因为C-Mg 键与同一个分子中存在的酸
性-OH 基团不能相容。
当这种不相容产生时,有时能够通过保护干扰的官能团而避免这个问题。保护涉及到三个步骤:(1)引入一
个保护基来限制干扰作用;(2)进行想要的反应;(3)除去保护基。
最常见的醇保护方法是通过与三烷基氯硅烷,Cl-SiR3 反应生成三烷基硅醚,R’-O-SiR3。经常使用的是三甲
基氯硅烷,反应在碱如三乙胺的存在下进行,以帮助醇形成烷氧基负离子并从反应中除去副产物HCl。
形成醚的步骤是硅原子上的一个烷氧负离子类似于SN2 的反应,同时伴随着离去基团氯负离子的脱去。但不
像大多数SN2 反应,该反应发生在三级中心上——三烷基取代的硅原子。由于第三周期的硅原子比碳大,形成的
键更长,令反应可以发生。因此与硅相连的三个甲基取代基位阻更小,导致其能够反应,而类似的叔丁基氯不反应。
像我们下一章将要学的其他醚一样,TMS 醚相对是不活泼的。它们没有活泼氢也不与氧化剂、还原剂或格氏
试剂反应。然而,它们与酸的水溶液或氟离子反应再次生成醇。
1.7 醇的鉴别
浓盐酸和无水氯化锌的混合物称为Lucas 试剂。可用来鉴别六碳和六碳以下的一级、二级、三级醇,将三种醇
分别加入盛有Lucas 试剂的试管中,经振荡后可发现,三级醇立即反应,生成油状氯代烷,不溶于酸中,溶液浑浊
后分两层,反应放热;二级醇2 ∼5 min 反应,放热不明显,溶液分两层;一级醇经室温放置1h 仍无反应,必须加热。
一些一级醇如烯丙醇和苯甲型醇也可以很快反应,因为ρ −π 共轭,很容易形成碳正离子进行SN1 反应。
各类醇与Lucas 试剂的反应速率为:
烯丙型醇,苯甲型醇,三级醇> 二级醇> 一级醇
第4 讲
87
1.8 频哪醇重排
邻二醇在酸的作用下发生重排,如
这类反应最初是从频哪醇重排为频哪酮发现的,因此邻二醇重排反应被称为频哪醇重排反应。
机理如下:
1. 在不对称取代的邻二醇中,哪一个羟基先被质子化后离去与羟基离去后形成碳正离子的稳定性有关,一般
能形成稳定的碳正离子的碳上的羟基易被质子化。
2. 当形成碳正离子的相邻碳上两个基团不同时,通常是能提供电子、稳定正电荷较多的基团优先迁移,但经
常得到两种重排产物。
一般来说迁移速率Ph->R-,G-Ph->Ph->L-Ph-
3. 迁移基团与离去基团处于反式位置时重排速率快。
88
精讲精练
【例7】
写出下列化合物在酸作用下的重排产物。
(i)
(ii)
(iii)
(iv)
第4 讲
89
Part 2
醚
知识点睛
2.1 醚的物理性质
醚是水的两个氢原子都被烃基的碳原子取代的产物。多数分子量不大的醚是易挥发、易燃的液体,比如乙醚
的沸点只有34.6◦C。由于醚不能形成像醇那样的分子间氢键,所以醚的沸点比同分子式的醇要低得多,在水中的
溶解度也差得多。例外是环状醚如四氢呋喃、1,4−二氧六环可以与水完全互溶,这是因为其分子由于环状结构限
制,使得醚中的氧原子暴露在外,更容易和水形成氢键,从而增加了溶解度。
2.2 醚的命名
通常用普通命名法来命名一个简单的醚。若醚中氧两侧的烃基相同(对称醚),则命名为在那个烃基名字前
面加上“二”,后面加上“醚”,其中“二”也可以省略;对于不对称醚则先将氧连接的两个烃基按大小排列,然后按从
小到大的顺序将两个烃基的名称写出,后面加上“醚”字。
精讲精练
【例1】
用系统命名法命名下列化合物。
(i)
(ii)
(iii) CH3CH2OCH2CH2Br
(iv)
(v)
(vi)
90
知识点睛
2.3 醚的反应
醚的反应主要是醚的碳氧键发生断裂,该反应在醚与氢碘酸一起加热的时候发生,生成醇和碘代烷。当醚是
不对称醚时,碳氧键断裂的活性是:三级烷基> 二级烷基> 一级烷基> 芳基。当碘化氢过量时,生成的醇还可以
反应变成碘代烷。
CH3OCH3 +HI −→(CH3)+
2 OH+I−SN2
−−→CH3I+CH3OH
此外,醚还可以与三氟化硼以及氟代烷反应生成三级
盐,后者极易分解出烷基正离子,并与亲核试剂反应,
是一种很有用的烷基化试剂。
R2O+−−BF3 +RF →R3O+BF−
4
ROH+(CH3CH2)3O−BF−
4 →ROCH2CH3 +CH3CH2OCH2CH3 +HBF4
当醚与空气接触时,可以生成过氧化物:
这种过氧化物在浓度较大的时候容易发生爆炸,故使用存放时间较长的醚类试剂时应当心。
精讲精练
【例2】
写出下列反应的主要产物,并指出各反应所属的反应机理的类别。
(i) CH3CH2OCH(CH3)2 +HBr(48%) →
(ii) CH3CH2OCH2CH2CH3 +HBr(过量,48%) →
(iii) (CH3CH2)3COCH2CH2CH3 +HBr(48%) →
(iv)
(v)
(vi) (CH3)3COC(CH3)3
H2SO4
−−−−→
△
第4 讲
91
知识点睛
2.4 1,2−环氧化合物的反应
一般的醚是较稳定的化合物,故常用作溶剂。醚对碱很稳定,例如,醚与氢氧化钠水溶液、醇钠的醇溶液甚至
氨基钠的液氨溶液都无反应。但环氧乙烷这类化合物不同于一般的醚,其环张力使得它不仅能在更温和的条件下
与酸反应,同时还能与不同的碱反应。这些反应开阔了有机合成的思路,下面就让我们来介绍这些反应。
2.4.1 酸性条件下的反应
由于环张力导致的不稳定结构,环氧乙烷型化合物通常会发生开环反应。其在酸性条件下的开环情况列举如
下:
我们发现,在酸性条件下,亲核试剂更多地连接在环氧乙烷中取代基较多的碳上。这是因为在酸性条件下,环
氧乙烷上的氧先被质子化,亲核试剂在进攻时就会产生一个类似于碳正离子的中间体(如下图),而有取代基的碳
原子形成的正离子由于烷基的给电子效应能更稳定存在。
如果进攻的环碳原子是手性碳,就会导致构型转化。
92
2.4.2 碱性条件下的反应
环氧乙烷在碱性条件下的开环反应较酸性条件下的又有所不同:
在碱性环境下,亲核试剂的亲核能力足够强,环氧化合物上没有带电荷,是一个典型的SN2 反应,此时亲核试
剂选择空阻小的碳原子进行进攻,即连接在取代基较少的环碳原子上。
精讲精练
【例3】
完成下列反应,写出主要产物。
(i)
(ii)
(iii)
(iv)
第4 讲
93
(v)
(vi)
(vii)
(viii)
94
Part 3
酚
知识点睛
羟基直接与苯环相连的化合物称为酚。与醇相比,酚具有较强的酸性,这是因为,氧的孤电子对能与苯的大π
键形成p−π 共轭,氧上的电子流入苯的共轭体系中,这使得O−H 键上的电子进一步靠近氧原子,使得氢离子更
容易解离,增强了酚的酸性。另一方面,在酚的氢离子解离后,形成的负离子中拥有大π 键体系,使得负离子更加
稳定,减小了酚的共轭碱的碱性,同样有着增强酚羟基酸性的效果。
酚的酸性使得其更容易生成负离子进行亲核取代反应,同时其亲核性也有所下降。比如,在碱性水溶液中酚
就可以和卤代烃反应生成醚,而对应的醇却需要在醇钠-醇溶液的强碱条件下才能发生反应。
精讲精练
【例1】
有人认为,苯酚具有一定的酸性是因为苯环的吸电子效应。你认为是否准确?为什么?
第4 讲
95
课堂总结
  本讲介绍了烃的含氧衍生物:醇、醚以及酚。醇的性质、反应和制备是本讲的重点,需要学生熟练掌握
醇的取代、消除、氧化和重排等反应;醚的一般反应需要学生理解,但环氧乙烷衍生物的性质需要学生熟练
掌握。酚的性质和反应较难,本讲只做简介,有兴趣的同学可以自行阅读相关书籍深入学习。
96
专业巡礼
科学小故事
  乔治·安德鲁·欧拉(GeorgeAndrewOlah)
  1927 年5 月22 日生于匈牙利首都布达佩斯的一个律师家庭,
  1949 年在布达佩斯工业大学(现更名为:布达佩斯技术与经济大学)获博士学位;
  1957 年移居美国进入道氏化学公司工作,
  1967 年在凯斯西部大学任教,
  1977 年进入南加州大学洛克尔碳氢化合物研究所工作,
  1991 年出任该所主任。
  欧拉毕业后在布达佩斯技术与经济大学任教。由于受到匈牙利十月事件的影响,他和他的家人先后
移居英国和加拿大。他在加拿大时与另一位匈牙利化学家StephenJ.Kuhn 加入了渥太华萨尼亚的陶氏
化工公司,并在那时开始了对碳正离子的研究。1965 年,他回到了凯斯西储大学的学术部,1977 年来到
了南加州大学。欧拉在1971 年成为了美国公民。欧拉如今是南加州大学的著名教授,并且是Loker 碳
氢化合物研究机构(LokerHydrocarbonResearchInstitute)的主任。他在2005 年写了一篇推广甲醇经
济的文章。
  碳正离子是一种带正电的极不稳定的碳氢化合物。分析这种物质对发现能廉价制造几十种当代必
需的化工产品是至关重要的。欧拉教授发现了利用超强酸使碳正离子保持稳定的方法,能够配制高浓度
的碳正离子和仔细研究它。他的发现已用于提高炼油的效率、生产无铅汽油和研制新药物。
第
讲
5
97
醛、酮(一)
Part 1
羰基化合物概论
Part 2
醛和酮的命名
Part 3
醛和酮的制备方法
Part 4
羰基的亲核加成反应
学习目标
1. 了解醛、酮的结构、命名
2. 掌握醛和酮的制备方法以及亲核加成反应
98
Part 1
羰基化合物概论
知识点睛
羰基化合物无处不在。大多数生物分子含有羰基基团,就像大多数药物和我们日常生活中所接触到的化学品
一样。在橘子和柠檬中发现的柠檬酸、许多非处方的头痛治疗药的活性成分醋氨酚、用在服装中的聚酯材料,含有
不同类型的羰基。
柠檬酸
醋氨酚
涤纶
所有的羰基化合物都含有一个酰基与其他取代基相连。酰基的R 部分实际上可以是任何有机结构,酰基连接
的另一个原子可以是碳、氢、氧、卤素、氮等。
羰基化合物按照其反应活性可以被分为两类:一类是醛和酮;另一类是羧酸和其衍生物。醛和酮中的酰基与
不能够稳定负电荷的原子(分别是H 和C)相连,因此取代基不能在亲核取代反应中作为离去基团。而羧酸与其
衍生物中的酰基是与能够稳定负电荷的原子(氧、卤素、硫、氮)相连,因此这些取代基能够在亲核取代反应中作
为离去基团。
第5 讲
99
羰基中的碳氧双键在许多方面类似于烯烃中的碳碳双键。羰基碳原子是sp2 杂化的,形成三条σ 键。第四个
价电子留在碳的p 轨道中,通过与氧的p 轨道重叠而形成π 键。氧原子还有两对占据其剩余两个轨道的未成键电
子。
由于氧比碳电负性高得多,碳氧双键是强极性的。因此,羰基碳原子带有部分正电荷,是亲电的(Lewis 酸性
的)位点,与亲核体反应。相反地,羰基氧原子带有部分负电荷,是亲核的(Lewis 碱性的)位点,与亲电体反应。
Part 2
醛和酮的命名
知识点睛
一、醛和酮的命名
简单的醛通过将含有醛基的最长链作为主链,-CHO 基团的碳编号为1 进行命名。
环状的醛用“环+ 甲醛”的方式进行命名。
100
酮通过将含有酮羰基的最长链作为主链进行命名,编号时要令羰基所在的碳序号尽量小。名称中要标出羰基
所在的位置。
在既有酮羰基又有醛羰基时,母体为醛,用“氧代”表示酮羰基。
精讲精练
【例1】
用普通命名法命名下列化合物。
第5 讲
101
Part 3
醛和酮的制备方法
知识点睛
已经学习过了许多种醛和酮的制备方法:醇的氧化、烯烃的臭氧化、炔烃的水合等。
傅-克酰基化反应可以用来制备芳香酮。
其他的制备方法还有邻二醇用高碘酸氧化断裂和酯被二异丁基氢化铝(DIBAH,或DIBAL-H)的部分还原。
102
精讲精练
【例1】
你如何进行下列反应?可能需要不止一步。
(1)3−己炔→3−己酮
(2)苯→间溴苯乙酮
(3)溴苯→苯乙酮
(4)1−甲基环已烯→2−甲基环己酮
第5 讲
103
Part 4
羰基的亲核加成反应
知识点睛
醛和酮最普遍的反应是亲核加成反应。亲核体,:Nu−从与羰基以105◦角相反的方向接近羰基,与亲电性的
C=O 碳原子成键。同时,羰基碳从sp2 重新杂化为sp3,一对电子从C=O 向电负性大的氧原子移动,形成四面体
烷氧负离子中间体。随后加入酸令烷氧负离子质子化生成醇。
亲核体可以是带负电的(:Nu−)或中性的(:Nu)。然而如果它是中性的,它通常带着一个可以随后被消除的
氢,:Nu−H。
一些带负电的亲核体:−CN、−OH、−OR、碳负离子、−H
一些中性的亲核体:H2O、ROH、H3N、RNH2
醛通常比酮在亲核加成反应中的活性高是因为空间和电子两方面的原因。空间上,醛中只有一个较大的取代
基连在羰基上,而酮有两个,这意味着亲核体更容易接近醛。因此,醛比起酮生成四面体中间体的过渡态更不拥挤,
能量更低。
电子上,醛比酮活性高是因为醛羰基极化程度更大。一级碳正离子比二级碳正离子能量更高,活性更高,因为
它只有一个诱导稳定正电荷的烷基,而不是两个。同样地,醛羰基碳上只有一个诱导稳定部分正电荷的烷基,而不
是两个,因此它比酮亲电性更强,反应活性更高。
3.1 与水加成
醛和酮与水反应生成1,1-二醇(偕二醇)。水合反应是可逆的,偕二醇可以消除水再次变为醛和酮。
偕二醇与醛或酮的平衡取决于羰基化合物的结构。平衡通常由于立体原因有利于羰基化合物,但一些简单醛
的偕二醇更有利。例如,甲醛的水溶液在平衡时含有99.9% 的偕二醇和0.1% 的醛,而丙酮的水溶液只有0.1% 的
偕二醇和99.9% 的酮。
水对醛或酮的亲核加成在中性条件下进行得很慢,但可以被酸和碱催化。在碱性条件下时,亲核体是带负电
的(OH−),用其一对电子与C=O 基团中亲电性的碳原子成键。同时,C=O 碳从sp2 重新杂化为sp3,两个电子
从C=O π 键上被推到氧原子上,生成烷氧负离子。随后烷氧负离子被水质子化生成中性产物并再生OH−。
104
在酸性条件下,羰基氧原子先被H3O+ 质子化令羰基更加亲电。接着中性的亲核体,H3O+ 用一对电子与C=O
中的碳原子成键,两个电子从C=Oπ 键上转移到氧原子上。氧上的正电荷就被中和,而亲核体得到正电荷。最后,
被水去质子生成中性的加成产物并再生H3O+ 催化剂。
碱催化的反应迅速发生,因为水被转化为一个更好的亲核体,氢氧根离子。酸催化反应迅速发生,因为羰基被
质子化变为一个更好的亲电体。
通常难以得到纯的水合物,不过其可以作为中间体参与一些反应,如醛的氧化。特别的,当羰基与特别强的吸
电基相连,则羰基的亲电性增强,如Cl3C-,RCO-,-CHO,-COOH,FCH2−等基团都可以把羰基变得极为活泼,
此时即可形成稳定的水合物, 如:
3.2 氢负离子和格氏试剂的亲核加成:形成醇
羰基还原经过典型的碱性条件下的羰基加成反应机理发生。虽然羰基还原的细节是复杂的,但LiAlH4 与
NaBH4 就像是氢负离子:H- 亲核体的给体一样,最初形成的烷氧负离子接着被加入的酸水溶液质子化。反应很
不可逆,因为逆反应要脱除一个很差的离去基团。
就像醛和酮与氢负离子发生亲核加成一样,它们与格氏试剂,RMgX 发生类似的类似的加成。醛(甲醛除外)
与格氏试剂在醚溶剂中生成二级醇,酮生成三级醇。
第5 讲
105
格氏反应起始于Mg2+ 对醛或酮羰基的酸碱配位,从而令羰基成为更好的亲电体。接着亲核性的R:−的加成
生成四面体烷氧基镁中间体,在另一步中被水或稀酸水溶液质子化生成中性的醇。像还原一样,格氏加成很不可
逆,因为碳负离子离去性太弱,在逆反应步骤中不能脱除。
Cram 规则:
当羰基与一个手性中心相连时,它与格式试剂(也包括LiAlH4 等试剂)的反应就是一个手性诱导反应,Cram
规则经常可以预言主要产物,可以用下式表示:大的基团(L) 与R 呈重叠型,两个较小的基团在羰基旁空间位阻较
小的基团(S) 一边接近分子:
之所以R 与大的基团L 去重叠构象是因为这些试剂与羰基发生加成反应时,它们的金属部分须与O 络合,因
此羰基氧原子一端位阻增大,α-C 上最大的基团与羰基处于反式,故R 与L 处于重叠型是反应是最为有利的构象。
精讲精练
【例1】
预测下列反应的主要产物。
(i) (R)−2−甲基丁醛与溴化苄基镁
(ii) (R)−2−甲基环己酮与溴化乙基镁
106
知识点睛
3.3 与HCN 加成
醛与位阻较小的酮与HCN 发生亲核加成反应生成羟基腈RCH(OH)C≡N。当使用纯的HCN 时反应发生很慢,
但加入少量碱产生亲核性的氰离子,CN−时反应进行得很快。CN−的加成通过典型的亲核加成过程发生,生成四
面体中间体之后被HCN 质子化生成羟基腈与再生的CN−。
形成羟基腈很有用,因为产物可以进行进一步的化学转化。例如,腈(R-C≡N)能够被LiAlH4 还原为一级胺
(RCH2NH2)或者被热的酸水溶液水解生成羧酸。因此,形成羟基腈提供了将醛或酮转化为不同官能团的方法。
醛、酮与HCN 的加成也符合Cram 规则。当醛、酮的α-C 上有-OH、-NHR 时,由于这些基团能与羰基氧形
成氢键,反应物主要取重叠型构象,若发生亲核加成反应,亲核试剂主要从重叠构象的S 基团一侧进攻。
与此类似的一个反应叫做Strecker 反应,是羰基化合物和氯化铵、氰化钠反应,形成α−氨基氰,经水解可制
备α−氨基酸:
炔化物也是一个很强的亲核试剂,能和羰基发生加成作用。炔化锂和炔化钠是比较常用的,可以在羰基碳原
子上引入-C≡CH 基团。
第5 讲
107
精讲精练
【例2】
完成下列反应并写出相应的反应机理。
知识点睛
3.4 胺的亲核加成:形成亚胺和形成烯胺
一级胺,RNH2 与醛或酮加成形成亚胺(席夫碱,Schiff 碱),R2C=NR。二级胺,R2NH 类似地加成生成烯胺,
R2N-CR=CR2。
形成亚胺和形成烯胺看上去不同是因为一个生成了有C=N 双键的产物,另一个生成了有C=C 双键的产物。
但实际上反应是很相似的。两个都是典型的亲核加成反应,其中水从最初形成的四面体中间体上消除形成新的
C=Nu 双键。
108
亚胺在可逆的酸催化过程中形成,起始于一级胺对羰基的亲电加成,之后从氮转移一个质子到氧上生成氨基
醇,或醇胺。随后醇胺的氧被酸催化剂质子化,将-OH 转化为更好的离去基团(-OH+
2 ),类似于E1 的脱水形成
亚胺正离子。从氮上脱去一个质子生成最终产物并且再生酸催化剂。
与羟胺和2,4-二硝基苯肼形成亚胺有时很有用,因为这些反应的产物——分别是肟和2,4-二硝基苯腙(2,4-
DNP)——经常是晶体并容易操作。这些晶体衍生物有时作为纯化和鉴别液体醛或酮的一种方法。
酮肟在酸性催化剂中如硫酸、PPA 以及能产生强酸的五氯化磷、三氯化磷、苯磺酰氯和亚硫酰氯等作用下重排
成酰胺的反应称为Beckmann 重排。若起始物为环肟,则产物为内
酰胺:
机理如下:
反应特点:
1. 离去基团与迁移基团处于反式
2. 基团的离去和迁移是同步的,只有一种产物
3. 迁移基团在迁移前后构型不变
醛或酮与二级胺,R2NH 而不是一级胺的反应生成烯胺。过程直到形成亚胺正离子都是一样的,但到这氮上却
没有能够消除而生成中性亚胺的氢。质子从邻近的碳原子(α 碳)上脱除,生成烯胺。
第5 讲
109
形成烯胺和形成亚胺在很高和很低的pH 下都很慢,但在4 到5 的弱酸性下达到速率最大值。例如丙酮和羟
胺,NH2OH 反应在pH 4.5 时获得最大速率。
我们能够通过看机理中的单独的步骤来解释亚胺形成时的pH 依赖关系。在步骤3 中需要酸催化剂来质子化
中间体醇胺,从而将-OH 变为更好的离去基团。因此,如果酸不够的话反应会变慢(就是pH 更高)。另一方面,如
果酸太多(pH 太低),碱性的胺亲核体就全部被质子化了,所以最初的亲核加成步骤就不能发生。
显然,4.5 的pH 表明了需要一些酸来催化决速的脱水步骤,但酸不能太多是为了避免胺的完全质子化这两者
的中间结果。亲核加成每一个独立的步骤有其自己的需求,反应条件必须优化以获得最大反应速率。
甲醛和氨反应,首先产生极不稳定的[H2C=NH],然后再生产一个特殊的笼状化合物,叫做乌洛托品或六亚甲
基四胺:
刚刚讨论的形成亚胺的反应有一个有用的变种,涉及到用肼,H2NNH2 在KOH 存在下处理醛或酮。这一被称
为Wolff-Kishner 的反应是一种将醛或酮转化为烷烃,R2C=O→R2CH2 的有用而普遍的方法。我国化学家黄鸣龙
对其进行了改进。
110
3.5 醇的亲核加成:形成缩醛/酮
醛和酮与2 当量的醇在酸催化剂下可逆地生成缩醛R2C(OR’)2,如果来自于酮就就叫缩酮。例如环己酮与
甲醇在HCl 的存在下生成对应的二甲基缩酮。在酸性条件下,羰基的活性被质子化所提高,因此醇加成发生得更
快。
醇对羰基的亲核加成最初生成被称为半缩醛/酮的羟基醚,类似于水加成生成的偕二醇。半缩醛/酮形成是可
逆的,平衡通常有利于羰基化合物。然而在酸的存在下发生进一步的反应。-OH 发生质子化,之后通过SN1 取代
反应,先失水,生成氧鎓离子,R2C=OR+,它发生第二分子醇的亲核进攻生成质子化的缩醛/酮。失去质子完成反
应。
由于缩醛/酮形成的所有步骤都是可逆的,取决于反应条件,反应既能正向进行(从羰基化合物到缩醛/酮)又
能逆向进行(从缩醛/酮到羰基化合物)。缩醛化反应在热力学上总是相对困难的,所以常常通过一些方法使反应
完全进行: 例如通过共沸蒸馏的方式分离混合物中的水,或是加入像4˚A分子筛这样的脱水剂,或者不生成水的原
甲酸三乙酯HC(OEt)3。缩醛的水解通常是加入THF 等助溶剂和催化量的酸,反应在水中进行,也可以用大过量酸
的水溶液处理缩醛/酮,推动平衡向左移动时有利。
第5 讲
111
缩醛可以作为醛和酮的保护基,就像三甲基硅醚作为醇的保护基一样。如我们之间所见的那样,有时在复杂
分子中一个官能团会干扰另一个官能团想要发生的反应。例如,如果我们只想还原4-氧代戊酸乙酯的酯基,酮就
会干扰。用LiAlH4 处理起始的酮酯会还原酮和酯官能团生成二醇。
然而,通过将酮官能团用缩酮保护,这个问题就被避免了。像其他醚一样,缩醛/酮对碱、氢负离子还原剂、格氏
试剂和催化氢化条件是不反应的,但它们被酸裂解。因此,我们能够通过先把酮官能团转化为缩酮,之后用LiAlH4
还原酯基,再用酸的水溶液脱除缩酮而完成对4−氧代戊酸乙酯中酯基的选择性还原。(实际上,使用1 当量二醇
如乙二醇作为醇并形成环状缩醛/酮是很方便的。用一当量乙二醇形成环状缩酮的机理与用两当量甲醇或其他一
元醇的机理是一样的。)
精讲精练
【例3】
指出下列化合物中半缩醛、缩醛、半缩酮、缩酮的碳原子,并说明属于哪一种。
112
知识点睛
醛酮也可以转化为烯醇醚。因为烯醇醚极易与H+ 反应,因此它只有在形成烯醇后的双键与吸电子基共轭时
才能被分离出来。例如β−二酮与插烯酯之间的转化。
二酮先互变异构为酮−烯醇。羰基质子化生成很稳定的碳正离子,接着被EtOH 加成。亲核试剂去质子化,离
去基团上羟基质子化并脱水生成了新的碳正离子,脱质子生成烯醇醚。
3.6 磷叶立德的亲核加成:维蒂希(Wittig)反应
醛和酮通过被称为维蒂希反应的亲核加成反应被转化为烯烃。
在维蒂希反应中,三苯基磷叶立德,R2C−+PPh3(有时被写作共振式R2C=PPh3)加到醛或酮上生成被称为
氧磷杂环丁烷的四元环中间体。氧磷杂环丁烷并不被分离,而是自发分解生成烯烃与三苯氧磷,O=PPh3。反应的
结果是醛或酮的氧原子和正磷烷与磷相邻的的R2C= 部分交换了位置。(叶立德是具有邻近正负中心的中性极性
分子。)
第5 讲
113
维蒂希反应所需的磷叶立德通过一级(和某些二级)卤代烷与三苯基膦,(Ph)3P 的SN2 反应,之后再用碱处
理而得到。三苯基膦在SN2 反应中是很好的亲核体,产物烷基三苯基鏻盐的产率很高。由于磷的正电荷,邻近碳上
的氢有弱酸性,能被强碱如丁基锂(BuLi)脱去形成中性的叶立德。
维蒂希反应非常普遍,许多单取代、二取代和三取代的烯烃都能从合适的正磷烷和醛或酮的结合而制备。然
而四取代烯烃因为反应中的空间位阻而不能被制备。注意尽量使用一级卤代烷制备磷叶立德。
维蒂希反应的真正价值在于它完全生成结构可以预测的烯烃。产物中C=C 键总是在底物中C=O 基团的位置。
精讲精练
【例4】
你可以使用什么羰基化合物和什么磷叶立德来制备下面各化合物?
(1)
(2)
(3)
(4)
(5)
(6)
114
知识点睛
3.7 Favorskii 重排反应
在醇钠、氢氧化钠、氨基钠等碱性催化剂的存在下,α−卤代酮失去卤原子,重排成具有相同碳原子数的羧酸
酯、羧酸、酰胺的反应称为Favorskii 重排反应,如α−溴环己酮在乙醇钠作用下发生缩环反应生成环戊烷甲酸乙
酯:
机理如下:
此法可用来合成张力较大的四元环。
精讲精练
【例5】
完成下列反应式,写出主要产物。
第5 讲
115
知识点睛
3.8 苯乙醇酸重排
在碱的作用下,α−二酮可以重排成α−羟基羧酸盐。烷基或芳基的α−二酮或α−二酮羰基醛均可以发生
此反应。芳基取代的α−二酮产率高,而烷基取代的二酮由于易于烯醇化,使得产率降低。环状α−二酮会发生缩
环反应,在醇负离子或氨基负离子的作用下可以得到酯或酰胺。
精讲精练
【例6】
二苯乙二酮在下列条件下加热反应,分别得到什么产物?写出相应的反应机理。
(1)乙醇钠的乙醇溶液
(2)氨基钠的乙醇溶液
116
课堂总结
  本讲介绍了醛和酮的结构以及命名,并讲解了单独的羰基的亲核加成规律以及一些重排反应,需要学
生熟悉掌握。
第5 讲
117
专业巡礼
科学小故事
  1944 年12 月,穆利斯生于美国北卡罗莱纳州。
  20 世纪50 年代,穆利斯即对化学萌生了浓厚的兴趣,当他还是一名高中生时就学会了如何用化学
方法合成和制造用于火箭推进的固体燃料。因此,他在大学时期理所当然选择了化学专业。
  1966 年,穆利斯毕业于佐治亚理工学院化学系。
  1972 年,穆利斯在加州大学伯克利分校取得生物化学博士学位,其研究工作集中于如何合成蛋白
质、研究蛋白质的结构。在经历两年博士后工作后,穆利斯随后前往生物技术公司Cetus 任职。穆利斯
在Cetus 做了7 年的DNA 化学家。
  1983 年,穆利斯发明了PCR(聚合酶链式反应) 技术。
  聚合酶链式反应(PCR)是一种用于放大扩增特定的DNA 片段的分子生物学技术,它可看作是生
物体外的特殊DNA 复制,PCR 的最大特点是能将微量的DNA 大幅增加。因此,无论是化石中的古生
物、历史人物的残骸,还是几十年前凶杀案中凶手所遗留的毛发、皮肤或血液,只要能分离出一丁点的
DNA,就能用PCR 加以放大,进行比对。这也是“微量证据”的威力之所在。
  1993 年,因为发明PCR 技术,穆利斯和迈克尔·史密斯分享了诺贝尔化学奖,同年还获得日本国际
奖。获得诺奖后,穆利斯说,他是在从伯克利开车去门多西诺的途中想到这一突破,在一条黑暗的路上,
他“灵光一闪解决了DNA 化学中最令人头疼的问题”。
  1998 年,穆利斯还写了一本幽默的自传《Dancing Naked in the Mind Field》,在这本自传中,他质
疑HIV 病毒导致艾滋病,认为并无足够的科学根据,还公开表示他对占星术的支持。穆利斯的这些言论
也引发了诸多争议。
  2019 年8 月7 日,穆利斯因肺炎去世,享年74 岁。
第
讲
6
119
醛、酮(二)
Part 1
羰基的共轭加成
Part 2
烯醇互变异构与羰基的α
取代反应
Part 3
醛和酮的氧化
Part 4
醛和酮的还原
学习目标
1. 掌握羰基的α 氢的取代反应
2. 掌握α −β 不饱和醛酮的加成反应及其规律
3. 掌握醛酮的氧化、还原反应
120
Part 1
羰基的共轭加成
知识点睛
到目前为止我们已经讨论过的反应都涉及到亲核体直接与羰基加成,这被称为1,2-加成。与直接加成紧密相
关的是亲核体对α,β−不饱和醛或酮的共轭加成,或1,4-加成。(紧挨着羰基的碳原子通常被称为α 碳,再旁边的
叫β 碳,等等。因此,α,β−不饱和醛酮有与羰基共轭的双键。)共轭加成最初的产物是共振稳定的烯醇负离子,它
通常在α 碳上质子化生成产物饱和的醛或酮。
亲核体对α,β−不饱和醛或酮的共轭加成是由于与直接加成相同的电子因素造成的。α,β−不饱和醛或酮的
电负性大的氧原子从β 碳吸电子,从而使它缺电子,比通常的烯烃碳亲电性更强。
亲核体对α,β−不饱和醛或酮的β 碳的共轭加成生成烯醇负离子中间体,它在α 碳上质子化生成饱和的产
物。加成的净效果是亲核体对C=C 双键的加成,而羰基本身不受影响。当然,事实上羰基对于反应成功进行至关
重要。没有羰基,C=C 双键将对加成没有活性,反应不会发生。
主要的共轭加成亲核体:胺、二烷基铜锂、烯醇负离子(麦克尔加成)。
有机基团的共轭加成通过用二烷基铜锂,R2CuLi 处理α,β−不饱和酮而发生。二烷基铜试剂在生成共轭加成
产物的能力方面是独一无二的。其他的有机金属试剂如格氏试剂和有机锂试剂,与α,β−不饱和酮反应通常生成
直接对羰基加成的产物。
第6 讲
121
对于α,β−不饱和醛酮
亲核加成
1)与HCN
α,β−不饱和醛——1,4 加成
α,β−不饱和酮——1,2 加成
2)RMgX 倾向于1,2
羰基上连有较大基团——1,4
双键碳上连基团大——主1,2
微量铜盐可使1,4 增多
3) RLi——1,2 加成
4)R2CuLi——1,4 加成
亲电加成——1,4
精讲精练
【例1】
如何使用二有机铜锂试剂的共轭加成来合成下列化合物?
(1)
(2)
(3)
(4)
122
Part 2
烯醇互变异构与羰基的α 取代反应
知识点睛
α 位有一个氢原子的羰基化合物和其对应的烯醇式异构体处于平衡。这种通常伴随着氢原子位置的交换的,
两种异构体的自发互相转化被称为互变异构。酮和烯醇异构体被称为互变异构体。
大多数单羰基化合物在平衡时几乎完全以酮式存在,分离纯的烯醇通常是很困难的。只有烯醇能够被共轭或
形成分子内氢键所稳定时,烯醇式有时才会是主要的。因此,2,4−戊二酮大约以76% 是烯醇互变异构体而存在。
虽然烯醇式在平衡时只有很少量,但对于羰基化学却有很大影响,因为它们活性很高。
羰基化合物的酮-烯醇互变异构被酸或碱催化。酸催化通过在羰基氧原子上质子化生成中间体正离子,它从
α 位失去H+ 生成中性的烯醇。
碱催化的烯醇生成是因为羰基的存在令α 碳上的氢有弱酸性。因此,羰基化合物能够作为酸向足够强的碱提
供质子。产生的被共振稳定的负离子,烯醇负离子接着被质子化生成中性的化合物。如果烯醇负离子的质子化发
生在α 碳上,就会再生出酮互变异构体,没有发生变化。然而如果质子化发生在氧原子上,接着就会生成烯醇互变
异构体。
第6 讲
123
注意只有羰基α 位的氢是酸性的。β、γ、δ 等等位上的氢不是酸性的,不能被碱除去,因为产生的负离子没
有被羰基通过共振所稳定。
烯醇的化学是哪一类呢?由于其双键是富电子的,烯醇表现为亲核体并以和烯烃在许多方面一样的方式与亲
电体反应。但由于旁边氧原子的孤对电子的共轭给电子,烯醇比烯烃更富电子,比对应的烯烃活性更高。
酮/醛,烯醇,缩醛/半缩醛在酸/碱性条件下都可以快速转换。在酸性条件下,这些物种中的每一个的作用都非
常重要,必须掌握其互相转化的机理。
实验室非常常见的α 取代反应是醛和酮通过与Cl2、Br2 或I2 在酸性溶液中在α 位的卤代反应。经常使用醋
酸中的溴。α−溴代酮在实验室中很有用,因为它们能够去被碱脱除氢溴酸生成α, β−不饱和酮。
醛和酮发生碱促进的α 卤代反应。甚至是相对弱的碱如氢氧根离子对于卤化也很有效,因为并不要把酮完全
变为碳负离子。一旦形成少量烯醇化物,卤素会与其迅速反应将其从反应中移除,令平衡向着生成烯醇负离子的
方向移动。
碱促进的醛或酮的卤代在实际上很少使用,因为它很难停止在一取代产物上。由于其卤素原子的吸电子诱导
效应,α-卤代酮通常比起始的未取代的酮活性更高。因此,一卤代的产物自身会迅速转化为烯醇负离子并继续被
卤代。
124
如果使用过量碱和卤素,甲基酮会被三卤代接着被碱裂解,该反应被称为卤仿反应。产物是羧酸和卤仿(氯
仿,CHCl3;溴仿,CHBr3;碘仿CHI3)。注意第二步是-CX3 被-OH 取代的酰基亲核取代反应。就是说,被卤素稳
定的碳负离子作为离去基团。
精讲精练
【例1】
完成下列反应,写出主要产物。
第6 讲
125
Part 3
醛和酮的氧化
知识点睛
3.1 醛的氧化
3.1.1 一般情况
醛很容易被氧化为羧酸,酮通常对于氧化是惰性的。这种区别是结构的影响:醛有一个能在氧化中被夺取的
-CHO 质子,但是酮没有。
包括KMnO4 与热HNO3 的许多氧化剂将醛转化为羧酸,但酸性水溶液中的CrO3 是更为常见的选择。氧化
在室温下迅速发生并通常给出很好的产率。
醛的氧化经过通过水对羰基官能团可逆亲核加成形成的中间体偕二醇而发生。虽然在平衡中只有很少的程
度,偕二醇像任何典型的一级醇和二级醇一样被氧化为羰基化合物。
3.1.2Cannizzaro 氧化反应
无α-H 的醛在浓氢氧化钠溶液中会发生分子间氧化还原反应,结果一分子醛被氧化成酸,另一分子醛被还
原成醇。这是一个歧化反应,如苯甲醛在浓氢氧化钠溶液的作用下,得到等分子的苯甲醇、苯甲酸:
2PhCHO OH−
−−−→PhCH2OH+PhCOO−
机理如下:
126
首先OH−和羰基进行亲核加成,由于氧原子带有负电荷,致使邻位碳原子排斥电荷能力大大增加,使碳上的
氢带着一对电子以氢负离子的形式转移到另一分子醛的羰基碳原子上。甲醛还原能力最强,工业上利用甲醛的这
一性质来制备季戊四醇:
(HOCH2)3 CCHO+CH2O OH−
−−−→(HOCH2)4 C+HCOO−
精讲精练
【例1】
完成下列反应,写出主要产物。
(ii) (CH3CH2)3CCHO+HCHO OH−
−−−→H+
−−→
(iii) (CH3)2CHCHO+HCHO(过量)
K2CO3
−−−−→H+
−−→
第6 讲
127
知识点睛
3.2 酮的氧化:Baeyer-Villiger 氧化重排
在Baeyer-Villiger 氧化重排中,酮与过酸反应得酯。过酸常用间氯过氧苯甲酸(mCPBA);也常用过氧乙酸或
三氟代过氧乙酸。过酸有与羰基相连的O—OH 基团,酸性比醇低,因为末端O 脱质子不能获得稳定的负离子,但
它们常被某些对应的酸污染。Baeyer-Villiger 反应总是在温和的酸性条件下进行。酮上O 的质子化使羰基C 比
原来有更强的亲电性,接着过酸末端的O 与羰基C 加成。O—O 键很弱,因此发生R 从羰基C 上迁移到O 上,替换
下羧酸。最后羰基O 上失去质子得产物酯。
128
精讲精练
【例2】
完成下列反应,写出主要产物。
第6 讲
129
Part 4
醛和酮的还原
知识点睛
4.1 将羰基还原成亚甲基
4.1.1 Clemmensen 还原法
醛或酮与Zn-Hg 和浓盐酸一起回流反应。醛或酮的羰基被还原成亚甲基,反应的一般式为:
此法只适用于对酸稳定的化合物,当还原α,β−不饱和醛酮时,碳碳双键一起被还原。除α,β−不饱和键外,
一般对碳碳双键无影响。
4.1.2 Wolff-Kishner-黄鸣龙还原法
对酸不稳定而对碱稳定的羰基化合物可以用Wolff-Kishner-黄鸣龙还原法还原。一般反应式为
此反应对羰基有选择性,碳碳双键不受影响。
精讲精练
【例1】
完成下列反应式。
130
知识点睛
4.2 将羰基还原成CHOH 的反应
4.2.1 催化氢化
醛酮在Pt、Pd、Ni 等催化剂作用下很容易加氢被还原。产物为响应的一级醇或二级醇。催化剂从位阻小的一
侧接近羰基,被吸附后顺式加氢,形成羟基直立取向的异构体:
不饱和醛酮被还原时,当碳碳双键与羰基不共轭时,基团的还原活性为RCHO>C=C>R2C=O,当两者共轭时,
通常先还原碳碳双键。
精讲精练
【例2】
完成下列反应,写出主要产物(注意立体构型)。
第6 讲
131
知识点睛
4.2.2 用LiAlH4 等还原
反应机理与格式试剂对羰基的加成类似,首先,试剂与羰基结合,然后AlH−
4 经过一个四元环过渡态将氢负
离子转移到碳上形成醇盐,水解得醇,加成符合环过渡态将氢负离子转移到碳上形成醇盐,水解得醇,加成符合
Cram 规则。
精讲精练
【例3】
预测下列反应的主要产物。
(i) CH3CH2CH = CHCHO
LiAlH4
−−−−→
H2O
−−→
132
课堂总结
  本讲介绍了除单独的羰基亲核加成之外,醛、酮可以发生的一些其他反应,例如α 氢的取代反应、共轭
加成以及氧化还原反应。羰基是有机化学中非常重要的结构,很多化学合成都围绕着羰基展开。同学们一
定要熟练掌握关于羰基的反应,这样才能真正领略有机化学的奥妙。
第6 讲
133
专业巡礼
科学小故事
  罗伯特·格拉布(RobertH.Grubbs ),1942 年2 月27 日出生,美国化学家,诺贝尔化学奖获得者。罗
伯特·格拉布自大学毕业起就在美国《全国科学院学报》和《美国化学学会杂志》等权威刊物上发表多
篇论文。罗伯特·格拉布开发出的催化剂是目前应用最广泛的烯烃复分解反应催化剂。
  罗伯特·格拉布自大学毕业起就在美国《全国科学院学报》和《美国化学学会杂志》等权威刊物上
发表多篇论文。罗伯特·格拉布开发出的催化剂是目前应用最广泛的烯烃复分解反应催化剂。
  2005 年诺贝尔化学奖授予了法国化学家伊夫·肖万、美国化学家罗伯特·格拉布和理查德·施罗克,
以表彰他们在烯烃复分解反应研究领域作出的贡献。
  1990 年,理查德·施罗克和他的合作者报告说,金属钼的卡宾化合物可以作为非常有效的烯烃复分
解催化剂。这是第一种实用的此类催化剂,该成果显示烯烃复分解可以取代许多传统的有机合成方法,
并用于合成新型有机分子。
  1992 年,格拉布等人发现了金属钌的卡宾化合物也能作为催化剂。此后,格拉布又对钌催化剂作了
改进,这种“格拉布催化剂”成为第一种被普遍使用的烯烃复分解催化剂,并成为检验新型催化剂性能的
标准。
  以这些发现为基础,学术界和工业界掀起了研究烯烃复分解反应、设计合成新型有机物质的热潮。
第
讲
7
135
羧酸
Part 1
羧酸的命名与结构
Part 2
羧酸的制备
Part 3
羧酸的反应
Part 4
羧酸的还原
Part 5
脱羧反应
学习目标
1. 了解羧酸的结构和性质,以及其命名方法
2. 掌握羧酸的反应
136
Part 1
羧酸的命名与结构
知识点睛
羧酸,RCO2H,占据羰基化合物的中心位置。既因为其自身的重要性,也因为其可以作为制备许多羧酸衍生
物,如酰氯、酯、酰胺的起始原料。另外,羧酸存在于大多数生物途径中。
一、羧酸的命名与性质
链状羧酸通过将含有羧基的最长碳链作为主链,羧基所在碳原子编号为1 来命名。脂肪族环羧酸命名作环烃
基甲酸;苯环上有羧基的化合物用苯甲酸作为母体命名,编号时连接羧基的碳原子为1。
羧酸在许多方面与醛和酮类似。像酮一样,羧基碳是sp2 杂化的,因此羧酸基团是平面的,C-C=O 和O=C-O
键角近似于120◦。
像醇一样,羧酸由于氢键互相紧密连接。大多数羧酸以通过两个氢键连接在一起的环状二聚体存在。这种强
氢键对于沸点有着令人瞩目的影响,令羧酸的沸点比对应的醇高得多。
羧酸是酸性的。因此它们与碱如NaOH 和NaHCO3 反应生成羧酸盐,RCO−
2 M+。多于六个碳的羧酸在水中
只少量溶解,但羧酸的碱金属盐通常是水溶性很大的。通过将其盐萃取到水相,再重新酸化并将纯的羧酸萃取回
有机溶剂中来纯化羧酸往往是可行的。
酸性:RCOOH>H2CO3>PhOH
多元酸> 一元酸
HCOOH>PhCOOH>CH3COOH>CH3CH2COOH
为什么羧酸酸性比醇强这么多呢?醇解离生成烷氧负离子,其中负电荷定域在一个电负性大的原子上。而羧
酸解离生成羧酸根离子,其中负电荷离域在两个等价的氧原子上。羧酸根离子是两个等价结构的共振杂化体。因
为羧酸根比烷氧负离子更稳定,能量更低,在解离平衡中就更有利。
第7 讲
137
不同羧酸的酸性有着显著差别。例如,三氟乙酸(Ka = 0.59)比醋酸(Ka = 1.75×10⁻⁵)强33000 倍。我们
该如何解释这样的差别呢?
由于羧酸的解离是一个平衡过程。任何稳定与未解离羧酸相关联的羧酸根离子的因素会推动平衡向着解
离进行并造成酸性增强。例如,三氟乙酸根中三个吸电子的氟原子将负电荷离域,因此稳定了该离子并增强了
CF3CO2H 的酸性。同样地,乙醇酸(HOCH2CO2H;pKa=3.83)由于电负性大的氧原子的吸电子效应导致酸性比
醋酸强。
在取代的苯甲酸中也发现了取代基效应。给电子的(活化的)基团如甲氧基通过使羧酸根离子不稳定而减弱
了酸性,而吸电子的(钝化的)基团如硝基通过稳定羧酸根离子而增强了酸性。不论是拉电子还是给电子取代基
在邻位都会使取代苯甲酸酸性增强。
138
精讲精练
【例1】
用系统命名法和普通命名法命名下列化合物。
(i)
(ii) CH3CH2OCH2COOH
(iii)
(iv) HC ≡CCOOH
(v)
(iv)
(vii)
(viii) HOOC(CH2)4CH=CHCOOH
(ix)
(x)
第7 讲
139
【例2】
将下列各组化合物按酸性从强到弱的顺序排序。
(i)
(ii) FCH2COOH
(A)
,CH2=CHCH2COOH
(B)
,NCCH2COOH
(C)
,ClCH2COOH
(D)
,(CH3)2CHCH2COOH
(E)
(iii)
(iv)
(v) CH3OCH2COOH
(A)
,
,CH3CH3
(C)
,CH3CH2OH
(D)
,CH3COOH
(E)
,CH3CH2NH2
(F)
,
HC ≡CH
(G)
,ClCH2COOH
(H)
140
Part 2
羧酸的制备
知识点睛
用KMnO4 或Na2Cr2O7 氧化烷基苯生成取代的苯甲酸。一级和二级烷基都被氧化,但三级不受影响。
氧化一级醇或醛生成羧酸。一级醇通常用酸水溶液中的CrO3 氧化,醛也被类似地氧化。
羧酸能够从腈在酸性水溶液中加热而被制备。因为腈本身通常是通过一级或二级卤代烷与CN- 的SN2 反应
制备的,氰根取代之后再水解腈是一个很好地从卤代烷制备羧酸的方法(RBr→RC≡N→RCO2H)。注意产物羧
酸比起始的卤代烷多一个碳原子。
另一个制备羧酸的方法是通过格氏试剂与CO2 反应生成羧酸盐,之后质子化生成羧酸。羧基化反应通过向格
氏试剂的溶液中鼓入干燥二氧化碳气体来进行。烷基卤化镁与二氧化碳的C=O 键以典型的羰基亲核加成反应进
行,随后分离步骤中通过加入HCl 水溶液进行质子化生成自由的羧酸。
各种羧酸衍生物的水解会生成羧酸。
Kolbe-Schmitt 反应
酚钠和二氧化碳在加压下于125−150◦C 反应,生成邻羟基苯甲酸,同时有少量对羟基苯甲酸生成:
第7 讲
141
机理如下:
反应产物与酚盐的种类及反应温度有关,一般来讲,使用钠盐及在较低的温度下反应主要得到邻位产物,而用
钾盐及在较高温度下反应则主要得对位产物。
精讲精练
【例1】
用四个碳以下的醇、对溴甲苯及必要的试剂合成:
(i) 正丁酸
(ii) 正戊酸
(iii) α,α−二甲基丙酸
(iv) 戊二酸
(v) α,α−二乙基己二酸
(vi) 对溴苯甲酸
(vii) 对甲苯乙酸
142
Part 3
羧酸的反应
知识点睛
3.1 α 溴代
羧酸能够被Br2 与催化量的PBr3 的混合物在Hell-Volhard-Zelinskii(HVZ)反应中被α 溴代。Hell-Volhard
-Zelinskii 反应实际上是对酰溴烯醇的α 溴代。过程开始于羧酸和PBr3 反应生成酰溴和HBr。HBr 接着催化酰溴
的烯醇化,产生的烯醇与Br2 进行α 取代反应生成α-溴代酰溴。加入水通过酰基亲核取代反应水解酰溴生成产
物α-溴代羧酸,或酰溴与羧酸发生交换反应。
羧酸的主要反应是通过酰基亲核取代形成各种羧酸衍生物。常见的羧酸衍生物包括酰卤、酸酐、酯和酰胺。
羧酸直接的酰基亲核取代反应是很困难的,因为-OH 是很差的离去基团。因此,通常需要通过使用强酸催化
剂来质子化羧酸令其成为更好的受体,或将-OH 转化为更好的离去基团来增强羧酸的反应活性。
3.2 生成酰卤
羧酸与亚硫酰氯(SOCl2)的反应生成酰氯。羧酸和三溴化磷(PBr3)的类似反应生成酰溴。
第7 讲
143
反应通过酰基亲核取代途径发生,生成酰氯的反应中羧酸先被转化为酰基亚磺酰氯中间体,由此将酸的-OH
换成了更好的离去基团。亚磺酰氯接着和亲核性的氯离子反应。
精讲精练
【例1】
羧酸与三氯化磷反应生成酰氯,请提供合理的、可能的反应机理。
144
知识点睛
3.3 羧酸到酸酐的转化
酸酐能够从两分子羧酸通过加热来除去1 当量水而得到。然而由于需要高温,通常只这样制备醋酸酐。其他
酸酐可用醋酸酐作脱水剂制得。
羧酸盐和酰氯的反应生成不对称的酸酐。
3.4 羧酸到酯的转化
羧酸最有用的反应大概就是到酯的转化了。有许多方法来完成该转化,包括羧酸负离子对一级卤代烷的SN2
反应。
酯也能被称为Fischer 酯化反应的,羧酸和醇的酸催化的酰基亲核取代反应而被合成。不幸的是,需要使用过
量的液态醇作为溶剂将该方法限制于合成甲酯、乙酯、丙酯和丁酯。
第7 讲
145
羧酸的活性不足以直接发生亲核加成,但在强酸如HCl 或H2SO4 的存在下其反应活性大大增强。反应经过
加成-消除机理:无机酸将羰基氧原子质子化,由此给羧酸一个正电荷并令其活性更高。醇对羰基碳亲核进攻将羰
基π 键打开形成四面体中间体,四面体中间体随后失去水生成产物酯。
Fischer 酯化反应的净效果是-OH 基团被-OR’基团所取代。所有步骤都是可逆的,反应通常平衡常数接近
于1。因此,反应能够通过选择反应条件而向两边进行。当大过量的醇被用作溶剂时形成酯更有利,但大过量水存
在下形成羧酸更有利。
羧酸与一级、二级醇酯化时,绝大多数属于这个反应机理,且反应速率为:
CH3OH > RCH2OH > R2CHOH
HCOOH>CH3COOH>RCH2COOH>R2CHCOOH>R3CCOOH
另外两种较为特殊的酯化机理:三级醇的酸催化酯化(SN1 机理);2,4,6-三甲基苯甲酸在浓硫酸催化下的酯
化(酰基正离子机理)。
146
精讲精练
【例2】
请写出
与
在酸催化下发生酯化反应的产物及其反应机理。
知识点睛
3.5 羧酸到酰胺的转化
酰胺很难通过胺与羧酸的直接反应而被制备,因为胺的碱性将羧酸变为活性更低的负离子, 同时胺得到质子
失去亲核性。通常通过加热羧酸铵盐控制脱水制得酰胺,进一步脱水还可得到腈。实际上,酰胺通常是通过二环己
基碳化二亚胺(DCC)处理羧酸来活化它,之后再加入胺而被制备的。
第7 讲
147
精讲精练
【例3】
完成下列反应,写出主要产物。
(i) HOCH2CH2CHO HCN
−−−→
H3+O
−−−→
△
(ii)
(iii) CH2 = CHCH2CH2COOH
稀H2SO4
−−−−−→
(iv)
(v)
(vi)
148
Part 4
羧酸的还原
知识点睛
羧酸被LiAlH4 还原生成一级醇。事实上,该还原是一个酰基亲核取代反应,其中-H 取代了-OH 生成醛,它
进一步通过亲核加成被还原为一级醇。中间产物醛比起始的羧酸活性高得多,因此它反应很快,不能被分离。
由于氢负离子既是亲核体又是碱,酰基亲核取代步骤实际上是在羧酸根离子上而不是在自由的羧酸上发生
的,并且生成高能量的双负离子中间体。在该中间体中,两个氧毫无疑问是与具有Lewis 酸性的铝物种络合的。因
此,该反应相对比较困难,还原酸需要更高的温度和更长的反应时间。
另外,四氢呋喃中的硼烷(BH3/THF)是还原羧酸为一级醇的有用的试剂。酸和BH3/THF 的反应在室温下进
行,该步骤由于其相对简单而安全,通常比LiAlH4 的还原更好。硼烷与羧酸反应比和其他官能团快,因此可以选择
性还原,如在对硝基苯乙酸中。如果用LiAlH4 还原对硝基苯乙酸,硝基和羧基都会被还原。
第7 讲
149
精讲精练
【例1】
完成下列反应,写出主要产物。
(i) (CH3)2CHCH2COOH
2CH3Li
−−−−→
H2O
−−→
(ii) HOOCCH2CH2COOH
LiAlH4
−−−−→
H2O
−−→
(iii)
(iv)
(v)
150
Part 5
脱羧反应
知识点睛
在合适的条件下,羧酸一般都能发生脱羧反应。
A−CH2COOH
碱,∆
−−→A-CH3 +CO2
1. 环状过渡态机理
当羧酸的α-C 和不饱和键相连时, 一般通过六元环状过渡态机理,如β−羰基酸的脱羧反应就是通过六元环
过渡态进行的。
丙二酸型化合物及α 位有吸电基的羧酸脱羧一般属于这个类型。
2. 负离子机理
当羧酸和一个强吸电子基相连时,可以按照负离子机理脱羧。如三氯乙酸的脱羧反应:
由于三个氯有很强的吸电子能力,使碳碳之间的电子偏向于有氯取代的碳一边,随着羧基负离子上的电子转
移到碳氧之间,碳碳键异裂,释放出CO2 同时形成较稳定的碳负离子,随后与水中的质子结合形成氯仿。
3. Hunsdiecker 反应
干燥的羧酸银盐在四氯化碳中与卤素一起加热放出二氧化碳,生成比原羧酸少一个碳原子的卤代烃:
机理如下:
4. Kolbe 电解
脂肪酸钠盐或钾盐的浓溶液电解时发生脱羧,同时两个烃基相互偶联生成烃类:
如果用两种不同的脂肪酸盐,则得到混合物。
第7 讲
151
精讲精练
【例1】
写出下列化合物脱羧的反应机理。
(i)
在水中加热
(ii)
(iii)
(iv)
【例2】
乙酸钠和丙酸钠的混合溶液进行电解反应,会生成哪几种烷烃?
152
课堂总结
  本讲介绍了羧酸的结构、性质与反应,讲解了如何由羧酸制备得到各种羧酸衍生物,为后一讲羧酸衍生
物的学习做了铺垫。
第7 讲
153
专业巡礼
科学小故事
  野依良治(Ryoji Noyori),1938 年9 月3 日出生于日本兵库县芦屋市,日本著名有机化学家。2001
年获得诺贝尔化学奖。
  1961 年野依良治从京都大学本科毕业;1963 年从京都大学硕士毕业;1967 年从京都大学博士毕业;
1968 年,担任名古屋大学理学院副教授;1969 年在美国哈佛大学从事博士后研究;1972 年,返回名古屋
大学担任教授至今;2002 年当选为日本学士院院士;2003 年开始任名古屋大学终身教授;2011 年当选为
中国科学院外籍院士。
  野依良治主要从事催化手性不对称合成领域的研究。
  野依良治针对不对称合成中获得高纯单一手性产物效率低的问题,提出了用化学方法合成手性分
子的设想,并首次实现了使用手性分子催化剂实现合成手性物质的不对称合成设想。野依良治教授的研
究在世界上第一次向人们表明,开发催化剂催化底物可以实现高纯度手性产物的化学合成。1980 年,野
依良治教授与其合作者合成的BINAP 配位体的金属催化剂能够精确地将潜手性分子中的对映体原子、
基团或对映面区分,从而使手性分子的合成纯度大大提高,特别是BINAP-Ru 络合物催化剂对于潜手性
烯烃或者酮类分子的加氢反应。上述催化不对称合成技术,仅需使用非常少量的不对称催化剂,便可生
产出大量的手性化合物,催化效率极高。以铑Rh(I)替换过渡簇金属钌Ru(II)也证明具有同样催化
功效。其后,又陆续开发出其他高效率的催化剂。这些氢化反应都能获得了很高的光学收率和与化学产
率,一些反应已成功应用于工业生产,如Ru(II)-BINAP 络合物还被用于抗菌素levofloxacin 工业生
产过程中重要中间体(R)-1 ,2 - 丙二醇的制备。得益于野依良治教授的研究,不对称氢化催化化学在
药品、农产品、调味品和香料以及新型、高级材料的合成制备中发挥着非常大的作用。这种使用人造分子
催化剂的化学合成效率可以和天然的酶催化反映相匹敌,有些应用甚至超过了天然的酶催化反应。
1119092614317