ARTICLE · 1230906
AI化学观察室 | 从工具到工作流:人工智能在有机合成中的现实进展
人工智能早已进入有机合成化学领域,两者的融合为该领域开启了一个变革性时代,为化学家长期面临的挑战提供了新颖的解决方案,因此,AI 在化学中的潜力日益受到认可。
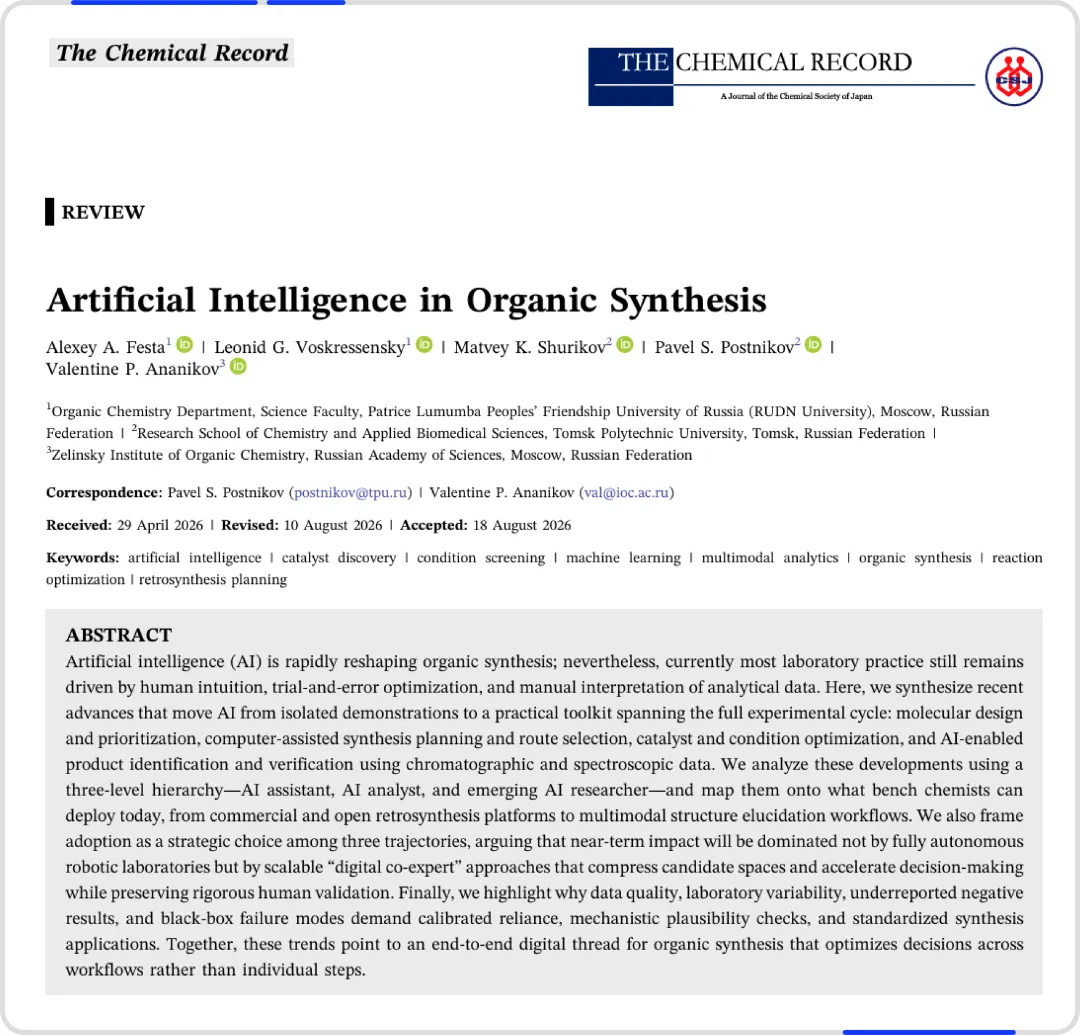
今天介绍一篇发表于 《The Chemical Record》的综述《Artificial Intelligence in Organic Synthesis》,这篇文章由俄罗斯人民友谊大学、托木斯克理工大学和俄罗斯科学院泽林斯基有机化学研究所等团队完成。全文将审视 AI 驱动合成化学的近期趋势,探讨 AI 在合成化学中实施的实际意义,为化学家将 AI 技术整合到研究中提供路线图。
整篇文章没有把 AI 写成 “即将取代化学家” 的科幻叙事,而是把它放回有机合成的真实实验周期中来进行描述:分子设计与优先级排序、合成规划、催化剂与条件优化、产物表征,以及支撑这些环节的数据基础设施。
作者提出了一个清晰的三级框架:AI 助手、AI 分析员、新兴的 AI 研究者。AI 助手,即支持特定任务的即用型工具;AI 分析员,能够解析反应或分析数据,并返回排序或定量结论;新兴的 AI 研究者,则是开始提出并迭代研究决策的智能系统。全文对工具成熟度的判断,不只看基准分数,还看可访问性、数据需求、前瞻性验证、适用域限制和人工验证需求。这个框架帮助读者来判断一项 AI 技术到底成熟到什么程度,也贯穿了后文所有讨论。
AI 分子设计最早集中在药物发现。早期模型多基于 SMILES 字符串,用循环神经网络(RNN)、变分自编码器(VAE)、生成对抗网络(GAN)和强化学习(RL)生成新分子。比如条件 VAE 可以根据分子量、logP 或类药性生成目标分子;REINVENT 可用于生成导向特定性质;ORGAN 把 GAN 和 RL 结合,可用于先导化合物优化和骨架跃迁。后来,SELFIES 等表示方法解决了 SMILES 随机采样时大量无效的问题,图神经网络则直接在原子和键层面操作,更适合骨架跃迁和片段设计。
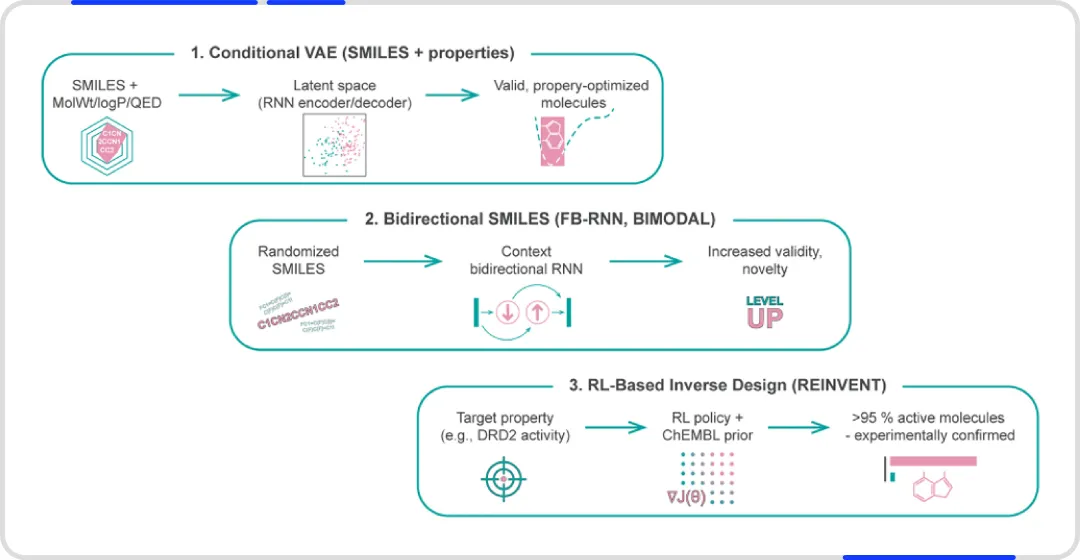
图1 人工智能驱动的分子设计的发展
但文章反复提醒:生成分子不等于发现了新化学,大多数模型仍是在训练集化学空间内插值或有限外推。判断研究结果的新颖性不能只看模型输出,而应通过最近邻相似性、Tanimoto 距离分布、骨架新颖性、合成可及性、机理合理性和前瞻性实验验证来评估。即,AI 可以提出候选,但是否值得合成需要化学判断。AI 在分子设计中的现实角色,主要是在资源投入实验之前优先排序值得制造的东西。
文中举出一些有实验验证的案例:例如针对 FLT-3、CDK20 等靶点的 AI 辅助设计,最终得到实验验证的活性化合物;AlphaFold2 预测结构也被用于 CDK20 的命中物发现。这些案例说明 AI 可以压缩候选空间,但流程仍依赖多轮计算筛选、合成和实验验证,距离自动发现药物仍有距离。
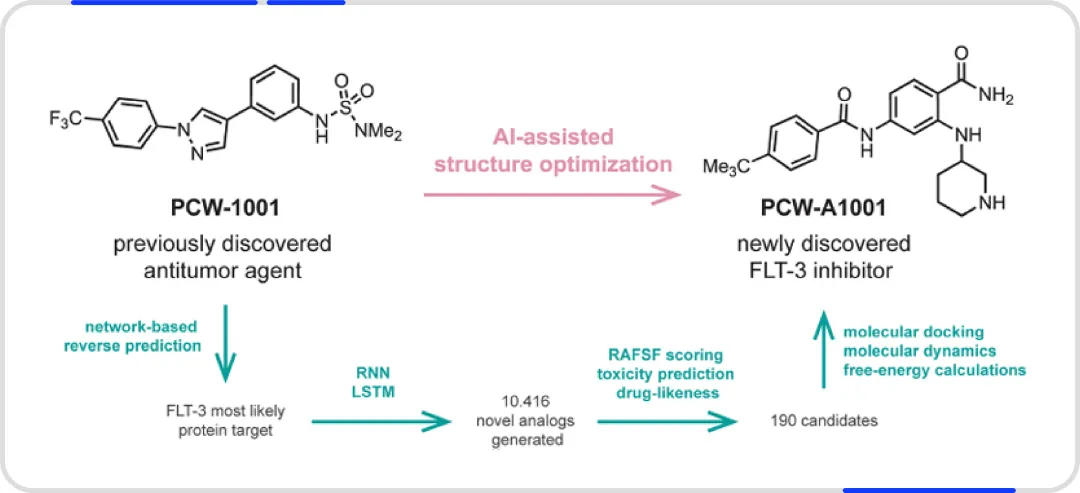
图2 人工智能辅助发现FLT-3抑制剂
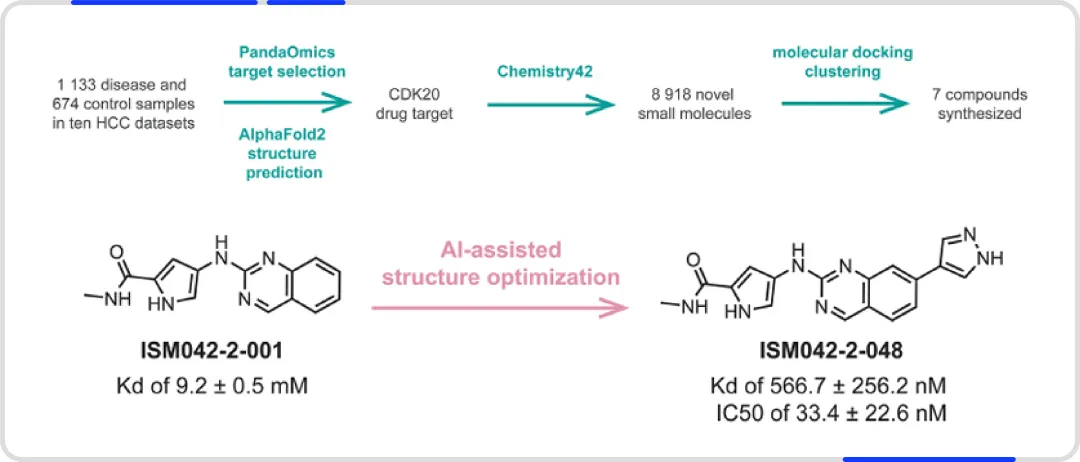
图3 CDK20配体的发现
在新材料领域,AI 辅助设计也延伸到有机光伏、OLED、锂电池正极等。比如用随机森林预测有机氧化还原分子的电位,指导合成了 p-BCz-Ph,其作为锂电池正极材料显示出了约 4.5 和 4.8 V 的高电位。还有研究把机器学习与 DFT 结合,设计出了具有特定吸收波长的有机分子。
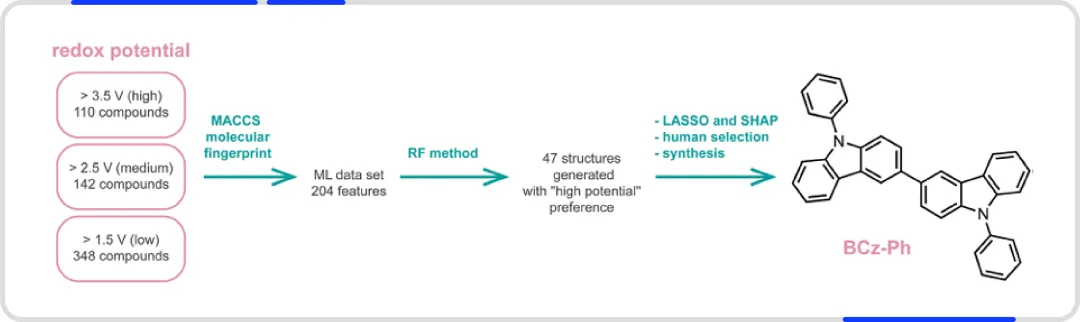
图4 正极材料化合物的设计
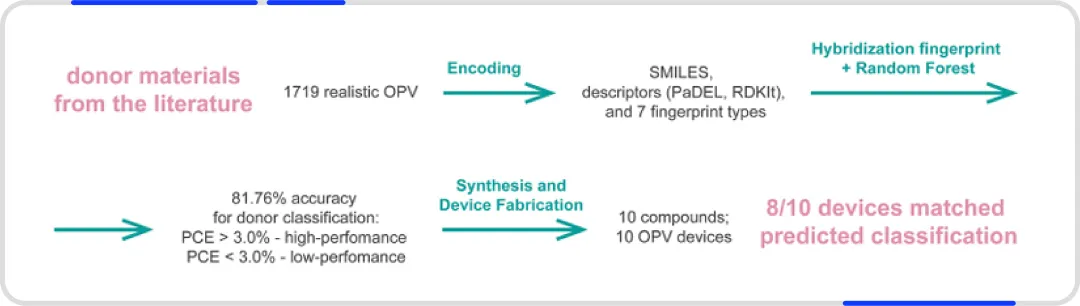
图5 有机光伏给体材料的发现
总体来看,当前可访问的生成界面多为 AI 助手;整合性质模型、不确定性分析和实验反馈的流程更接近 AI 分析员;只有闭环提出、测试和修正假设的系统,才勉强接近 AI 研究者。
02 计算机辅助合成规划没有最优解
计算机辅助合成规划(CASP)是 AI 进入有机合成领域的核心战场。传统方法依赖专家规则和启发式,如早期合成分析(LHASA)。数据驱动方法则从 USPTO、Reaxys 等反应数据中学习逆合成断键和路线。
文章梳理了多类工具:
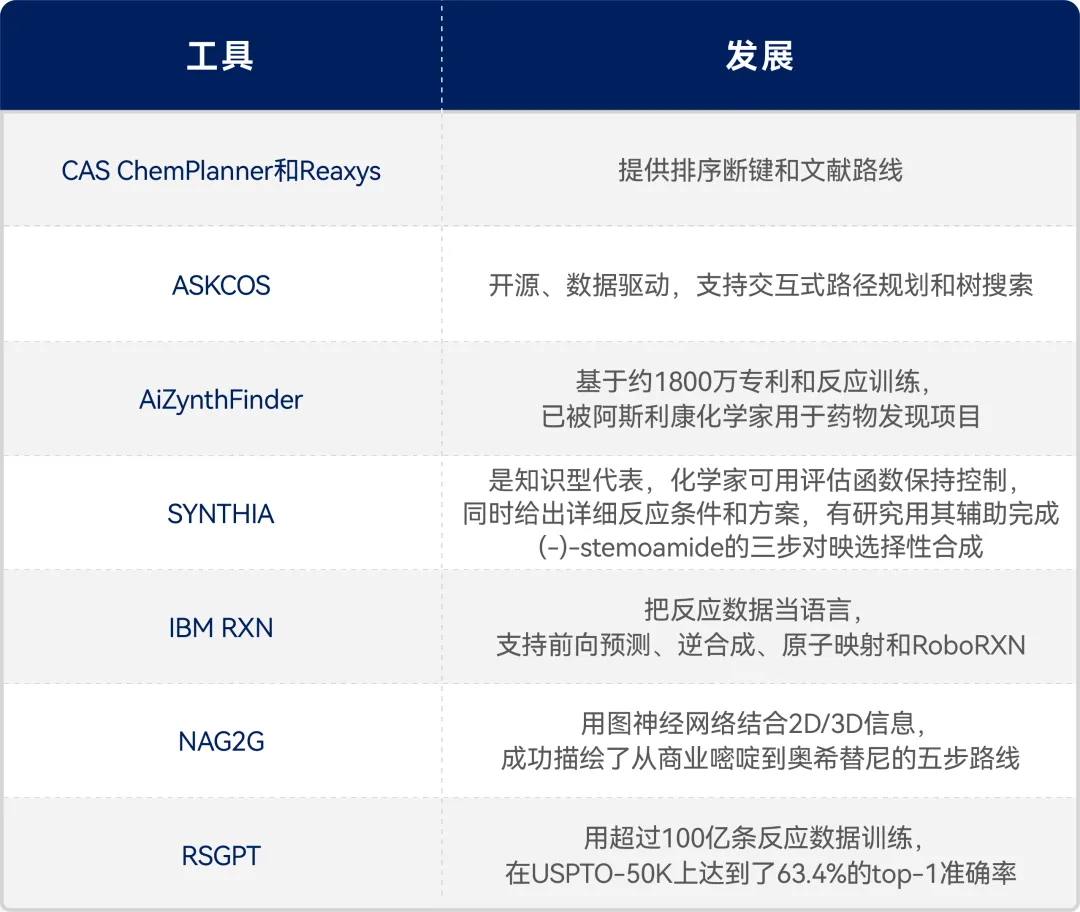
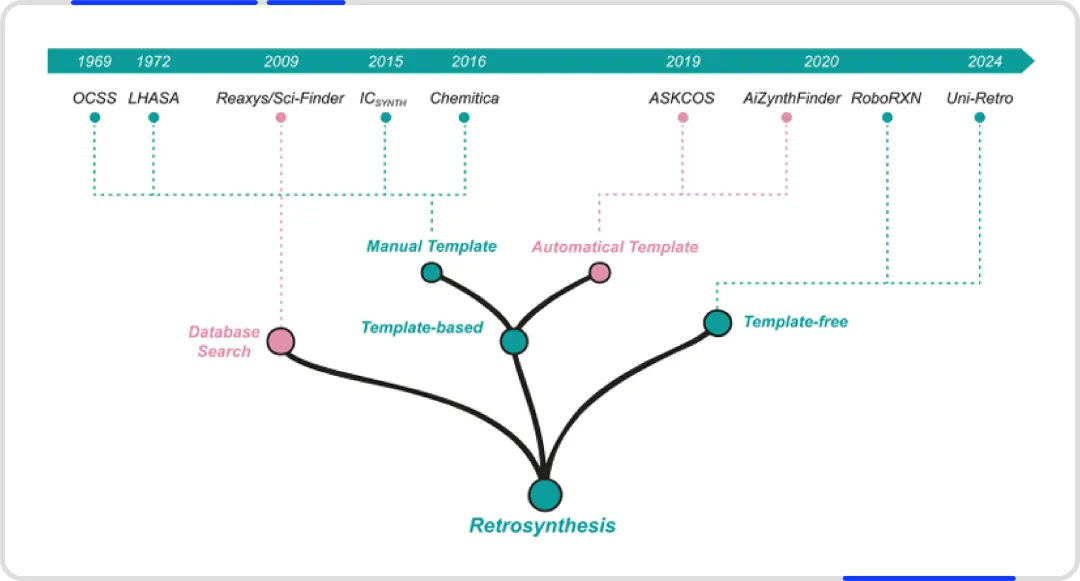
图6 CASP项目的主要里程碑
上面这些案例说明,AI 路线规划已经能为复杂分子提供有价值的指导。这些工具各有取舍,知识型或模板型方法可解释、可控,但覆盖有限;无模板或语言模型方法灵活,但可靠性依赖数据和适用域;图方法适合结构归纳,但计算和集成要求更高。文章也指出,专利中约 60% 的反应可能不正确或高度可疑,文献中约 28% 的反应被认为不可靠。训练数据与科学文献中的合成知识相比,规模更小、多样性更少,且常缺乏反应条件细节,这意味着当前模型在可靠性上仍有明显天花板。
因此作者对于实际使用时的建议很明确:没有单一最佳 的CASP 方法。现代方案往往混合多种方法,例如用图模块归纳结构、用语言模型生成候选,再用知识规则和模板过滤验证。当前这些工具仍主要属于 AI 助手或 AI 分析员:化学家应比较多条路线,检查先例、起始材料可用性、立体化学和建议条件,并在选择路线前实验验证关键步骤。
03 催化剂与条件优化:
AI擅长压缩搜索空间
在催化剂和条件优化中,AI 的价值尤其明显。贝叶斯优化可以在利用已知好区域和探索未知区域之间平衡,减少实验次数。配体发现中,聚类和化学空间映射可先选出多样化、信息量大的初始集,再进行多目标优化。文中提到镍催化不对称偶联、Pd 催化 C-N 偶联、硫醇加成等案例,在这些案例中,AI 辅助虚拟配体筛选和高通量实验已经能找到高效配体。
不过,虚拟配体筛选目前仍集中在少数骨架家族;反应条件预测也受数据质量和稀缺性限制。AI 在优化成熟反应方面的表现较好,但要扩展到全新转化,还需要更多前瞻验证。文章还提到,当实验成本高且条件空间复杂时,贝叶斯优化特别合适,但是最佳结果往往还需要人工干预。
04 AI在有机分子表征和
鉴定中的应用
表征和结构解析是合成方法学的最后阶段,也是 AI 最早进入有机合成的领域之一。文章从 1970 年代先驱工作讲起,覆盖了 HPLC/GC、质谱、NMR、XRD 和多模态方法。
色谱方面,保留时间预测是主要任务。Graphormer-RT、QGeoGNN、图卷积网络、RoBERTa BiLSTM 和 Uni-RT 等工具,已可用于不同色谱条件下的保留时间预测。这些工具在定义的方法和适用域内相对成熟,但仍依赖仪器和数据集。
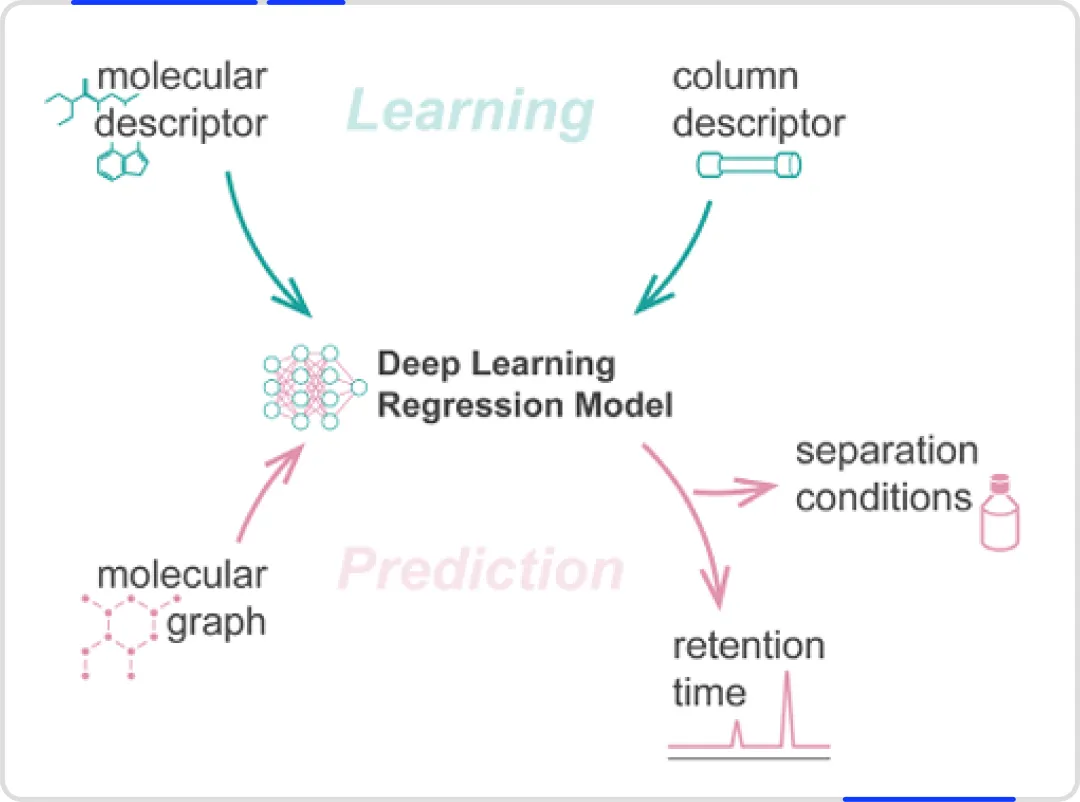
图7 用于高效液相色谱(HPLC)参数预测的人工神经网络(ANN)工作流程的主要方案
质谱方面,AI 可用于谱图预测、化合物鉴定和结构解析。比如 NEIMS 能快速预测 EI-MS 谱图,CFM-ID 用于 ESI-MS2 模拟,DiffMS 用于从头分子结构生成,MEDUSA 从高分辨质谱数据生成分子式,Spec2Mol 和 DiffNovo 则尝试从质谱重建结构。
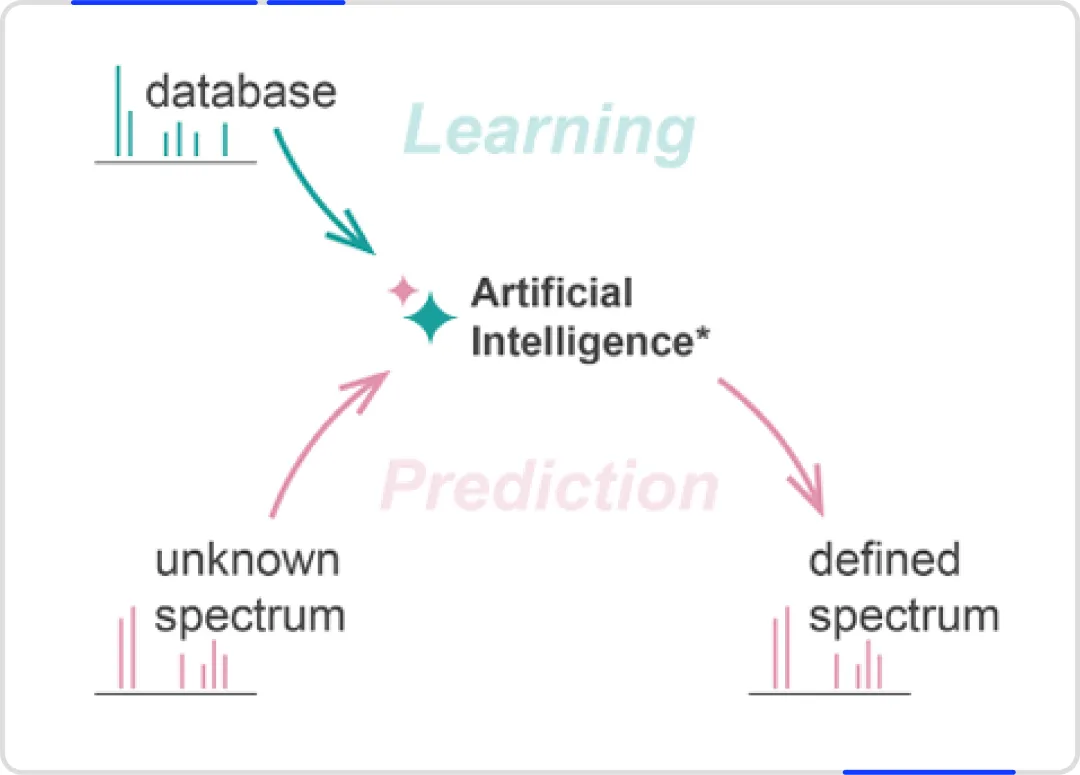
图8 基于人工智能的质谱识别主要方案
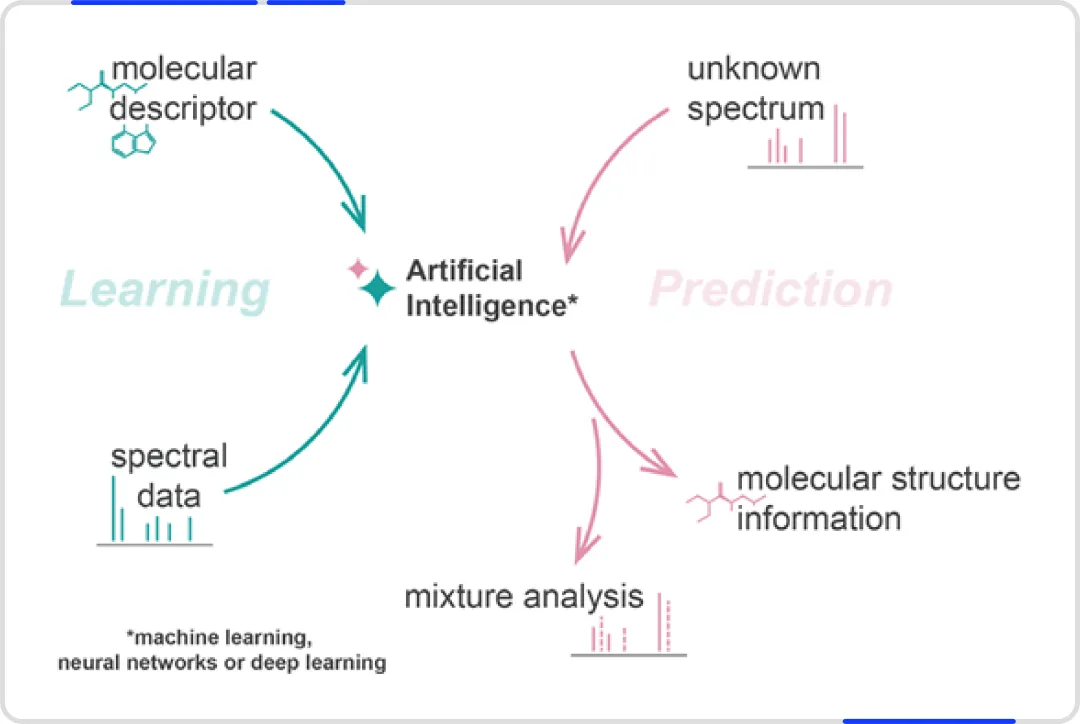
图9 基于质谱的人工智能辅助结构解析主要方案
NMR 领域的进展更为密集,化学位移预测、谱图处理、结构解析和验证均有 AI 工具。化学位移预测已有 NMRnet++、CSP5 等工具;谱图处理有 NMRExtractor、DLPSNMR、JTF-Net 等工具;结构解析则出现 NMRPeak、NMRViT、DiffNMR、NMR-Solver 等新方法。多模态系统进一步把 NMR、IR、MS 证据结合,例如 SECS 框架尝试直接从原始多模态谱图进行端到端结构解析。
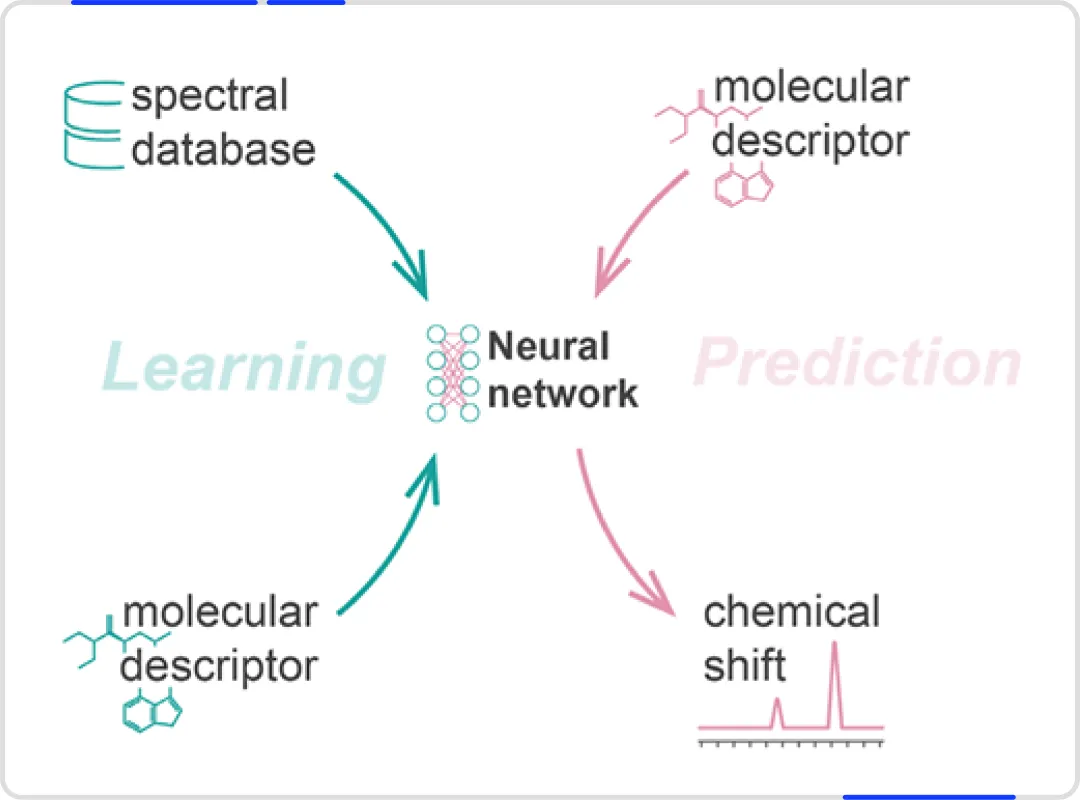
图10 AI辅助化学位移预测的主要方案
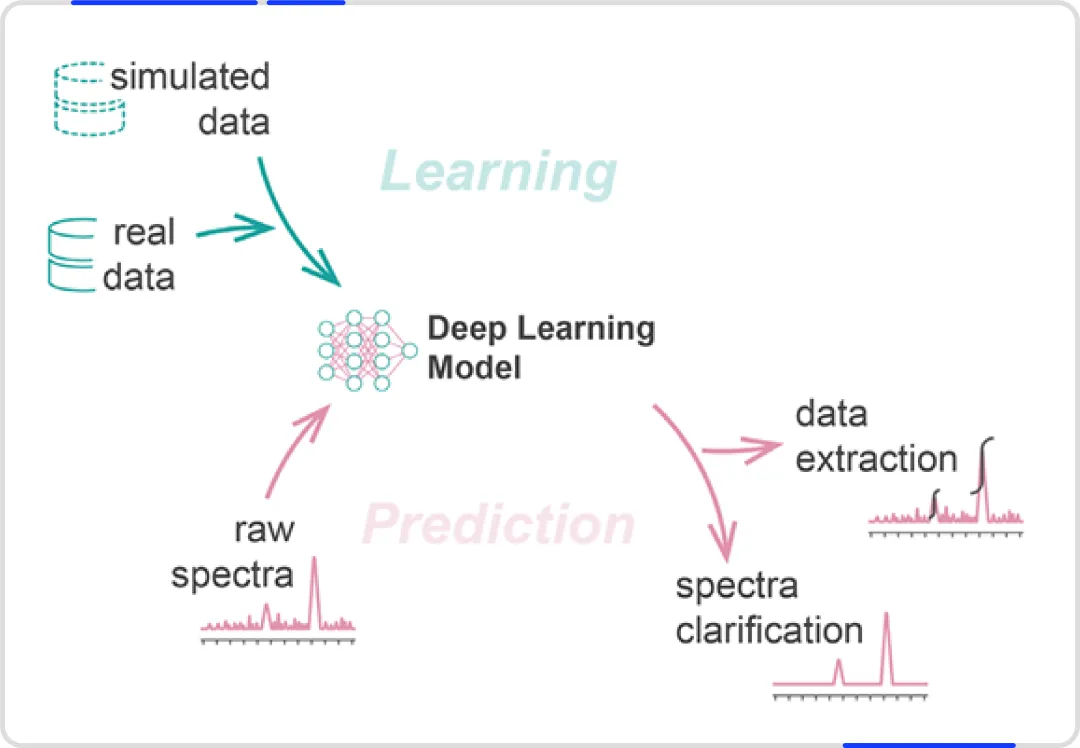
图11 人工智能辅助核磁共振谱处理的主要方案
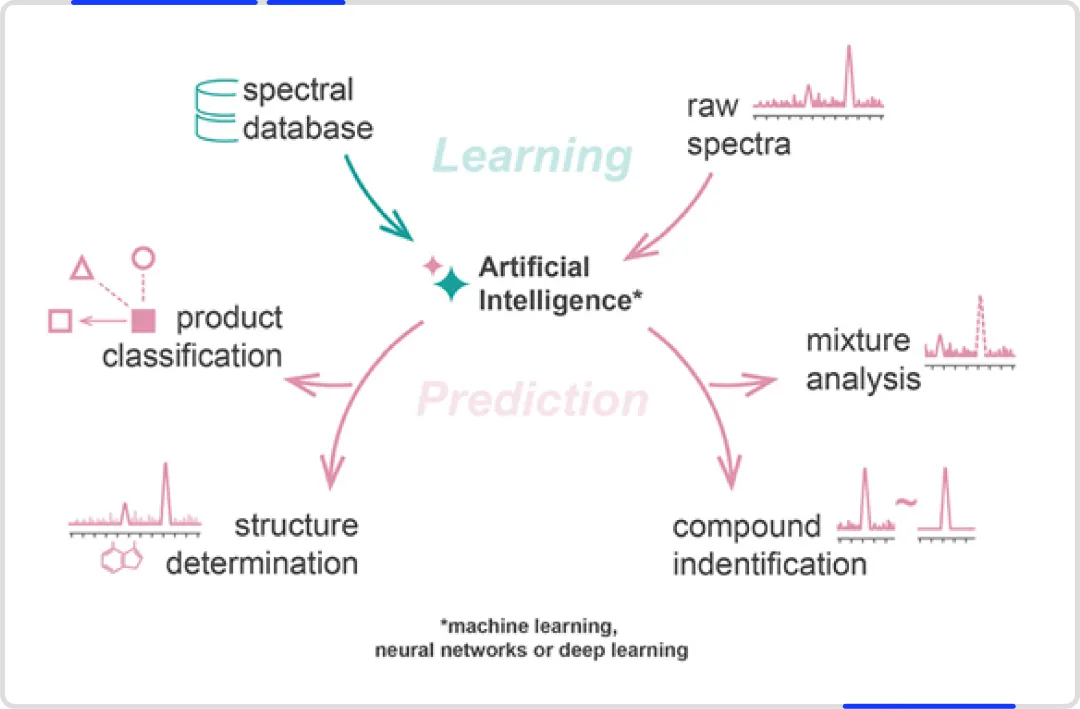
图12 基于核磁共振波谱的AI辅助结构解析主要方案
XRD 方面,对有机化合物的支持不如无机物成熟,但 AI 助手可预测结晶度、促进溶剂选择、评估多晶型或溶剂化物形成。
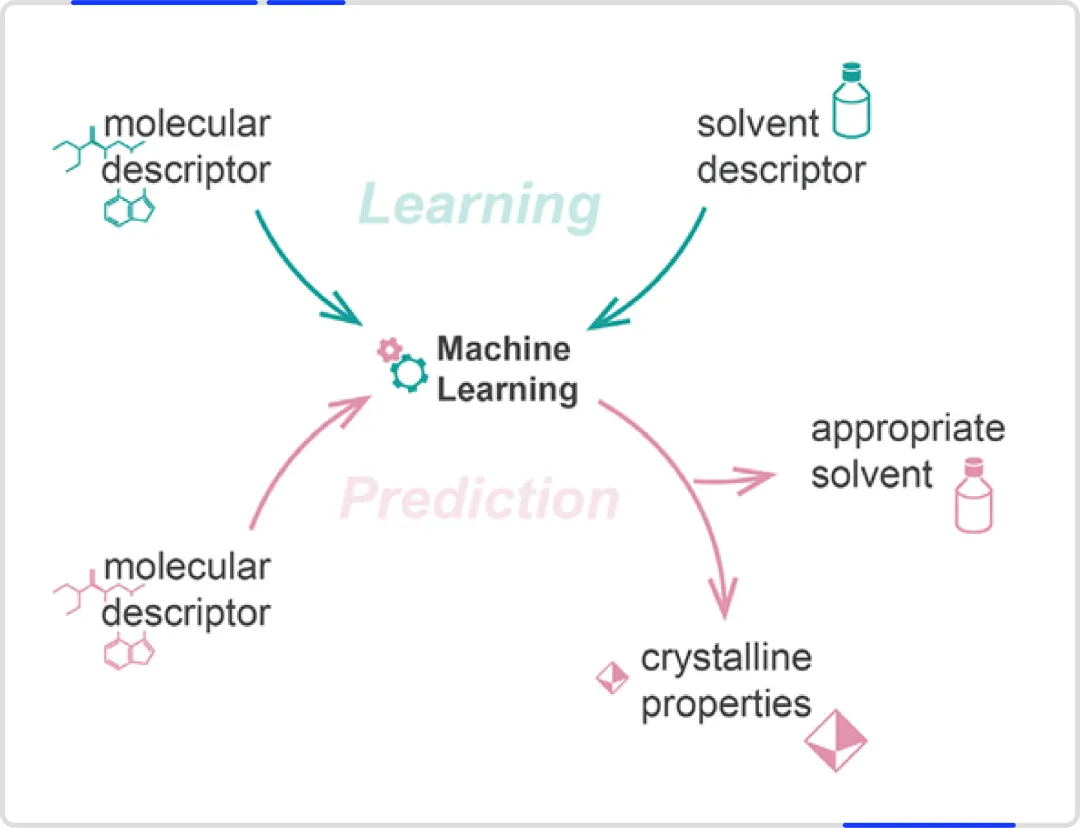
图13 机器学习辅助预测晶体性质的主要方案
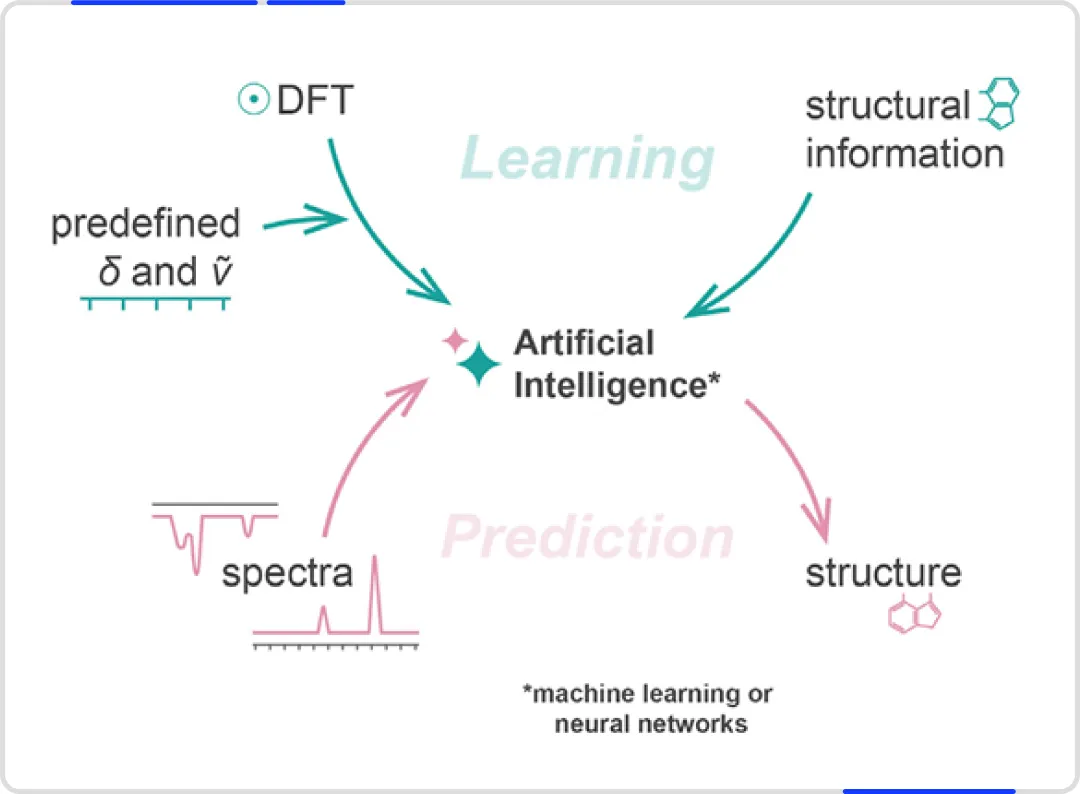
图14 基于人工智能的预制产品复杂特性分析方案
作者强调,这些系统目前大多仍应被视为 AI 分析员。色谱模型在定义方法和适用域内相对成熟;MS 和 NMR 受益于大型参考或模拟数据集,但仍容易受到异构体、混合物和域外化学的影响;XRD 支持工具对有机化合物不太成熟。多模态系统能结合正交证据,但需要更严格的数据集成。输出需要适用域检查、不确定性报告、正交测量和专家审查。AI 可以加速确认,但不能替代化学判断。
05 数据是瓶颈,也是责任
文章把数据完整性和策划称为机器学习在科学中的主要瓶颈。模型可靠性依赖数据准确性、一致性、注释标准、类别平衡和代表性。但是真实的实验室面临诸多现实的风险和问题,这些都会让模型在跨实验室迁移使用时变脆弱。
作者建议:遵循 FAIR 原则,即数据可发现、可访问、可互操作和可重用;报告预测不确定性并校准置信度;定义和测试适用域;标记域外预测;不要把高模型分数直接当作实验概率。对实践化学家来说,发表数据的方式会影响后续 AI 训练,因此数据管理不再只是 “存档问题”。
06 将AI纳入有机合成的三种策略
文章最后提出三种 AI 采用的策略,这一部分对课题组和机构层面尤有参考价值。
第一,AI 驱动机器人实验室完全替代化学家。这种策略最激进,但近期内不现实。合成化学不是单一任务,而是异质操作链:涉及到规划、设置、反应执行、后处理、分离、纯化、分析、故障排除等多步流程。许多实验室的研究进展部分依托于积累的负面经验,而负面结果报道不足,会面临作为训练数据稀缺的问题。真实实验室还面临试剂批次间变异性、痕量杂质效应、仪器漂移等非理想情况。高资本和维护成本、先进机器人平台的有限可用性、非平凡的安全和责任要求,以及跨实验室缺乏通用硬件和软件标准,都限制了大规模部署。因此,完全自主有机合成目前更像个别演示的集合,而非广泛实施的策略。
第二,无 AI 或最少 AI 整合。有机合成越来越受加速的设计—制造—测试—分析循环、爆炸式增长的数据量和对可重复性、高效决策的期望影响。有意避免使用 AI 工具的研究人员,可能在规划、优化、数据解释和文献情报方面的进展更慢。随着 AI 成为化学工作的常规层,最低 AI 实践可能对孤立项目仍然可行,但作为一般策略,将越来越难以匹配 AI 增强实验室的速度和效率。
第三,明智地将 AI 纳入日常研究。这是最务实和可扩展的路径。AI 作为辅助层,增强而非试图替代化学家,可以与现有实验室基础设施兼容,因此这种方案可以被逐步采用。一个关键案例是数字合作专家:机器学习执行候选反应的快速生成、过滤、聚类和优先级排序,人类专家进行集中评估和实验验证。在展示的反应发现流程中,机器学习通过辅助筛选把最耗时的阶段(大规模候选空间专家分诊)时间压缩了超过 100 倍,使实验验证的发现在大约一周内成为可能。
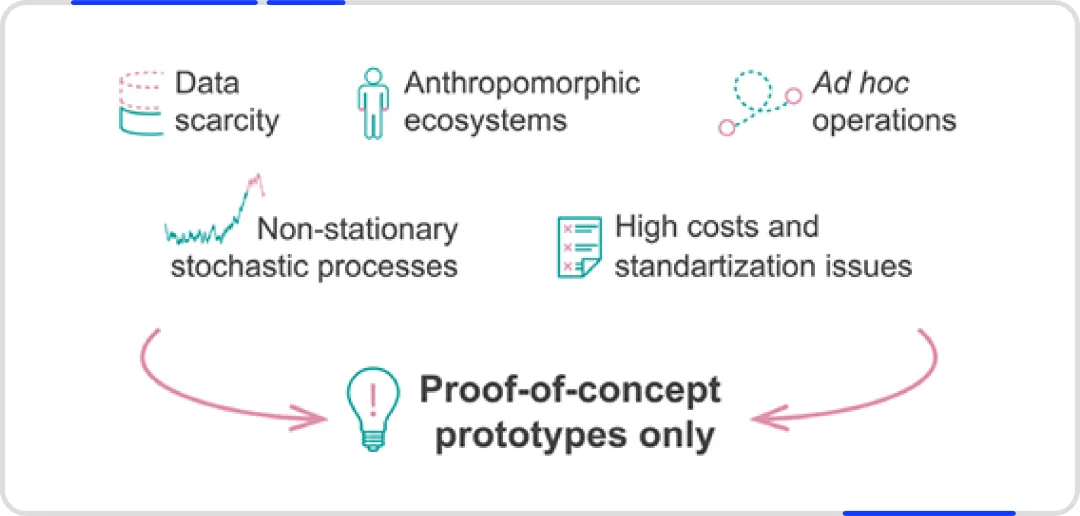
图15 自动驾驶人工智能平台当前局限性的概念方案
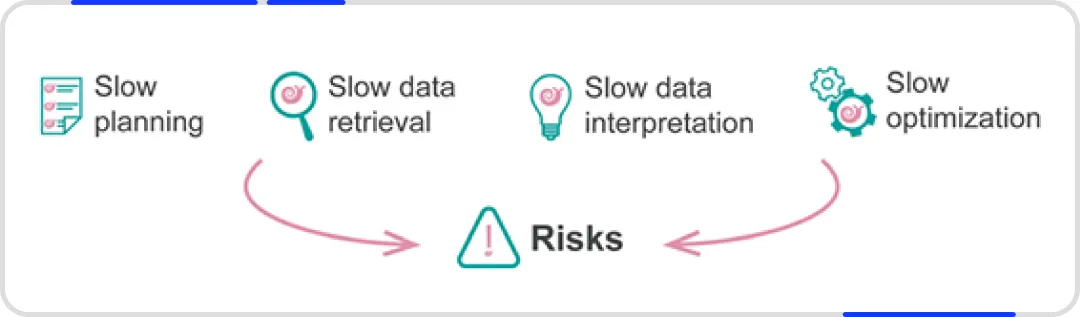
图16 无人工智能实验室实践相关风险的概念方案
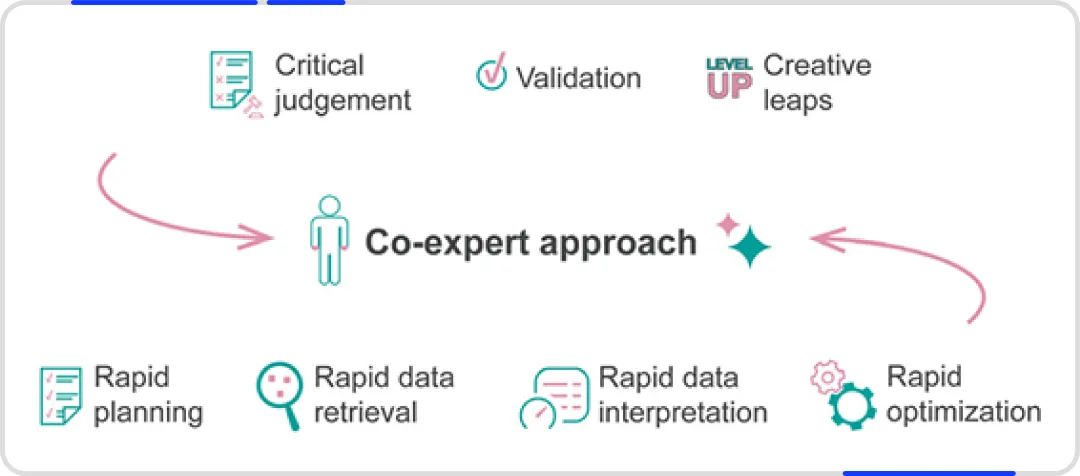
图17 数字共专家方法的概念方案
这一方向也符合一个竞争现实:AI 的中期核心影响不是化学家的淘汰,而是竞争优势的重组。快速采用并正确整合 AI 工具的化学家,将明显优于不这样做的同行,因为 AI 放大了规划、信息检索、优化和数据解释的生产力,而人类仍然负责关键判断、验证和创造性飞跃。
07 总结和展望
整篇文章的核心判断是:有机合成正在走向端到端数字线程,AI 正以分层方式进入化学,从 AI 助手到 AI 分析员,再到新兴 AI 研究者。分子生成、合成可及性、路线规划、条件推断、执行支持和多模态产物验证成为连接组件,而非孤立应用,这些正与晶泰科技在分子合成领域所提供的解决方案的模式和路径不谋而合。 AI 的价值不只是让单个反应更快,而是让化学家优化整个工作流中的决策。
AI 建议是优先假设,不是指令。数据质量、机理合理性、安全约束、正交验证和透明文档,仍是 AI 进入真实实验室的前提。未来几年,最稳健的策略不是完全自动化,也不是回避 AI,而是让 AI 成为持续改进的认知和操作层,由既懂化学又懂模型局限的人来指导。
文献原文:
https://doi.org/10.1002/tcr.70246
声明:
本文所有内容旨在学术探讨与信息交流,所有权利归原作者所有。