ARTICLE · 1287170
XANES(近边)吸收边位置左右移动说明了什么?
说明:本文主要介绍XANES吸收边位移的能量含义,解释氧化还原、配体与局域几何的作用,以及测量条件和混合物种怎样改变边位比较。

什么是XANES吸收边,边位怎样确定?
X射线光子把能量传给原子的内层电子后,可使电子跃迁到未占据态或连续态。扫描光子能量,吸收会在相应能区快速上升,形成吸收边;附近的精细谱形称为X射线吸收近边结构(XANES)。以过渡金属K边为例,激发的初始电子来自1s芯层,横坐标通常以电子伏(eV)表示能量,纵坐标为吸收量或归一化吸收强度。
上升的谱线占据一段能区,边位是从这段谱中提取的位置。常见定义包括上升沿一阶导数的极大值、归一化吸收达到半边高的位置,或拟合上升沿所得的中心。主边附近较强的吸收共振称为白线,其峰顶对应吸收强度最大的位置,与上升沿的取点具有不同含义。
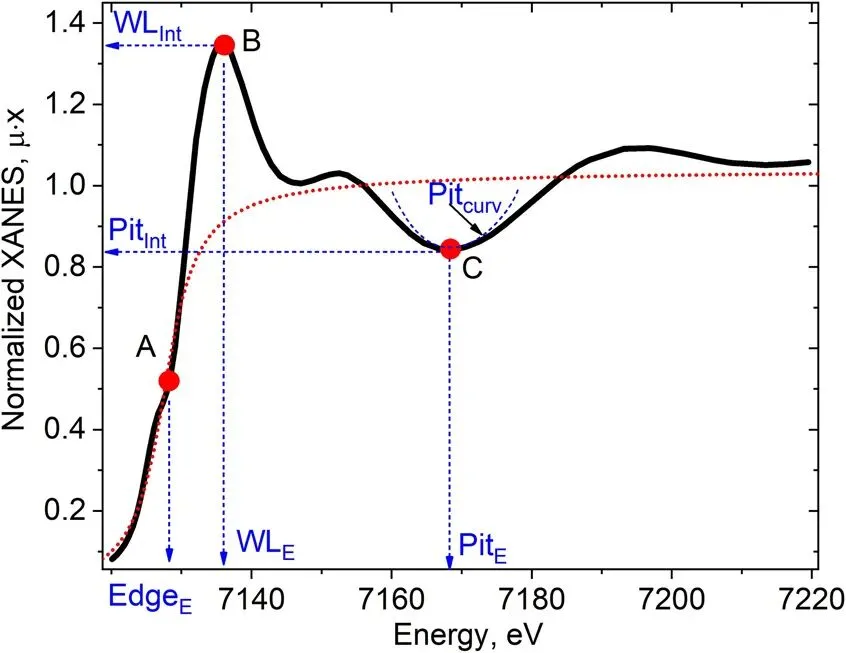
比较两个状态时,ΔE=E边,2-E边,1描述按同一规则提取的边位差:横轴由低能向高能排列时,ΔE为正对应右移,为负对应左移。右移表示相应吸收特征需要更高的光子能量,左移则表示所需能量降低。这个能量差既可能来自吸收原子的电子与结构变化,也可能包含记录和提取谱线时的偏差。

电子状态与局域结构怎样改变吸收边?
氧化还原与初末态能量
吸收光子时,体系从初态变为含有芯空穴与激发电子的末态,所需光子能量满足hν=E末-E初;h为普朗克常数,ν为光子频率,E初与E末为体系初末态能量。电子离开芯层后,其他电子会重新分布并屏蔽芯空穴,激发电子又受到周围势场影响。因而吸收能量包含整个激发过程的能量变化,不能只用孤立原子的1s能级解释。
对同一元素、同一吸收边,并且配体与几何相近的氧化还原系列,氧化态升高常伴随边向高能移动。氧化通常减少价电子的屏蔽,使芯层电子受到更强的有效核吸引;还原常伴随相反方向的变化。实际位移还取决于未占据态和末态屏蔽,因此不同化合物的能移幅度并不相同。
材料分析中的形式氧化态,按异核化学键的离子近似分配电子后确定;它与某个空间区域内实际积分得到的电子数采用不同定义。形式价态改变时,成键电子仍可能分布在金属与配体之间。不存在跨元素、跨配体通用的“每移动1 eV转移多少电子”换算,局域电子密度还受金属—配体共价成键影响。
配体、键长与近邻排列
共价成键使金属轨道与配体轨道发生杂化,形成同时含有两者成分的电子态。更换配体,即使形式氧化态保持不变,也可改变金属附近的电荷分布、可达未占据态和芯空穴屏蔽。K边主要的电偶极跃迁涉及1s电子与具有p特征的末态,配体改变这些态的能量后,主边响应也会变化。
除了配体种类,近邻的数量、距离和空间排列也参与决定谱形。在铁—氧—硅局域模型中,研究者针对二价铁改变配位数、Fe—O距离和局域畸变,计算得到不同的上升沿与边后特征。即使把Fe—O距离固定在同一数值,改变配位数后,近边谱仍保留不同的斜率和峰形。
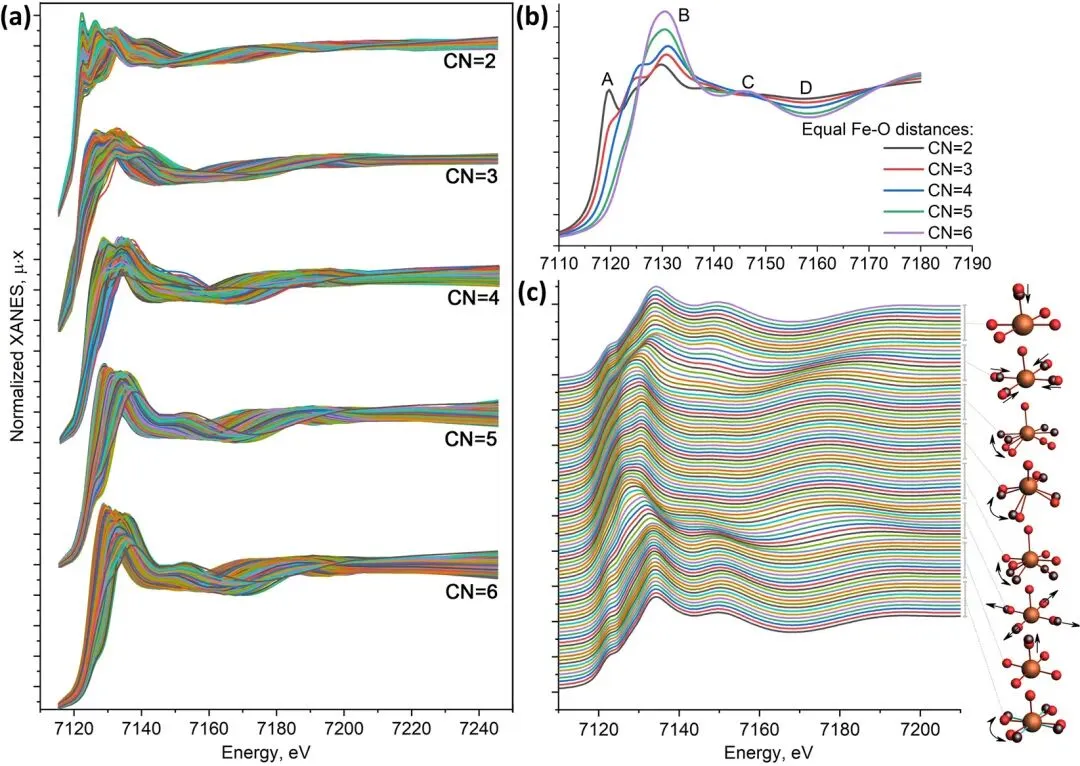
这些几何变化会改变光电子多重散射,即光电子在多个近邻之间散射后对吸收概率的调制。上升沿上的肩峰增强或共振峰重新分布时,最大斜率与半边高交点也会移动。此时提取出的边位差包含谱形重排的贡献,整段谱未必按同一个能量差刚性平移。
若一组参照的配体、几何和处理方式相近,已知氧化态与边位可在经过验证的范围内建立经验标定。参照从氧配位换成氮或卤素配位,或从四配位换成六配位,标定关系本身就可能改变。金属箔用于确定共同能量基准时,其金属近邻仍与氧或氮配位的样品不同。

能量校准与谱形处理怎样影响位移?
近边区若发生共同的恒定能量偏移,样品谱与同步记录的稳定参考箔谱会一起移动。此时样品和箔在两次扫描之间的位移相减,可抵消这项仪器贡献,即ΔE化学≈ΔE样品-ΔE参考箔。若分别把样品边位移到同一点,真实化学位移也会随坐标平移而消失。
能量基准一致后,边前背景与边跃归一化仍会影响半边高的位置。背景零点或边跃高度改变,谱线与指定高度的交点也会改变;导数法则更受局部噪声和平滑影响。比较不同状态时,取点定义、处理区间和强度尺度的差别都会传入最终的边位差。
取点附近的能量采样、谱线展宽与探测响应还决定哪些细节能被分辨。芯空穴寿命和单色器共同贡献展宽,荧光自吸收或探测器饱和又可能压低强峰、改变上升沿;缩小能量步长不会自动消除这些影响。过厚样品也会使透射谱失真,一项含铪样品的对照中,厚样品的透射白线较弱,荧光谱则保留较强白线。同一化学状态在不同展宽或非线性响应下,也可能得到不同的表观边位。
束流照射与样品的化学变化
即使参考箔稳定,对辐照敏感的样品仍可能在连续扫描中发生光还原或光氧化。一项铜基催化剂测试在120 ℃、5% H2/N2气氛下,比较一个位置连续照射10 min与新位置照射1 min的Cu K边响应。长时间曝光位置出现随扫描变化的近边谱,短时间曝光位置的谱较稳定。
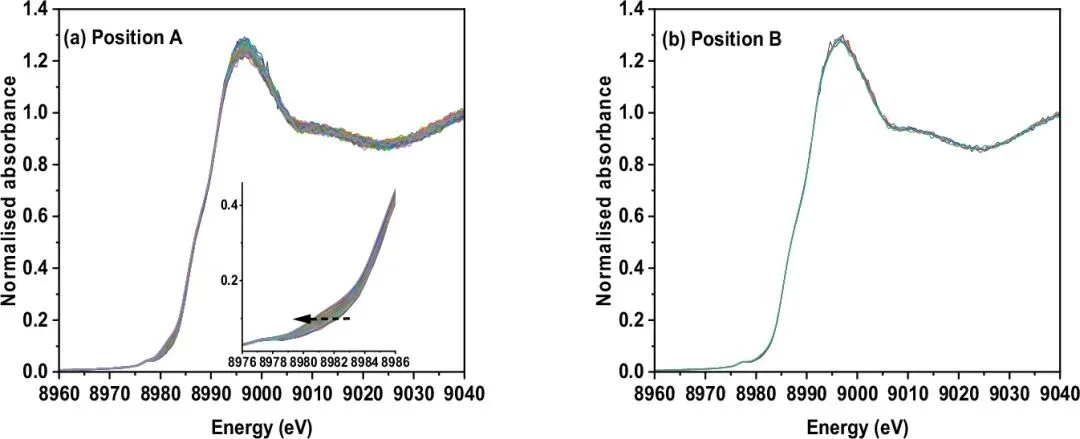
这类随曝光积累的变化,可通过降低通量、缩短曝光并比较初始状态相近的新鲜位置来检验。不同位置的初始状态若不一致,空间差异也会贡献谱线差别。若照射产生新的含同一元素物种,后续扫描便会包含原物种和照射产物的共同吸收。

混合物种怎样形成一个中间边位?
当多种物种共同吸收,相加的是各能量处的吸收响应。在测量近似线性、能量和归一化尺度可比时,混合谱可写为μ混(E)≈Σfiμi(E),fi为各物种中目标元素吸收原子的比例,Σfi=1。它通常不直接等于各物相的质量分数,因为不同物相所含目标元素的比例可以不同。
把这些响应相加后,再寻找导数极值或半边高交点,才得到混合谱的表观边位。寻找极值和交点是非线性操作,所以混合边位一般不等于各组分边位的加权平均。一个位于两种参照之间的边位,既可能来自中间电子状态,也可能来自两种物种的比例变化。
反应后锰物种的谱形与局域配位
锰卟啉配合物负载于SBA-15介孔二氧化硅后,在一项环己烯氧化研究中经历了组分转化。氧化剂PhIO与催化剂的物质的量比为100∶1,反应24 h后,回收样品的Mn K边由6549.5降至6547.9 eV,按该研究参照标定得到的平均氧化态约由2.9降至2.4。谱形也发生改变,变化同时涉及锰的还原和原配合物结构的分解。
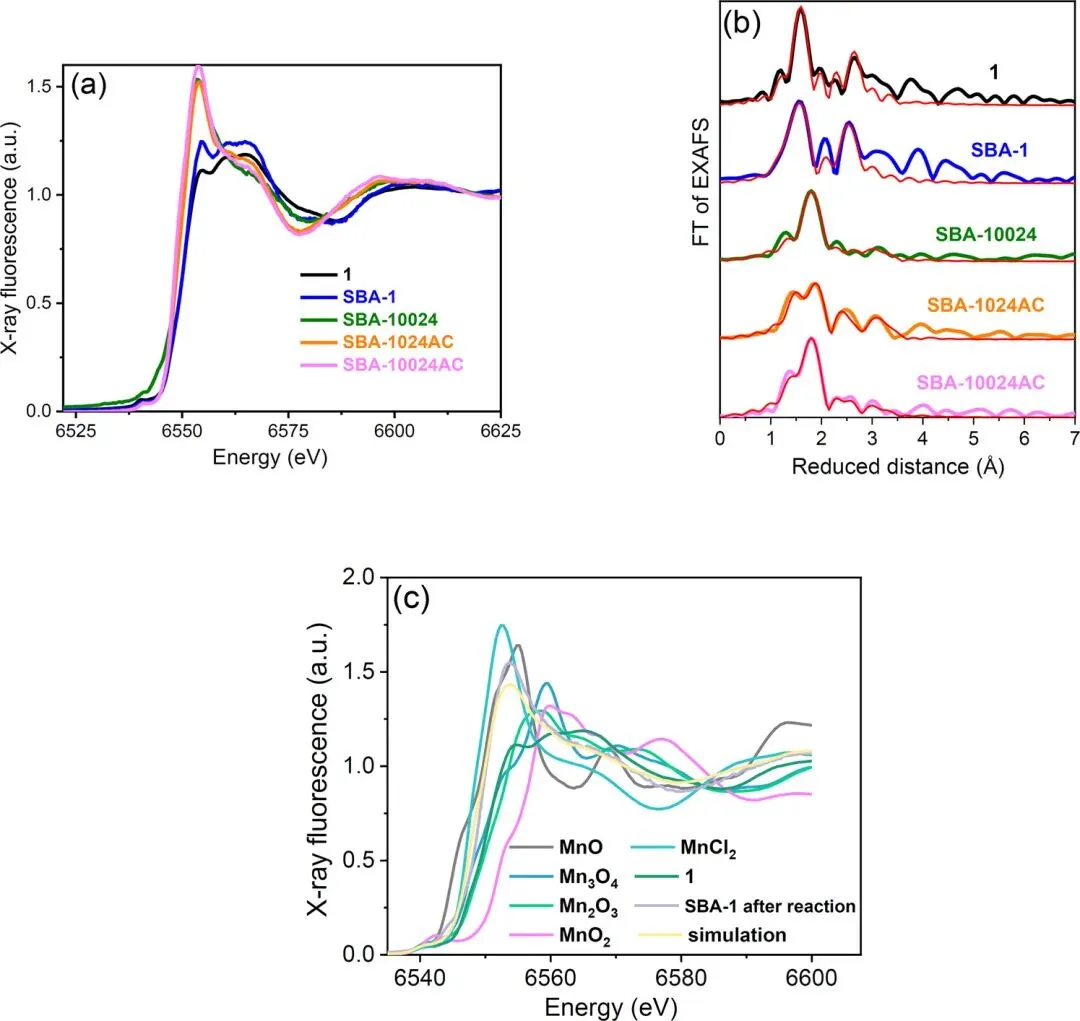
为分析这份反应后谱,作者用已知锰参照作线性组合拟合(LCF),得到约55%的二价锰水合参照与45%的Mn2O3贡献。按这组比例计算的平均氧化态为0.55×2+0.45×3=2.45,与边位标定约2.4接近,但两者采用不同的估计方式。这些权重依赖所选参照及谱形匹配,不表示每个锰原子都处于同一种分数价态。
对组分的结构解释还受到EXAFS近邻信息的约束:边后的散射振荡经模型拟合,可估计近邻种类和距离,但不同结构贡献可能重叠。该研究的反应后EXAFS可用较长与较短的Mn—O距离共同描述,支持二价、三价含氧配位组分的解释。XANES组分谱与EXAFS距离分布共同对应回收样品中的多种局域环境,原先配合物的Mn—N/Cl近邻已发生重排。
#XANES #吸收边位移 #X射线吸收谱 #同步辐射 #氧化态 #局域配位 #能量校准 #线性组合拟合 #锰配合物 #华算科技