ARTICLE · 1367476
LVAD机械卸载难解心衰困境:仅3.2%异常甲基化位点恢复,表观遗传重编程成破局关键
机械卸载对衰竭人类心脏全基因组DNA甲基化谱的影响
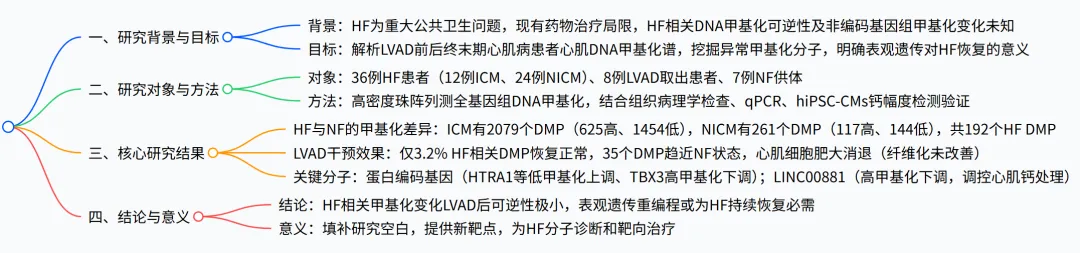
脑图总览
廖向海、彼得·J·肯内尔、  刘博浩、
 特雷弗·R·纳什、
 理查德·Z·庄、
 阿曼丁·F·戈迪耶 - 弗尔内蒙特、
 薛晨怡、
 卢蓉、
 保罗·C·科伦坡、
 尼尔·乌里尔、
 穆雷达赫·P·赖利、
 史蒂文·O·马克思、
 戈尔达娜·武尼亚克 - 诺瓦科维奇、
 以及韦利·K·托普卡拉

 美国纽约哥伦比亚大学欧文医学中心 - 纽约长老会医院心脏病科。
 美国纽约哥伦比亚大学生物医学工程系。
心力衰竭(HF)的特征是心肌DNA甲基化的整体改变,但对于非编码基因组的表观遗传调控以及左心室辅助装置(LVAD)治疗中DNA甲基化的潜在可逆性知之甚少。使用高密度珠阵列平台对36例LVAD植入时的HF患者、8例LVAD取出时的患者以及7例非衰竭(NF)供体的心肌DNA甲基化进行全基因组图谱分析,发现在缺血性心肌病(ICM)中有2079个差异甲基化位点(DMP),在非缺血性心肌病(NICM)中有261个DMP。LVAD支持使3.2%的HF相关DMP恢复正常。甲基化 - 表达相关性分析产生了几个在HF中低甲基化且上调(HTRA1、FBX016、EFCAB13和AKAP13)或高甲基化且下调(TBX3)的蛋白质编码基因。一种潜在的新型心脏特异性超级增强子长链非编码RNA(IncRNA)(LINCO0881)在人类HF中高甲基化且下调。LINCO0881是肌节和钙通道基因表达的上游调节因子,包括MYH6、CACNA1C和RYR2。敲低LINC00881可降低跳动的人诱导多能干细胞衍生心肌细胞(hiPSC - CMs)中的峰值钙幅度。这些数据表明,HF相关的编码和非编码基因组中心肌DNA甲基化变化在机械卸载后仅有极小的可逆性。表观遗传重编程策略可能是实现心力衰竭持续临床恢复所必需的。
引言
心力衰竭(HF)是一个重大的公共卫生问题,仅在美国就有超过600万患者受影响(1)。尽管在HF的诊断和治疗方面取得了显著进展,但大多数患者会进展到疾病的晚期,导致发病率和死亡率高得令人无法接受,甚至超过大多数癌症。HF的药物治疗传统上侧重于针对与疾病进展相关的内源性神经激素信号级联以及用于缓解症状的利尿治疗(2)。然而,我们对复杂的HF病理生理学的有限机制理解并不能完全解释该人群中观察到的疾病进展和治疗反应的广泛差异,这突出了对新型分子诊断和治疗策略的需求。
衰竭的人类心脏会经历结构和功能重塑,同时伴随着心肌转录组的深刻改变,包括胎儿基因表达程序的重现以及氧化磷酸化途径中相关基因的下调(3,4)。虽然其中一些变化在所有形式的HF中都很常见,但基因表达可能因病因而异,并有助于区分不同类型的  患者。对晚期HF患者在左心室辅助装置(LVAD)支持前后获取的配对心肌样本进行转录谱分析表明,在HF中失调的基因只有一小部分在衰竭的人类心脏机械卸载后恢复正常(7 - 9)。虽然终末期人类HF中心肌基因表达持续失调的机制尚不清楚,但新出现的证据表明,表观遗传调控可能通过改变基因可及性以及转录因子与基因启动子或增强子的结合在转录重编程中发挥重要作用(10,11)。
作者注:XL和PJK对这项工作贡献相同。
利益冲突:PCC报告称从罗氏公司(Roche)和雅培公司(Abbott)获得专业费用。NU报告称在提交的工作之外,从雅培公司、Abiomed公司和Fire 1获得资助,并在Livemetric、Leviticus和Revamp的医学咨询委员会任职。
版权所有:(c) 2023,廖等人。这是一篇根据知识共享署名4.0国际许可协议条款发表的开放获取文章。
提交日期:2022年5月11日
录用:2023年1月11日
发布时间:2023年1月19日
参考信息:《JCI洞察》(JCI Insight)。
2023年;8(4):e161788。https://doi.org/10.1172/jci.insight.161788。
DNA甲基化是一种重要的表观遗传修饰,涉及由DNA甲基转移酶家族(DNMTs)催化将甲基基团转移到胞嘧啶的第五位,通常标志着启动子区域的转录抑制(12)。几种病理状况,特别是恶性转化,与特定靶基因启动子的高甲基化以及导致基因组不稳定的全基因组低甲基化有关(13)。DNA甲基化检测已获得美国食品药品监督管理局(FDA)批准用于癌症的早期检测,DNA去甲基化剂已成为骨髓增生异常综合征高危患者的标准治疗方法(14 - 16)。虽然关于  的数据滞后,但迄今为止有几项研究使用靶向亚硫酸氢盐测序或基于芯片的方法研究了衰竭人类心脏中的全基因组DNA甲基化(17 - 23)。然而,这些研究都没有检查在衰竭的人类心脏中异常DNA甲基化是否可逆,如果可逆,程度如何。此外,包括长链非编码RNA(IncRNAs)在内的非编码基因组元件的DNA甲基化与心力衰竭相关的变化在很大程度上仍然未知。因此,在本研究中,我们描述了终末期心肌病患者在左心室辅助装置(LVAD)支持下机械卸载前后的心肌DNA甲基化谱。此外,我们鉴定出一种我们认为是新型的心脏特异性且与超级增强子相关的IncRNA(LINC00881),它在衰竭的人类心脏中发生高甲基化并下调,是心肌细胞钙处理的关键调节因子。
结果
缺血性和非缺血性心肌病中的心肌DNA甲基化。共有36例终末期心力衰竭患者,即12例缺血性心肌病(ICM)患者和24例非缺血性扩张型心肌病(NICM)患者,在哥伦比亚大学欧文医学中心接受了左心室辅助装置(LVAD)植入手术,并纳入了7例心功能正常(NF)的对照者进行全基因组DNA甲基化分析。分析流程总结于补充图1;本文在线提供补充材料;https://doi.org/10.1172/jci.insight.161788DS1。患有心肌炎、淀粉样心肌病、限制性/肥厚性心肌病以及曾接受心脏移植的患者被排除在研究之外。表1总结了LVAD植入时进行心肌全基因组DNA甲基化分析的心力衰竭患者的人口统计学和临床特征。从8例过渡到心脏移植的患者中获取了LVAD植入后的配对心脏样本。LVAD支持使8例患者的左心室(LV)舒张末期直径显著减小,左心室射血分数(LVEF)有增加趋势,血清B型利钠肽(BNP)水平降低(补充表1A)。补充表1B提供了NF心脏供体的临床信息。与NF对照者相比,人类心脏组织样本的组织病理学检查显示LVAD植入前患者存在心肌细胞肥大和心肌纤维化,与心力衰竭表型一致(图1A)。LVAD支持使心肌细胞肥大明显消退,而心肌纤维化没有。定量PCR(qPCR)分析表明,与NF对照者相比,心力衰竭患者中NPPA、MYH7和COLIA1基因上调。LVAD支持使NPPA和MYH7基因显著下调,但COL1A1基因未下调(图1B)。
全基因组DNA甲基化分析在缺血性心肌病(ICM)患者的心肌中鉴定出2079个差异甲基化位点(DMPs)(ICM与正常心脏组织(NF)比较,  ;补充表2)。其中,625个DMPs发生高甲基化,1454个DMPs发生低甲基化。在非缺血性心肌病(NICM)患者的心肌中共有261个DMPs发生差异甲基化(NICM与NF比较,
 ;补充表3)。其中,117个DMPs在NICM中发生高甲基化,144个DMPs发生低甲基化。共有192个DMPs(补充表4)在ICM和NICM患者中都存在(图2A)。所有这些“常见的心力衰竭DMPs”在ICM和NICM中要么均为低甲基化(
 ),要么均为高甲基化(
 )。
同样地,在基因区域内对ICM和NICM的DMPs位置进行特征分析时,位于转录起始位点内的探针中,高甲基化的比例高于低甲基化,而基因间区域的探针低甲基化的可能性高于高甲基化(图2B)。在ICM和NICM中,开阔海域区域内的DMPs更可能发生低甲基化,而CpG岛及其相关海岸区域内的DMPs更可能发生高甲基化(图2B)。与NICM患者中22.2%的DMPs相比,ICM患者中有17.9%的DMPs映射到启动子区域(TSS200、TSS1500和5’UTR)。全基因组甲基化水平的主成分分析(PCA)显示NF组与心力衰竭样本聚类,但未明确区分缺血性病因与非缺血性病因的受试者(图2C)。通过无偏分层热图聚类对192个常见的心力衰竭DMPs在NF健康对照和心力衰竭样本中的甲基化水平  评分进行热图分析,将NF对照组与心力衰竭心脏DMPs区分开来,但未将ICM与NICM区分开(图2D)。
表1. 左心室辅助装置植入时进行全基因组DNA甲基化分析的研究对象的临床特征
变量 | 全队列(n = 36) | 缺血性心力衰竭(n = 12) | 非缺血性心力衰竭(n = 24) | P值 |
年龄 |
|
|
| 0.008 |
性别(男性) | 69% (25) | 67% (8) | 71% (17) | 0.999 |
种族 | ||||
白人 | 53% (19) | 83% (10) | 38% (9) | 0.014 |
非裔美国人 | 36% (13) | 8% (1) | 50% (12) | 0.025 |
亚洲人 | 2% (1) | 0% (0) | 4% (1) | 0.999 |
西班牙裔 | 8% (3) | 8% (1) | 8%(2) | 0.999 |
左心室辅助装置类型 | ||||
Heartmate II(Heartmate II型左心室辅助装置) | 83% (30) | 58% (7) | 96% (23) | 0.010 |
Heartware HVAD(Heartware HVAD型左心室辅助装置) | 17% (6) | 42% (5) | 4% (1) | |
目标治疗 | 44% (16) | 42% (5) | 46% (11) | 0.999 |
左心室射血分数(%) |
|
|
| 0.023 |
左心室舒张末期内径(cm) | 7.1 ± 1 |
|
| 0.121 |
血清肌酐(mg/dL) | 1.41 ± 0.58 | 1.26 ± 0.32 | 1.49 ± 0.67 | 0.283 |
血清脑钠肽(ng/L) | 1,402 |
|
| 0.353 |
药物使用情况 | ||||
β受体阻滞剂 | 83% (30) | 92% (11) | 79% (19) | 0.640 |
肾素 - 血管紧张素 - 醛固酮系统抑制剂 | 64% (23) | 58% (7) | 67% (16) | 0.720 |
利尿剂 | 47% (17) | 58% (7) | 42% (10) | 0.483 |
抗心律失常药 | 53% (19) | 58% (7) | 50% (12) | 0.732 |
支持时间(天) |
|
|
| 0.672 |
左心室辅助装置结局 | ||||
死亡 | 22% (8) | 33% (4) | 17% (4) | 0.397 |
移植 | 61% (22) | 50% (6) | 67% (16) | 0.472 |
持续中 | 8% (3) | 0% (0) | 13%(3) | 0.536 |
转诊护理 | 8% (3) | 17% (2) | 4% (1) | 0.253 |


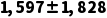


左心室辅助装置(LVAD)支持下心肌DNA甲基化的最小可逆性。对8例患者在LVAD支持前后获取的配对心肌样本进行心肌DNA甲基化模式分析。与正常心肌(NF)相比,衰竭心肌中有总共  个位点发生差异甲基化(LVAD支持前与NF相比,
 ;补充表5)。相比之下,在LVAD支持下只有
 个位点发生差异甲基化(LVAD支持后与LVAD支持前相比,
 ;补充表6)。在心力衰竭(HF)和逆向重构(RR)中只有35个CpG位点(补充表7)是共同的(图3A),所有这些位点的甲基化方向相反。
在HF中,位于基因体和转录起始位点内的差异甲基化位点(DMPs)有更高比例发生高甲基化,而位于基因间区域(IGR)的DMPs发生低甲基化。相反,在RR中,位于基因体和转录起始位点内的探针有更高比例发生低甲基化,而位于IGR内的DMPs发生高甲基化,这表明HF和RR之间存在相反的趋势(图3B)。全基因组甲基化水平的主成分分析(PCA)显示NF与LVAD支持前的样本聚类,但LVAD支持前与支持后的样本没有聚类,这表明机械卸载后整体DNA甲基化只有微小变化(图3C)。对35个LVAD反应性HF DMPs在NF和配对LVAD样本中的甲基化水平  分数进行无偏层次聚类的热图显示,LVAD支持后的样本与
 个对照样本中的8个聚类在一起(图3D),证实了在这些基因组位置LVAD诱导的DNA甲基化向NF状态的变化。
衰竭人类心脏中DNA甲基化与基因表达的综合分析。启动子DNA甲基化作为转录沉默机制的经典范式最近受到越来越多证据的挑战,这些证据表明DNA高甲基化也可能导致转录激活(24 - 26)。因此,我们使用从HF患者获得的一个大型公开可用转录数据集评估差异甲基化的CpG位点与基因表达水平变化之间的关系(5)。在192个常见的HF DMPs中,121个CpG位点映射到93个蛋白质编码基因(图4A)。其中,74个基因在心肌中表达(每百万映射 reads 中来自外显子的 reads 数>RPKM >),34个基因在人类HF中差异表达。当DNA甲基化变化与基因表达变化相关时,14个基因发生低甲基化且转录上调,13个基因发生低甲基化且转录下调,6个基因发生高甲基化且转录上调,1个基因发生高甲基化且转录下调(图4B和表2)。使用从终末期缺血性心肌病(ICM)和非缺血性心肌病(NICM)患者获得的独立心脏组织样本,我们通过qPCR分析验证了  (倍数变化
 )、
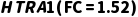 、
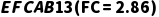 和
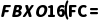 (1.92)在衰竭人类心脏中的上调以及
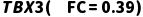 的下调,而RPTOR和HDAC9转录本的变化未达到统计学显著性(图4C)。
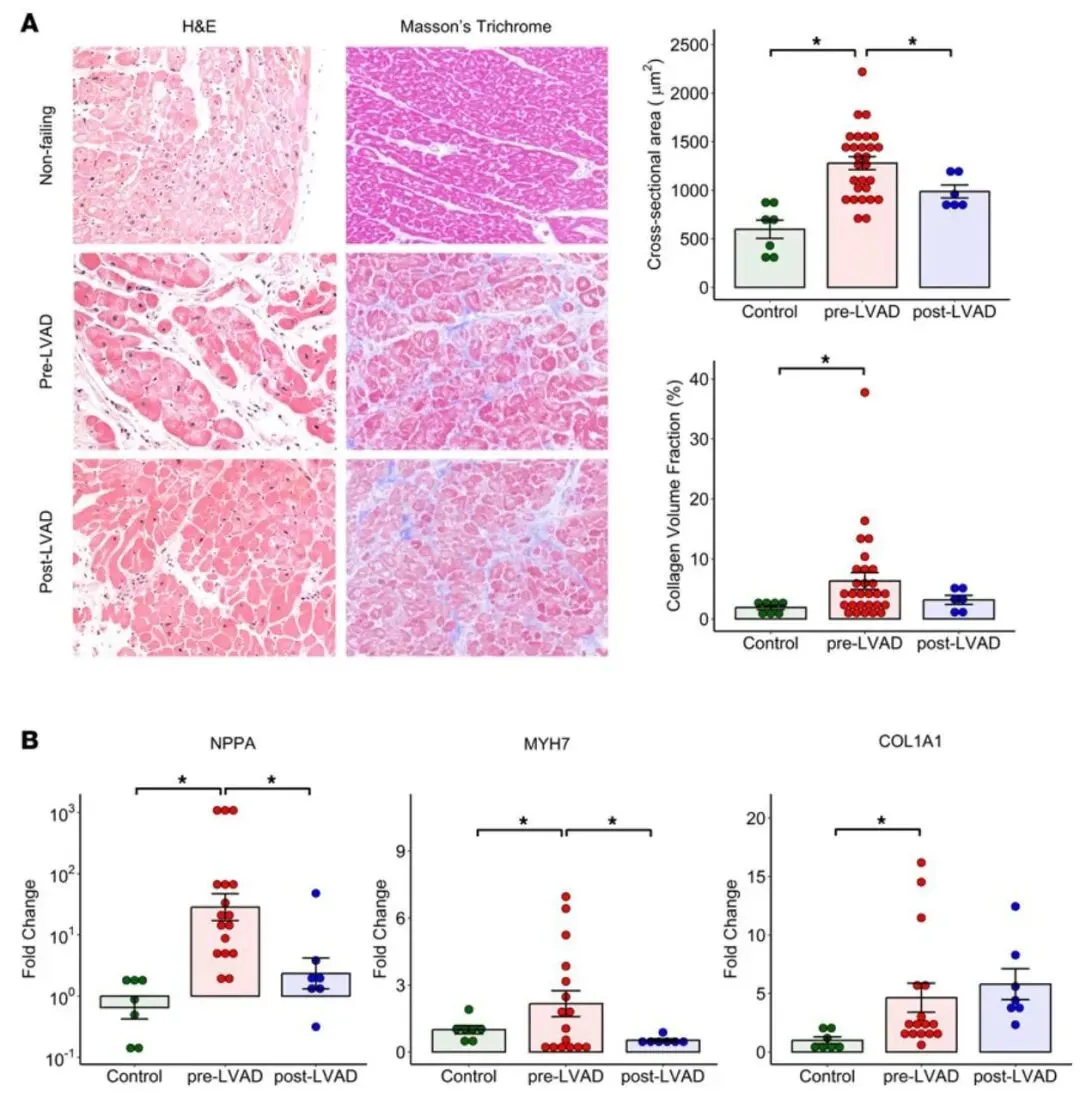
图1. 机械卸载对衰竭人类心脏组织病理学和基因表达的影响。(A) 通过苏木精-伊红染色检测心肌细胞横截面积,通过Masson三色染色检测心肌胶原沉积(*P < 0.05,采用Kruskal-Wallis检验及两两比较的BH校正Wilcoxon检验,  为对照组,28例LVAD植入前患者,6例LVAD植入后患者)。原始放大倍数视野,×20。(B) 通过qPCR检测心肌NPPA、MYH7和COL1A1 mRNA水平(*P < 0.05,采用Kruskal-Wallis检验及两两比较的BH校正Wilcoxon检验,n = 7例对照组,17例LVAD植入前患者,7例LVAD植入后患者)。
与超级增强子相关的LINC00881在衰竭的人类心脏中表达下调。利用GENCODE和NONCODE数据集,筛选位于基因间区域的常见心力衰竭(HF)和LVAD反应性HF差异甲基化区域(DMP)中重叠非编码RNA的存在情况。我们鉴定出一种新型的长链基因间非蛋白质编码RNA(LINC00881),其位于一个显著高甲基化的CpG位点(cg01535205)上游约  处(补充表8)。根据基因型组织表达(GTEx)数据,LINC00881在人类心肌中高度且特异性表达,这使其成为在衰竭心脏表观遗传修饰背景下进一步探索的有趣候选基因(补充图2)。有趣的是,LINC00881和cg01535205位于心脏超级增强子区域内(补充图3)。RNA测序(RNA-Seq)和染色质免疫沉淀测序(CHIP-Seq)轨迹证实LINC00881在成人正常心脏(NF)中高表达,以及该区域存在包括H3K27ac在内的活性染色质标记(图5A)。在独立的HF样本中对LINC00881进行qPCR检测,证实与健康对照心肌相比,该基因间RNA在缺血性心肌病(ICM)和非缺血性心肌病(NICM)中表达下调(图5B)。与诱导多能干细胞来源的心肌细胞(hiPSC-CMs)中的细胞质定位相反,LINC00881主要局限于细胞核区室(图5C)。使用5-氮杂胞苷(5-AZA)抑制DNA甲基转移酶导致跳动的hiPSC-CMs中LINC00881转录水平显著上调,表明LINC00881在心肌细胞中存在表观遗传调控(图5C)。在hiPSC-CMs分化过程中,LINC00881表达显著上调,同时包括GATA4、HAND2和TBX5在内的转录因子也上调,证实其作为心肌细胞谱系特异性超级增强子IncRNA的作用(图5D)。
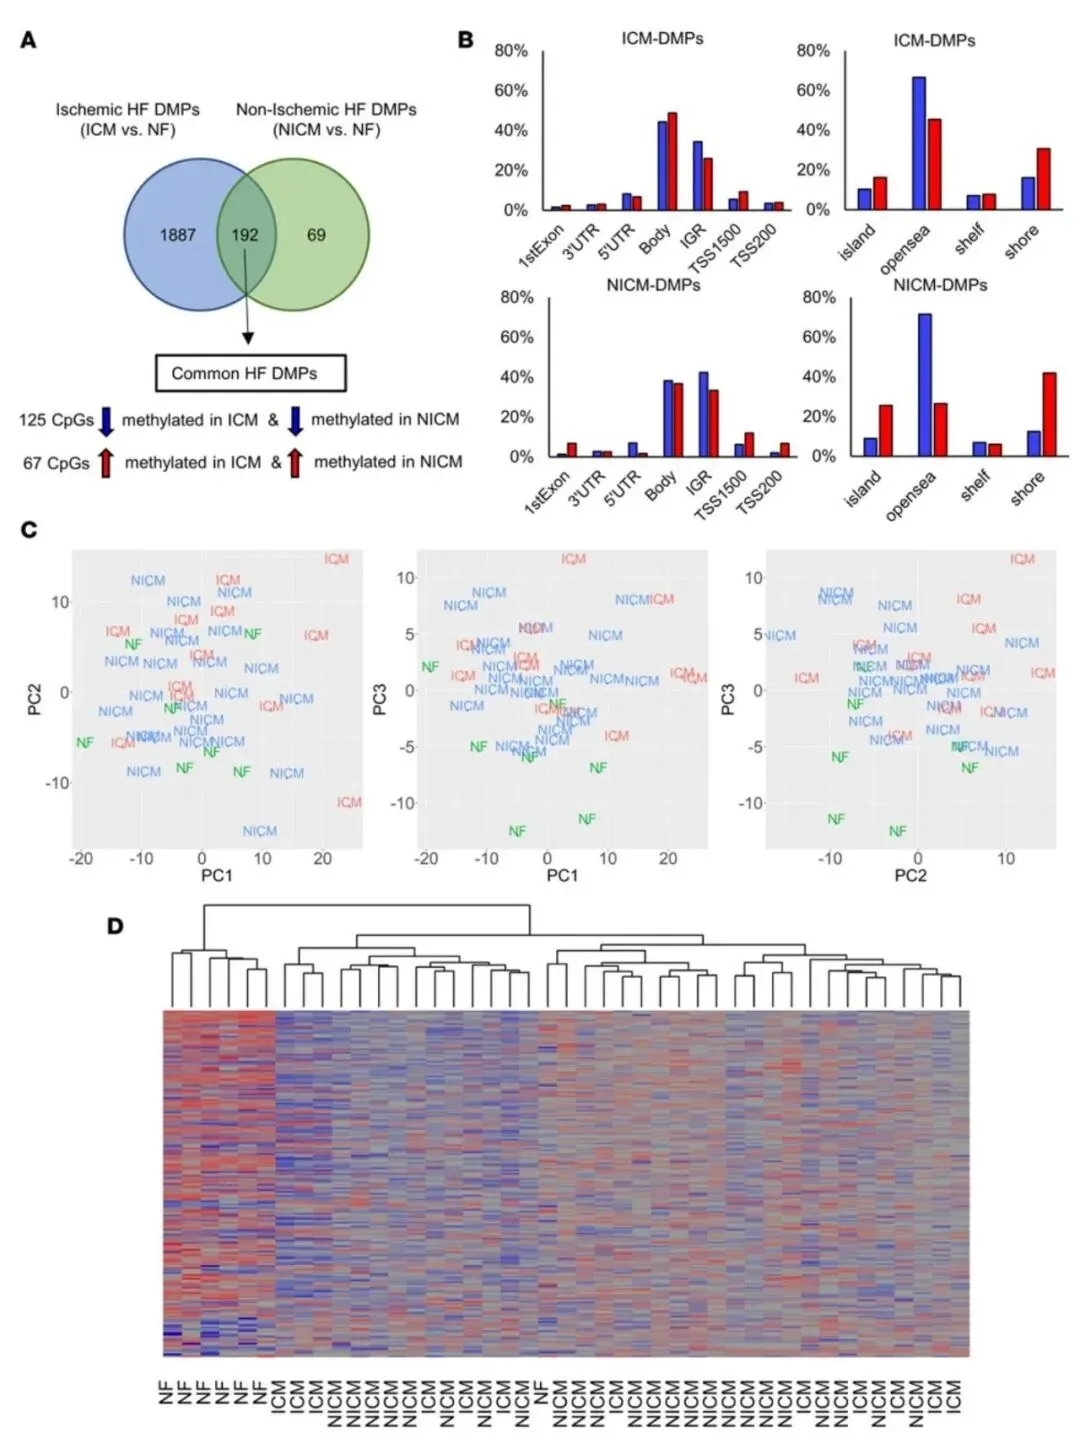
图2. 基于HF病因的心肌DNA甲基化全基因组变化。(A) 维恩图描绘ICM患者与NICM患者中DMP的数量(  ,
 10%)。(B) ICM和NICM的DMP按基因组位置和特征的比例。(C) 按HF病因分组的心肌DNA甲基化主成分分析(NF,绿色;ICM,红色;NICM,蓝色)。(D) 根据192个常见HF DMP的甲基化谱对受试者进行热图聚类。
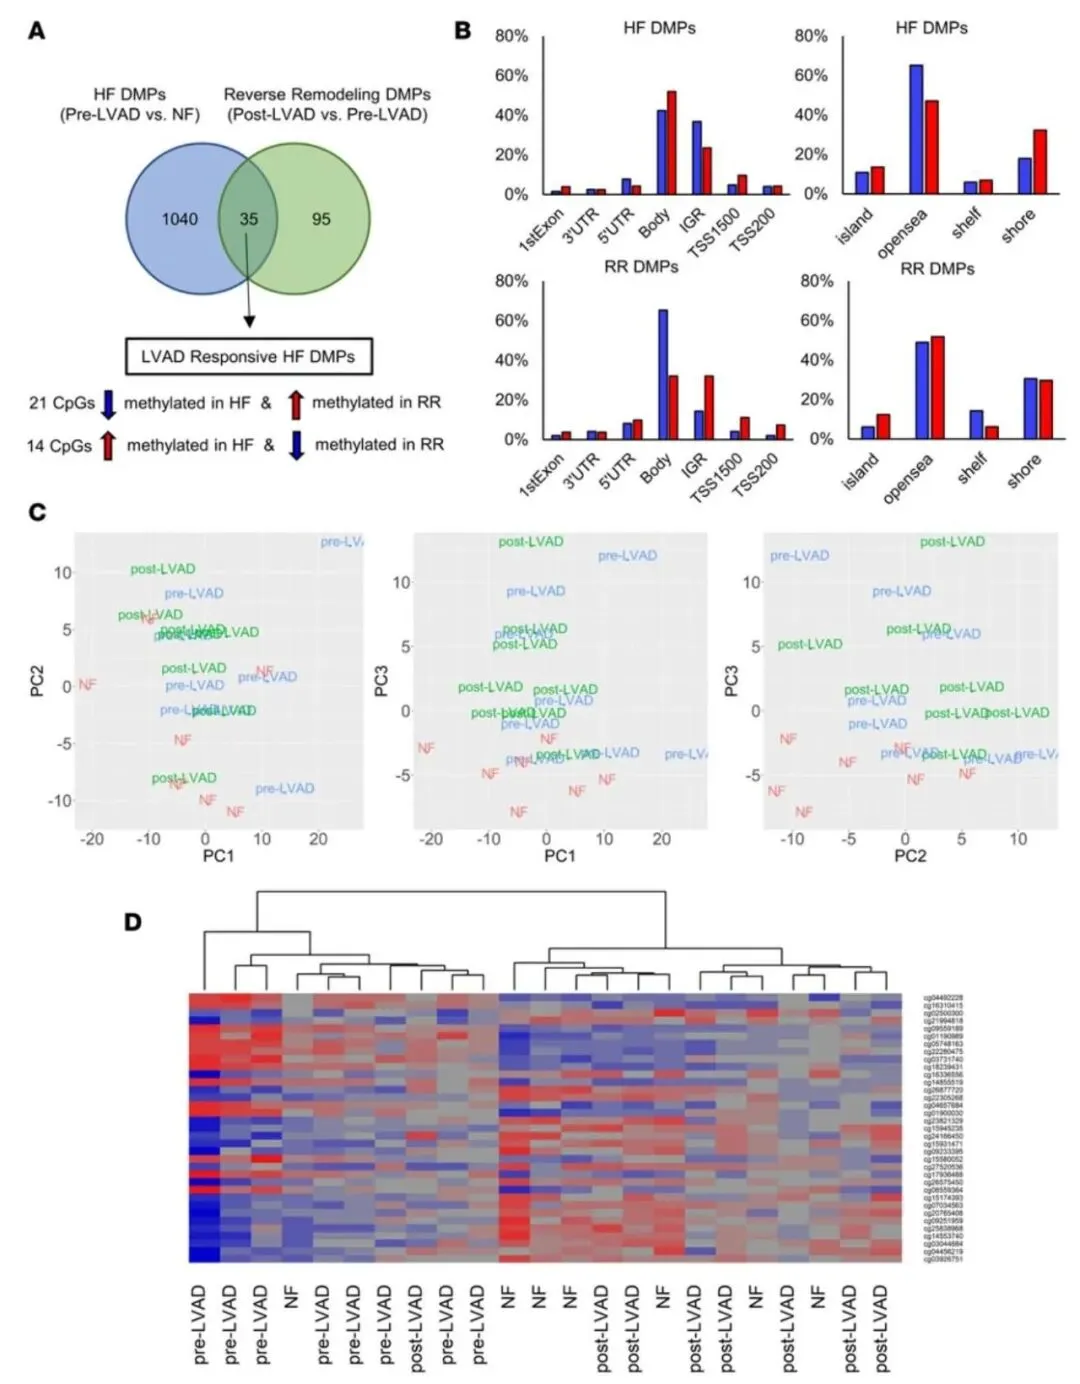
图3. 机械卸载对心肌DNA甲基化谱的影响。(A) 维恩图描绘HF(LVAD植入前与NF)与RR(LVAD植入后与LVAD植入前)中DMP的数量(q < 0.05,  10%)。(B) HF和RR的DMP按基因组位置和特征的比例。(C) LVAD支持前后心肌DNA甲基化的主成分分析(NF,红色;LVAD植入前,蓝色;LVAD植入后,绿色)。(D) 根据LVAD反应性HF的35个DMP对受试者进行热图聚类。
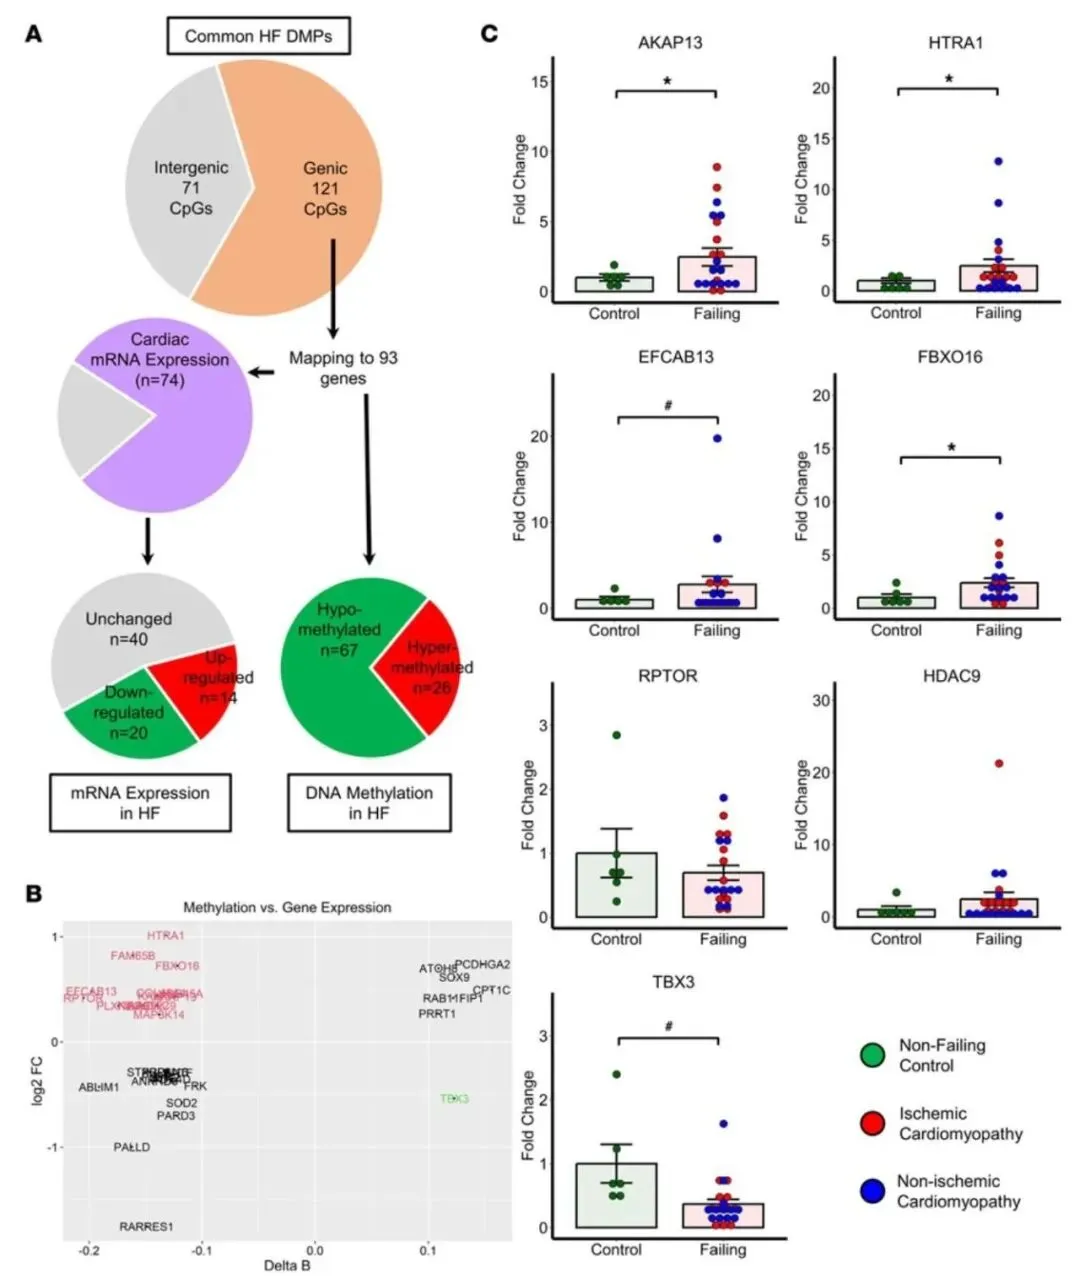
图4. 人类HF中DNA甲基化与基因表达的相关性。(A) 192个常见HF DMP的差异甲基化和基因表达。(B) 甲基化与基因表达相关性图。(C) 对从HF患者获得的独立样本中表观遗传调控的候选基因进行qPCR验证。*P < 0.05,*P < 0.10;未配对双尾  检验;
 = 6(对照)和23(衰竭)。数据以平均值±标准误表示。
型号:A-P-1030 品名:总体DNA甲基化极易定量检测试剂盒(比色法)
【如需产品说明书,订阅本账号后,可+微信号:hugasis咨询】
表2. 内细胞团(ICM)和非缺血性心肌病(NICM)共有的差异甲基化位点(DMPs)的DNA甲基化与mRNA表达的相关性
DNA甲基化(DNAm) | 信使核糖核酸(mRNA) | 基因(Gene) | 对数变化倍数(Log FC) | 平均表达量(AveExpr) |
| P值(P value) | 校正值(Adj. | B |
|
低甲基化的 | 上调的 | 丝氨酸蛋白酶HTRA1(HTRA1) | 1.014 | 6.316 | 7.864 | < 0.001 | < 0.001 | 14.911 | -0.132 |
家族性肿瘤相关基因65B(FAM65B) | 0.822 | 2.262 | 4.827 | < 0.001 | < 0.001 | 3.198 | -0.161 | ||
F-box蛋白16(FBX016) | 0.726 | 2.274 | 5.119 | < 0.001 | < 0.001 | 4.248 | -0.122 | ||
EF-hand钙结合结构域蛋白13(EFCAB13) | 0.483 | 1.259 | 3.059 | 0.003 | 0.010 | -2.385 | -0.198 | ||
胶原蛋白18α1(COL18A1) | 0.467 | 5.685 | 1.783 | 0.079 | 0.142 | -5.207 | -0.136 | ||
UNC45肌动蛋白伴侣A(UNC45A) | 0.460 | 4.032 | 5.407 | < 0.001 | < 0.001 | 5.305 | -0.119 | ||
kalirin蛋白(KALRN) | 0.439 | 5.233 | 3.638 | 0.001 | 0.002 | -0.732 | -0.140 | ||
A激酶锚定蛋白13(AKAP13) | 0.430 | 7.326 | 4.383 | < 0.001 | < 0.001 | 1.659 | -0.124 | ||
雷帕霉素靶蛋白调节亚基(RPTOR) | 0.419 | 3.359 | 4.728 | < 0.001 | < 0.001 | 2.849 | -0.205 | ||
KIAA0922蛋白 | 0.349 | 3.258 | 3.184 | 0.002 | 0.007 | -2.045 | -0.152 | ||
组蛋白去乙酰化酶9(HDAC9) | 0.347 | 3.486 | 2.322 | 0.023 | 0.052 | -4.168 | -0.140 | ||
神经丛蛋白A2(PLXNA2) | 0.345 | 3.962 | 2.960 | 0.004 | 0.013 | -2.646 | -0.174 | ||
BRCA1相关蛋白(BRE) | 0.343 | 5.701 | 5.139 |
| < 0.001 | 4.319 | -0.156 | ||
丝裂原活化蛋白激酶激酶激酶14(MAP3K14) | 0.261 | 3.396 | 2.397 | 0.019 | 0.045 | -4.005 | -0.138 | ||
下调的 | 含PR结构域蛋白16(PRDM16) | -0.285 | 2.458 | -2.704 | 0.009 | 0.023 | -3.292 | -0.133 | |
syntaxin结合蛋白5(STXBP5) | -0.286 | 2.405 | -2.703 | 0.009 | 0.023 | -3.294 | -0.147 | ||
碱性亮氨酸拉链转录因子BATF(BATF) | -0.291 | 1.178 | -1.255 | 0.214 | 0.316 | -5.983 | -0.121 | ||
磷脂酶D6(PLD6) | -0.330 | 2.603 | -2.744 | 0.008 | 0.021 | -3.195 | -0.141 | ||
突触小体相关蛋白2(SYN2) | -0.339 | 1.276 | -1.494 | 0.140 | 0.225 | -5.663 | -0.133 | ||
磷酸二酯酶4D(PDE4D) | -0.352 | 3.379 | -2.235 | 0.029 | 0.062 | -4.352 | -0.127 | ||
锚蛋白重复结构域蛋白6(ANKRD6) | -0.372 | 3.635 | -2.908 | 0.005 | 0.014 | -2.781 | -0.142 | ||
成纤维细胞生长因子受体激酶(FRK) | -0.417 | 1.906 | -3.230 | 0.002 | 0.007 | -1.919 | -0.106 | ||
肌动蛋白结合LIM蛋白1(ABLIM1) | -0.427 | 8.671 | -5.452 | < 0.001 | < 0.001 | 5.474 | -0.191 | ||
超氧化物歧化酶2(SOD2) | -0.578 | 9.177 | -5.893 | < 0.001 | < 0.001 | 7.141 | -0.118 | ||
紧密连接蛋白3(PARD3) | -0.699 | 4.697 | -7.768 | < 0.001 | < 0.001 | 14.526 | -0.123 | ||
原肌球蛋白β(PALLD) | -0.998 | 8.631 | -9.168 | < 0.001 | < 0.001 | 20.098 | -0.162 | ||
视黄酸受体应答蛋白1(RARRES1) | -1.755 | 4.029 | -4.402 | < 0.001 |
| 1.721 | -0.149 | ||
高甲基化的 | 上调的 | 原钙黏蛋白α2(PCDHGA2) | 0.740 | 2.127 | 6.295 | < 0.001 | < 0.001 | 8.695 | 0.148 |
无翅型MMTV整合位点家族成员8(ATOH8) | 0.701 | 4.693 | 4.155 | < 0.001 | 0.001 | 0.897 | 0.109 | ||
性别决定区Y盒蛋白9(SOX9) | 0.617 | 3.453 | 3.977 | < 0.001 | 0.001 | 0.324 | 0.123 | ||
肉碱/有机阳离子转运体1C(CPT1C) | 0.495 | 2.080 | 3.135 | 0.003 | 0.008 | -2.180 | 0.156 | ||
RAB11家族相互作用蛋白1(RAB11FIP1) | 0.417 | 3.402 | 2.219 | 0.030 | 0.064 | -4.386 | 0.122 | ||
脯氨酸丰富跨膜蛋白1(PRRT1) | 0.270 | 2.535 | 2.233 | 0.029 | 0.062 | -4.355 | 0.108 | ||
向下 | T-box转录因子3(TBX3) | -0.537 | 3,790 | -3.840 | < 0.001 | 0.001 | -0.111 | 0.123 |


为探究人心脏衰竭(HF)中LINC00881失调的机制基础,我们在跳动的人诱导多能干细胞来源的心肌细胞(hiPSC-CMs)中使用了质粒介导的LINC00881过表达和基于GapmeR的敲低技术(补充图4和5)。RNA测序鉴定出1545个因LINC00881过表达而差异表达的基因(补充表9)以及2268个因LINC00881敲低而差异表达的基因(P值截止<0.05)(补充表10)。在LINC00881过表达和LINC00881敲低模型中均差异调节的199个共同基因中,174个(87.4%)的调节方向相反,包括73个被LINC00881正向调节的基因和101个被LINC00881负向调节的基因(图6A和补充表11)。对被LINC00881正向调节的基因靶点进行基因本体分析,发现其在肌节组织(MYH6、OBSCN、LDB3、MYOM2和FHOD3)、钙离子转运(CACNA1C、CACNA1D、RYR2、CAMK2A和ANXA6)、心室组织形态发生(FGFR2、MYH6和TNNI1)以及脂肪酸  氧化(MECR、ACAD10和PPARD)途径中富集(图六B)。对被LINC00881负向调节的基因靶点进行基因本体分析,发现其在RNA II聚合酶启动子转录(CEBPG、KLF5、KLF10、SMAD5、ATF1、ATF3和ANKRD1)和凋亡过程调节(BCLAF1、DNAJA1、GNA13、MCL1、ANKRD1、PHLDA1和SIRTI)途径中富集。通过有或没有LINC00881敲低的qPCR在hiPSC-CMs中验证了LINC00881对选定的肌节和钙通道靶基因的调节(图6C)。为了确定LINC00881对肌节和钙通道基因的调节在心脏中是否具有功能相关性,我们在用靶向LINC00881的GapmeR与乱序对照寡核苷酸处理的跳动hiPSC-CMs中测量了钙瞬变。LINC00881敲低导致hiPSC-CMs中钙峰值幅度显著降低(图6D)。
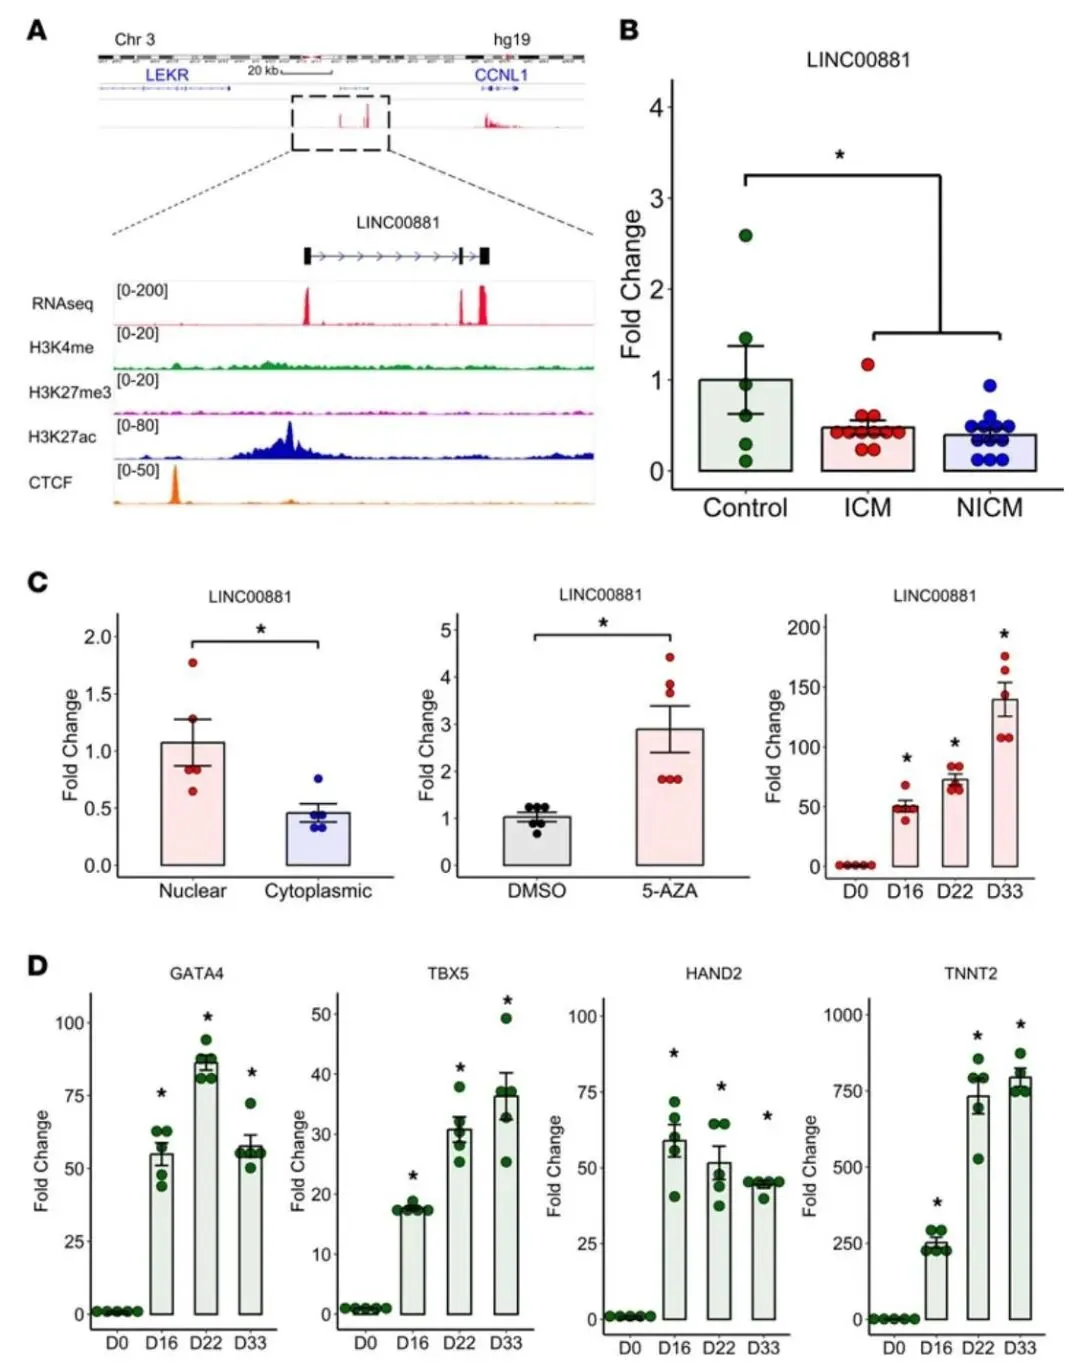
图5. LINC00881是心肌细胞谱系特异性超级增强子长链非编码RNA。(A)LINC008这个位点在正常人类心脏中的位置、表达和表观遗传调控。(B)通过qPCR检测LINC00881在缺血性心肌病(ICM)和非缺血性心肌病(NICM)患者中的表达,单因素方差分析及Fisher事后检验;  对照组,11例ICM患者,12例NICM患者)。(C)在有或没有用
 处理的hiPSC-CMs中,LINC00881在细胞核与细胞质组分中的表达,非配对双尾
 检验,
 检验,
 天相比,单因素方差分析及Fisher事后检验,
为了进一步深入了解LINC00881对心肌细胞基因表达的调控作用,我们使用RNAct数据库进行了计算机靶标预测分析,并鉴定出54种假定的LINC00881相互作用蛋白(补充表12)。候选的LINC00881靶标在染色质重塑途径蛋白中显著富集,包括BICRA、CECR2、ERCC6、SMARCA2、SMARCA4、BAZIB和RSF1(图7A)。在人诱导多能干细胞来源的心肌细胞(hiPSC-CMs)中进行的RNA测序分析表明,LINC00881过表达和敲低对SMARCA4的差异调控具有临界显著性,但对其他假定靶标则不然。通过定量聚合酶链反应(qPCR)在hiPSC-CMs中验证了LINC00881对SMARCA4的调控(图7B)。在hiPSC-CMs中进行的体外RNA免疫沉淀实验表明,SMARCA4共沉淀了LINC00881,而不是  (图7C)。在hiPSC-CMs中进行的染色质可及性实验表明,在hiPSC-CMs中过表达LINC00881后,兰尼碱受体2(RYR2)启动子的可及性显著增加(图7D)。
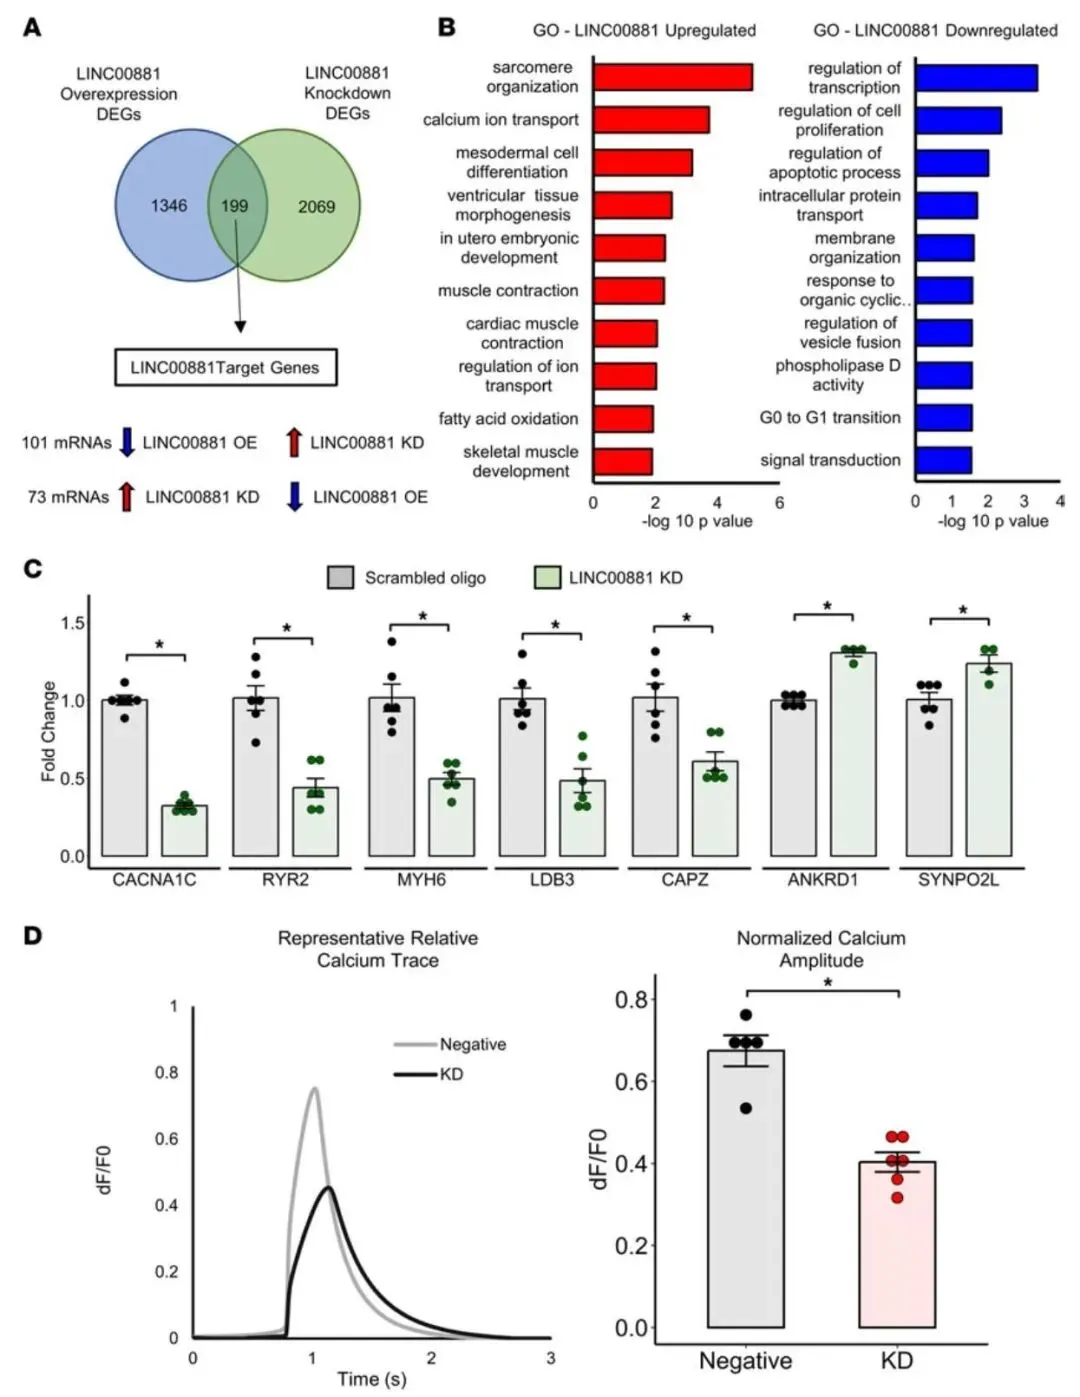
图6. LINC00881是心肌细胞钙循环的关键调节因子。(A)维恩图描绘了在基于LINC00881质粒过表达或GapmeR介导的敲低的hiPSC-CMs中的差异表达基因(DEG)数量。(B)对受LINC00881正向或负向调控的基因靶标进行生物学过程的基因本体分析。(C)LINC00881靶基因的qPCR验证(*P < 0.05,非配对双尾  检验,
 =每组4 - 6个)。(D)在跳动的hiPSC-CMs中,用LINC00881与乱序寡核苷酸敲低后的代表性相对钙迹线,平均标准化钙振幅(*
 ,非配对双尾
 检验,
 组)。数据表示为平均值
 标准误(SEM)。
讨论
本研究利用珠阵列技术对左心室辅助装置(LVAD)支持前后衰竭的人类心脏中的DNA甲基化进行高密度全基因组图谱绘制。我们的分析确定了与缺血性心肌病(ICM)和非缺血性心肌病(NICM)患者基因表达的相互调节相关的心肌DNA甲基化模式。除了提供迄今为止病因特异性心肌DNA甲基化变化的最全面图谱外,我们首次表明,LVAD机械卸载与心肌DNA甲基化谱的不完全正常化有关,这表明与心力衰竭相关的表观遗传改变可能是持续性的。此外,我们的分析确定了一个潜在的新型心脏特异性超级增强子长链非编码RNA基因(LINC00881),它在衰竭的人类心脏中甲基化程度过高且表达下调,是心肌细胞钙循环的关键调节因子。
人类心力衰竭中的DNA甲基化。与之前的报道一致,我们发现终末期人类心力衰竭中大多数差异甲基化位点(DMP)的DNA甲基化水平降低,这表明存在一种类似于癌症生物学中所证实的整体低甲基化现象(参考文献17、18、20、27)。Movassagh等人证明,CpG岛中与心力衰竭相关的差异甲基化主要位于基因启动子和基因体中,而不是基因间区域或3’非翻译区(UTR)(参考文献17)。我们的分析扩展了这一观察结果,并证明了大量基因间位置也存在差异甲基化现象,其中一部分映射到非编码基因组。我们针对病因的分析确定了192个在缺血性心肌病(ICM,共2079个DMP)和非缺血性心肌病(NICM,共261个DMP)患者中常见的DMP,这与Glezeva等人最近的一项研究结果相似,他们从ICM(51个DMP)和NICM(118个DMP)患者中鉴定出13个常见的心力衰竭DMP(参考文献20)。ICM和NICM患者重叠的DNA甲基化谱支持了一种趋同的基因表达“最终共同途径”,这种途径在所有形式的心力衰竭中都能发现,而与引发事件无关。我们的分析表明,低甲基化的CpG位点,尤其是在ICM中,更有可能位于基因体或基因间区域而非转录起始位点,这与Pepin等人之前的一项研究一致,该研究表明ICM患者中启动子相关的CpG岛存在相对高甲基化现象(参考文献28)。在本研究中,映射到蛋白质编码基因的93个常见心力衰竭DMP中,有25个在至少一项之前的研究中也被发现存在差异甲基化,这验证了我们的分析方法(参考文献18、22、23)。有趣的是,除了NPPB启动子外,我们未发现心力衰竭标记基因存在差异DNA甲基化,NPPB启动子在NICM和ICM样本中显著低甲基化,其  值低于
 的检测截止水平。之前一些研究已经证明心力衰竭患者中利钠肽基因启动子存在低甲基化现象(参考文献22、23),但并非所有全基因组DNA甲基化研究均如此(参考文献20)。对此差异的一个合理的解释是,迄今为止大多数研究使用全心肌进行DNA甲基化分析,这可能会稀释心肌细胞特异性的表观遗传信号。也有可能其他表观遗传修饰,如组蛋白修饰,可能在心力衰竭标记基因的转录调控中发挥作用(参考文献29)。
左心室辅助装置(LVAD)机械卸载对心肌DNA甲基化模式的影响。LVAD机械卸载与衰竭心肌细胞生物学的有利变化相关,包括心肌细胞肥大的消退、兴奋 - 收缩偶联的改善以及胎儿基因表达的下调,也称为RR,这使得少数患者的心脏功能恢复正常,从而可以移除LVAD(参考文献30 - 33)。对终末期心力衰竭患者在LVAD支持前后获取的配对心肌样本进行的转录研究表明,在LVAD支持下,只有不到5%的与心力衰竭相关的转录本恢复正常(参考文献7、9)。与这些观察结果一致我们发现,在LVAD支持下,只有  的与心力衰竭相关的DMP发生了甲基化逆转,这可能部分解释了LVAD支持患者中持续存在的转录失调以及心肌恢复的低发生率。由于DNA甲基化是一种可逆现象,这些发现增加了一种可能性,即表观遗传调控可能是使心力衰竭转录组正常化并实现心肌恢复所必需的。为支持这一假设,使用5 - 氮杂 - 2’-脱氧胞苷抑制DNA甲基化可在去甲肾上腺素诱导的心脏肥大大鼠模型中挽救心力衰竭表型(参考文献34)。心肌细胞特异性缺失Dnmt3b的小鼠会发展为伴有肌节紊乱和间质纤维化的心肌病(参考文献35)。同样,已表明小鼠品系之间心肌DNA甲基化的差异决定了异丙肾上腺素治疗后心脏肥大的易感性(参考文献36)。综上所述,这些发现表明表观遗传重编程可能在
 中具有治疗相关性,并且需要进一步研究以阐明这种方法的机制基础。
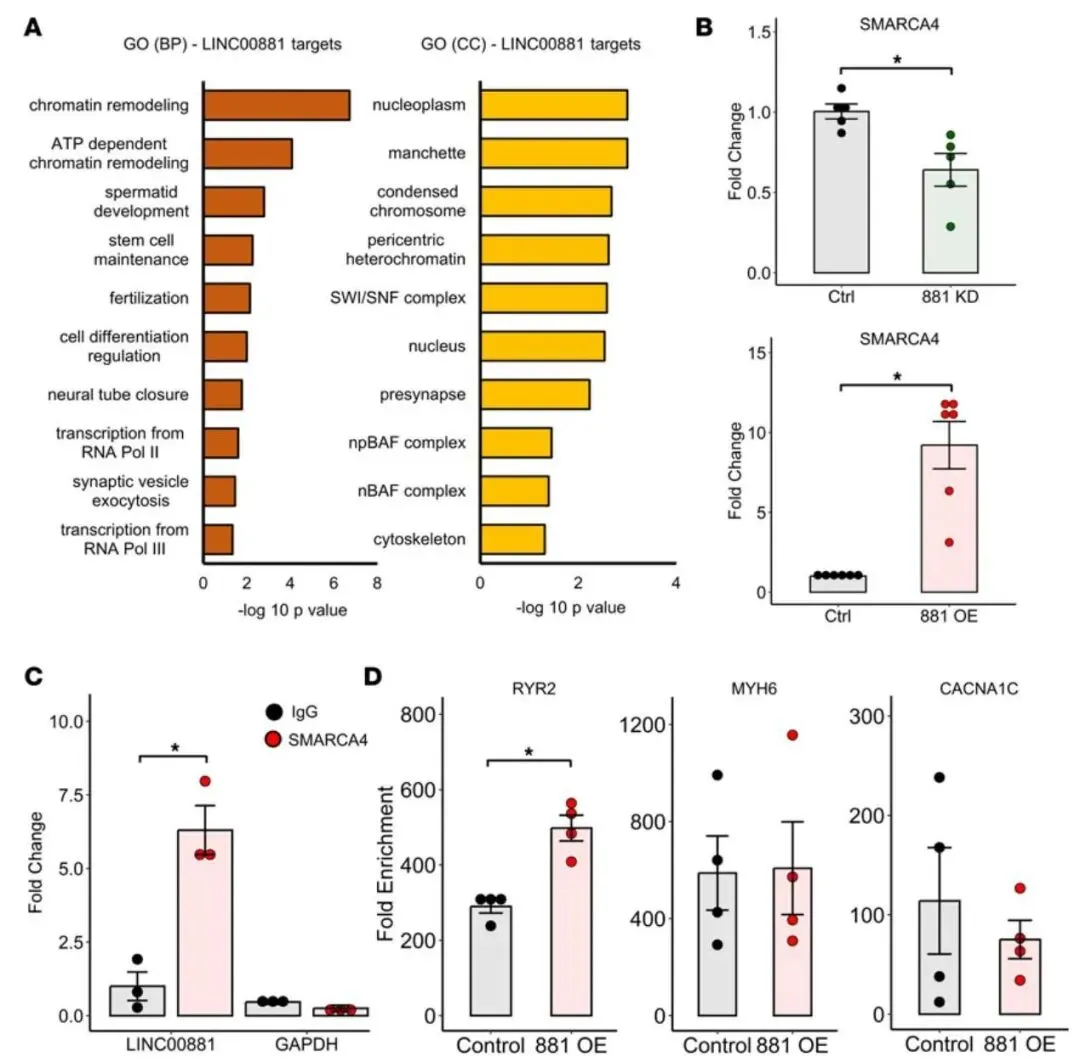
图7. LINC00881调控人类心肌细胞中的染色质重塑。(A) 对假定的LINC00881蛋白质靶点进行生物过程(BP)和细胞成分(CC)子本体的基因本体分析。(B) 通过qPCR检测在人诱导多能干细胞来源的心肌细胞(hiPSC-CMs)中敲低或过表达LINC00881后SMARCA4的mRNA水平(*P < 0.05,双侧不成对  检验,
 组)。(C) 在hiPSC-CMs中,使用SMARCA4抗体与IgG对照通过qPCR进行LINC00881或GAPDH转录本的RNA免疫沉淀(*P < 0.05,双侧不成对
 检验,每组n = 3,数据代表3次实验)。(D) 通过qPCR检测在hiPSC-CMs中过表达或未过表达LINC00881时MYH6、RYR2和CACNA1C启动子的染色质可及性(*P < 0.05,双侧不成对
 检验,每组n = 4)。
基因表达呈反向变化的常见心力衰竭差异甲基化蛋白编码基因。我们的分析确定了一组差异甲基化的蛋白质编码基因,它们在心力衰竭中的转录调控方向与甲基化方向相反。上调的基因包括HTRA1、FAM65B、UNC45A、KALRN、  和
 ,这些基因先前已被证明与适应性不良的心肌肥大有关。在基因相关网络分析模型中,HTRA1已被确定为与心肌病相关的候选基因特征的一部分,其mRNA表达在扩张型心肌病(DCM)中上调6.9倍(参考文献37、38)。FAM65B的PINK1依赖性磷酸化通过抑制自噬减轻缺血再灌注损伤(参考文献39)。UNC45A基因已被鉴定为散发性心肌病中潜在的新生镶嵌变异(参考文献40)。KALRN是一种Rho鸟嘌呤核苷酸交换因子(GEF),在缺血性心肌病(ICM)和非缺血性心肌病(NICM)心脏中表达下调(参考文献41)。A激酶锚定蛋白13(AKAP13)促进下游肥大基因的表达,至少部分是通过在心脏肥大的横向主动脉缩窄(TAC)模型中HDAC5磷酸化和MEF2介导的转录来实现的(参考文献42)。mTOR复合物1(mTORC1)的调节相关蛋白RPTOR的基因缺陷导致小鼠mTORc1活性降低和扩张型心肌病的发生(参考文献43)。缺乏HDAC9的小鼠对肥大信号敏感,并表现出应激依赖性心脏肥大(参考文献44)。miR-21水平在衰竭心脏的成纤维细胞中选择性升高(参考文献45)。体内沉默
 -21已被证明可减轻心脏功能障碍(参考文献45、46)。
在我们的分析中,TBX3是ICM和NICM中唯一的蛋白质编码基因且存在DNA高甲基化和转录下调。TBX3位于12q24.21位点,该位点还包含其他几个先前与心肌病相关的基因。Meder等人发现该基因位点在NICM患者中存在差异甲基化,证实了我们的观察结果(参考文献23)。TBX3的基因变异与健康日本人群的左心室质量相关,突出了其在心脏肥大中的潜在影响;然而,确切机制有待进一步研究(参考文献47)。此外,我们鉴定并验证了几个在衰竭的人类心脏中低甲基化且上调的基因,它们与心力衰竭的联系此前未知,包括FXBO16、EFCAB13、COL18A1、PLXNA2;BRE、KIAA0922和MAP3K14。有必要进行更多研究以探究这些基因在心力衰竭病理生理学中的功能。
LINC00881在人类心力衰竭中的作用。我们的全基因组筛查在人类心力衰竭中发现了一种新的长链非编码RNA(lincRNA),其存在表观遗传和转录失调。LINC00881转录自一个心脏特异性超级增强子区域,在成年人心脏中表达水平丰富。我们发现这个超级增强子区域发生了高甲基化,这与缺血性心肌病(ICM)和非缺血性心肌病(NICM)患者中LINCO0881基因表达下调有关。在心肌细胞中,DNA去甲基化处理也导致LINC00881转录水平上调。迄今为止,除了它在心肌细胞中表达并受GATA4反应性超级增强子元件调控外(48,49),人们对LINCO0881的作用和功能知之甚少。在两项独立的转录组学研究中,LINC00881 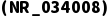 在衰竭的人类心脏中显著下调的转录本中被列出,证实了我们的观察结果(5, 50)。我们在跳动的人诱导多能干细胞来源的心肌细胞(hiPSC-CMs)中进行的体外研究进一步揭示了LINC00881在人类心力衰竭中的作用,表明它是心肌细胞钙循环的重要调节因子,也是包括CACNA1C、RYR2和MYH6在内的几个关键钙通道和肌节组织基因上游的转录调节因子。计算机模拟靶点预测和染色质可及性数据表明,LINC00881靶基因的转录调控部分是由染色质重塑介导的,这是定位于细胞核的长链非编码RNA的常见机制。此外,我们在hiPSC-CMs中鉴定出SMARCA4是与LINC00881相互作用的蛋白。SMARCA4属于ATP依赖的染色质重塑复合物SWI/SNF,在心脏分化和发育过程中起关键作用(51, 52)。对小鼠的初步研究表明,Smarca4在成年心肌细胞中关闭,在心脏应激时重新激活,以调节肌球蛋白重链异构体转换,作为一种适应不良的反应(53)。然而,新出现的数据表明,通过腺病毒介导的小干扰RNA敲低或与Smarca2的双基因敲除策略降低出生后心肌细胞中Smarca4的水平会导致小鼠致命性心肌病(54, 55)。此外,来自正常成年人心脏的单细胞转录组分析表明,SMARCA4在人类房室心肌细胞中高表达(56)。在人类心力衰竭中,SMARCA4的表达及其在靶基因启动子上的占据显著降低(55, 57),表明这种染色质重塑因子在成年人心脏的基础和应激条件下具有不同的作用。
本研究的局限性包括可能影响人类心肌DNA甲基化模式的未知混杂因素。心脏组织由多种细胞类型组成,包括心肌细胞、成纤维细胞、内皮细胞和免疫细胞,它们可能具有不同的甲基化谱。由于我们的研究使用心肌DNA进行分析,因此没有涉及DNA甲基化谱中细胞特异性的改变(19)。我们使用珠阵列技术进行甲基化组分析,并且仅限于该平台所包含的基因组位点,这可能存在选择偏倚。本研究未评估除DNA甲基化以外的表观遗传修饰,如组蛋白修饰,而组蛋白修饰可能对心力衰竭中的转录失调有影响。
总之,与非缺血性心肌病相比,缺血性心肌病中心力衰竭与DNA甲基化的常见和不同改变有关。左心室辅助装置(LVAD)的机械卸载未能使大多数与心力衰竭相关的DNA甲基化正常化,这些甲基化仍持续失调。差异性DNA甲基化调节衰竭人类心脏中蛋白质编码和非编码转录本的表达,这些转录本具有以前未被表征的功能。其中,LINC00881是一种心脏超级增强子长链非编码RNA,是心肌细胞钙循环的重要调节因子。这些发现表明,表观遗传靶向治疗可能是使衰竭人类心肌中转录失调正常化并帮助实现心力衰竭持续临床恢复所必需的。
方法
研究对象。对36例终末期心力衰竭患者(12例缺血性心肌病和 24例非缺血性心肌病,  LVAD植入术前)进行心肌DNA甲基化分析,这些患者在哥伦比亚大学欧文医学中心接受了LVAD植入,其中包括8例在心脏移植时具有配对心脏组织的患者
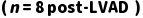 以及从国家疾病研究交流中心(NDRI)获得 的NF对照心脏组织
 (已故捐赠者)。
全基因组DNA甲基化分析。左心室心尖部心肌组织样本用冰冷的生理盐水(0.9% NaCl)冲洗,然后储存在液氮中,直至提取DNA和RNA。使用DNA提取试剂盒(Qiagen)提取DNA。使用生物分析仪(安捷伦科技公司)测定其纯度和浓度。对于DNA甲基化分析,使用市售试剂盒(Zymo Research)对DNA进行亚硫酸氢盐转化。Illumina Infinium Human Methylation 450K芯片和EPIC芯片用于全基因组DNA甲基化分析(58)。EPIC芯片可检测超过85万个甲基化位点,与之前的  芯片相比具有更高的重复性(59)。全基因组DNA扩增后,按照Illumina Infinium Human Methylation DNA芯片制造商的方案(Illumina)对样本进行处理。芯片在华盛顿大学的麦克唐纳基因组研究所(MGI)使用Illumina Hi-Scan系统进行分析。
生物信息学分析。使用R语言中的Bioconductor包ChAMP对  芯片和EPIC芯片阵列数据进行综合分析(60)。分析流程总结在补充图1中。简要来说,原始甲基化数据导入到
 中,并使用BMIQ进行标准化。然后,将
 芯片和EPIC芯片的数据在共同探针上合并,并使用combat函数校正批次效应。对常见单核苷酸多态性(common SNPs)进行额外过滤。使用甲基化变化10%的截止值和
 值小于0.05来识别差异甲基化位点(DMPs)。首次分析聚焦于心力衰竭的病因,使用从36例患者和7例正常对照(NF)的左心室辅助装置(LVAD)植入前组织获得的数据,识别与缺血性心肌病(ICM,ICM与NF对比)和非缺血性心肌病(NICM,NICM与NF对比)相关的DMPs。第二次分析聚焦于机械卸载的影响,在8对心脏组织样本中识别与心力衰竭(LVAD植入前与NF对比)和恢复率(LVAD植入后与LVAD植入前对比)相关的DMPs。使用前3个主成分通过主成分分析(PCA)图评估个体间全基因组DNA甲基化的差异。使用完全连锁法对个体进行层次聚类。筛选ICM和NICM共有的DMPs以分析基因表达的相互变化。来自50例心力衰竭患者(13例ICM和37例NICM)和14例正常对照的左心室样本的RNA测序(RNA-Seq)数据从基因表达综合数据库(GEO)获得,登录号为116250,并使用R语言中的limma包进行分析。过滤掉超过50%患者中RPKM水平为0的总共36755个转录本。数据使用(RPKM + 1)进行对数转换。使用线性模型单向方差分析进行差异表达分析。差异表达基因(DEGs)定义为在心力衰竭和对照样本之间经Benjamini-Hochberg错误发现率(FDR)校正后
 值小于或等于0.05的基因。对于DNA甲基化与基因表达相关性发现分析,还纳入绝对
 差异大于0.25的基因。人类心脏超级增强子的位置从先前的出版物中获取(61,62)。染色质免疫沉淀测序(ChIP-Seq)数据可通过GEO使用以下登录号获取:成人人类心脏H3K27ac(GSE101345)、成人人类心脏H3K4me1(GSE101156)、成人人类心脏H3K27me3(GSE101387)和成人人类心脏CTCF(GSE ?127553)。位于基因间区域的DMPs使用GENCODE注释数据库(63)映射到长链非编码RNA(lncRNAs)。使用catRAPID算法从RNAct数据库检索LINC00881蛋白相互作用(64)。
人类心脏样本的组织病理学检查。通过测量人类心脏组织苏木精-伊红(H&E)染色石蜡包埋切片中心肌细胞的横截面积(CSA)来确定心肌细胞肥大。在每个样本中测量并平均100多个细胞核位于中央的心肌细胞的CSA。通过使用在每个心脏组织切片中随机获取的图像进行Masson三色染色的面积百分比来确定心肌纤维化的程度。分析中排除大的心外膜血管以及切割或压缩伪像。
细胞培养与人诱导多能干细胞向心肌细胞的分化。通过与来自美国加利福尼亚州旧金山市格拉德斯通研究所(Gladstone Institute)的B. Conklin及G. Vunjak-Novakovic签订的材料转让协议获得诱导多能干细胞(iPS细胞)(WTC-11,健康)。细胞接种于用1:20稀释的生长因子减少型基质胶(康宁公司,Corning)包被的培养板上,在添加了1%青霉素/链霉素(赛默飞世尔科技公司,Thermo Fisher Scientific)的mTeSR-plus培养基(干细胞技术公司,StemCell Technologies)中于  条件下培养。当汇合度达到
 时,使用
 乙二胺四乙酸(赛默飞世尔科技公司,Thermo Fisher Scientific)对iPS细胞进行传代,并在添加了
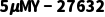 (Tocris Biosciences公司)的iPS培养基中培养24小时,之后再在iPS培养基中维持培养。细胞在第40至70代之间使用。
人诱导多能干细胞的心肌分化采用基于阶段的方案,在添加了  重组人白蛋白(西格玛-奥德里奇公司,Sigma-Aldrich)、
 L-抗坏血酸2-磷酸酯(西格玛-奥德里奇公司,Sigma-Aldrich)和1%青霉素/链霉素的RPMI 1640培养基(赛默飞世尔科技公司,Thermo Fisher Scientific)中进行(CM培养基)。将iPS细胞培养至汇合度达到
 ,然后更换为添加了
 CHIR99021(Tocris Biosciences公司)的CM培养基,培养2天。之后将培养基更换为添加了
 Wnt-C59(Tocris Biosciences公司)的CM培养基,培养2天,然后更换为无任何添加物的CM培养基。每48小时更换一次CM培养基,直到在分化开始后约第10天观察到收缩细胞,此时将培养基更换为添加了B27(50X;Gibco公司)的RPMI 164培养基。实验使用第15至35天的人诱导多能干细胞来源的心肌细胞(hiPSC-CMs)进行。
流式细胞术。使用  胰蛋白酶样酶(TrypLE)在
 条件下于
 解离细胞,并用PBS快速洗涤。通过在室温下以
 转速离心3分钟收集细胞。将细胞沉淀重悬于4%固定液中,在
 条件下孵育15分钟,然后在0.1% Triton PBS缓冲液中于
 条件下处理10分钟。进行冷PBS洗涤步骤。细胞在黑暗中于
 条件下用1:500的TNNT2抗体(圣克鲁斯公司,Santa Cruz,产品目录sc-)孵育4小时。用冷PBS洗涤细胞3次,并在室温下以
 转速离心3分钟。将细胞沉淀重悬于
 1:1000的Alexa Fluor标记二抗(赛默飞世尔科技公司,Thermo Fisher Scientific,产品目录A21203)中,并在黑暗中于
 条件下孵育2小时。在FACSCanto流式细胞仪中对每个样品至少分析10,个事件,并使用FlowJo软件分析和呈现数据。在第22天,约85%的分化人诱导多能干细胞来源的心肌细胞对心肌肌钙蛋白
 染色呈阳性(补充图6)。
人诱导多能干细胞来源的心肌细胞(hiPSC-CMs)中LINC00881的过表达和敲低。将跳动的hiPSC-CMs更换为Opti-MEM低血清培养基(赛默飞世尔科技公司)。使用RNAiMAX试剂(赛默飞世尔科技公司),通过基于脂质体转染针对LINC00881设计的反义锁核酸GapmeRs与乱序寡核苷酸(QIAGEN公司)来实现LINC00881的敲低(补充表13)。转染后48 - 72小时收获hiPSC-CMs用于功能和基因表达研究。通过定量聚合酶链反应(qPCR)确认LINC00881的敲低。对于LINC00881过表达实验,将全长人LINC00881克隆到p3XFLAG-CMV-7(密理博西格玛公司)载体中,并在大肠杆菌(E coli)的DH5  菌株(赛默飞世尔科技公司旗下生命技术公司)中扩增。扩增后,通过QIAGEN质粒中量提取试剂盒提取质粒,并保存在
 直至使用。将跳动的hiPSC-CMs更换为Opti-MEM低血清培养基(赛默飞世尔科技公司)。使用RNAiMAX试剂(赛默飞世尔科技公司),通过基于脂质体转染LINC00881质粒与细菌碱性磷酸酶对照质粒来实现LINC00881的过表达。转染后48 - 72小时收获hiPSC-CMs用于功能和基因表达研究。通过qPCR确认LINC00881的过表达。
 。使用Quick-RNA微量制备 Plus试剂盒(Zymo Research公司)从左心室心尖部心肌组织和跳动的hiPSC-CMs中分离总RNA。在PicoReal96实时PCR系统(赛默飞世尔科技公司)上使用SYBR混合物(赛默飞世尔科技公司)进行qPCR。使用
 方法,针对每个靶mRNA和长链非编码RNA(IncRNA)设计特异性的正向和反向引物,对mRNA进行转录本定量。用于独立验证的引物序列列于补充表13中。以核糖体RNA 18S作为内参。
RNA测序(RNA-Seq)及数据分析。使用2100生物分析仪(安捷伦公司)评估RNA浓度和完整性。使用TruSeq链特异性总RNA文库制备金mRNA试剂盒(Illumina公司)构建测序文库,输入量为1000 ng,最终扩增11个循环。使用2200 TapeStation(安捷伦公司)上的高灵敏度D1000 ScreenTape和Qubit 1x双链DNA高灵敏度检测试剂盒(赛默飞世尔科技公司旗下Invitrogen公司)对最终文库进行定量。将样品等摩尔混合,在Illumina Nova-Seq6000 SP 300循环流动槽v1.5上进行测序,作为双端151碱基读段。使用剪接感知比对器STARv.2.7.3a将fastq文件中的序列与参考人类基因组(Gencode v38)进行比对。使用R包DESeq2(v1.34.0)对未标准化计数数据进行LINC00881敲低或过表达的差异基因表达分析。
hiPSC-CM钙成像。将hiPSC-CM单层细胞在  下于含有5μM钙黄绿素-590的RPMI + B27培养基中孵育45分钟。洗去孵育培养基,更换为台氏盐溶液。使用连接到倒置荧光显微镜(IX-81,奥林巴斯公司)的sCMOS相机(Zyla 4.2,安道尔技术公司)以每秒50帧的速度采集钙瞬变视频,细胞置于活细胞培养室(STX温度与
 载物台顶部培养箱,东海Hit公司)中。如前所述(参考文献65),使用定制的Python脚本进行钙信号分析。
RNA免疫沉淀(RNA IP)。在200万个诱导多能干细胞来源的心肌细胞(hiPSC-CMs)中进行免疫沉淀实验。细胞在含有1%甲醛的PBS中于  条件下交联10分钟,然后用
 甘氨酸淬灭。细胞悬浮于
 的RIPA缓冲液(50 mM Tris,pH 7.4,150 mM NaCl,1 mM EDTA,0.1% SDS,1% NP - 40,0.5%脱氧胆酸钠,
 二硫苏糖醇(DTT),
 核糖核酸酶OUT,以及
 蛋白酶抑制剂混合物)中,在冰上孵育30分钟,随后以16,200 g离心10分钟。裂解物用经洗涤的Protein
 磁珠(赛默飞世尔科技)在
 条件下预清除30分钟。然后,将
 Protein
 磁珠(赛默飞世尔科技)与5μg SMARCA4抗体(Proteintech,产品编号31634 - 1 - AP)或IgG对照(Proteintech,产品编号30000 - 0 - AP)在
 的RIPA缓冲液中于室温孵育30分钟,接着在
 条件下与预清除的裂解物孵育4小时。样品用RIPA缓冲液洗涤2次,用1 M高盐RIPA缓冲液(50 mM Tris,pH 7.4,1 M NaCl,1 mM EDTA,0.1% SDS,1% NP - 40,0.5%脱氧胆酸钠)洗涤4次,然后再用RIPA洗涤2次。RNA样品用Trizol提取。
染色质可及性分析。使用EpiQuik染色质可及性分析试剂盒(Epigentek)进行染色质可及性分析。简要地说,对过表达或未过表达LINC00881的hiPSC-CMs进行裂解并分离染色质。一份染色质等分试样用核酸酶消化,另一份不处理。在  条件下孵育4分钟后,通过加入终止溶液淬灭反应。分离DNA,然后进行qPCR以扩增MYH6、CACNA1C和RYR2基因启动子的DNA。用于染色质可及性分析的引物序列列于补充表13中。富集倍数使用公式:
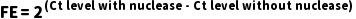 计算。
数据共享。来自人类心力衰竭(HF)的全基因组DNA甲基化数据(GSE197670)和来自hiPSC-CMs的RNA测序数据(GSE197671)可在NCBI的基因表达综合数据库(GEO)中获取。
统计学分析。使用R软件(R核心团队,2021)进行统计分析。连续数据以平均值±平均标准误表示。对于两组之间的比较,使用双尾非配对  检验。对于三组或更多组之间的比较,使用单因素方差分析(one-way ANOVA)并结合Fisher事后检验,或使用Kruskal-Wallis检验并结合Wilcoxon事后检验。在所有分析中,
 值小于0.05被认为具有统计学意义。
研究批准。本研究经哥伦比亚大学欧文医学中心机构审查委员会(IRB AAAR0055)批准。在植入左心室辅助装置(LVAD)和心脏移植时,已获得关于获取废弃左心室心尖心肌组织的书面知情同意书。
作者贡献
XL在PJK、BL、TRN、RZZ、AFGF、CX和RL的帮助下进行了大部分实验。VKT和XL设计了实验。VKT、XL和PJK在共同作者的参与下撰写了论文。PCC、NU, SOM、MPR和GVN提供了概念性建议。VKT协调并监督了整个项目。XL排在第一位是因为他进行了大部分实验。
致谢
作者感谢哥伦比亚大学表观遗传学核心实验室的本杰明·泰科和凯瑟琳·多在DNA甲基化数据分析方面提供的帮助。图形摘要由Biorender.com制作。本研究得到了美国国立卫生研究院HL146964基金(授予VKT)、美国国立卫生研究院UH3EB025765、P41EB027062和R01HL076485基金(授予GVN)以及美国国家科学基金会NSF16478基金(授予GVN)的支持。本研究得到了纽约长老会医院/哥伦比亚大学丽莎和马克·施瓦茨逆转心力衰竭项目的支持。本研究中产生的所有独特试剂可通过与主要联系人签订完整的材料转让协议获得。
请将信件寄至:美国纽约州纽约市168街西622号,邮编10032,哥伦比亚大学医学中心 - 纽约长老会医院高级心脏护理中心,VeliK. Topkara收。电话:212.305.4600;电子邮件:vt2113@cumc.columbia.edu。
[1]
4. Barth AS, et al. Reciprocal transcriptional regulation of metabolic and signaling pathways correlates with disease severity in heart failure. Circ Cardiovasc Genet. 2011;4(5):475-483.
5. Sweet ME, et al. Transcriptome analysis of human heart failure reveals dysregulated cell adhesion in dilated cardiomyopathy and activated immune pathways in ischemic heart failure. BMC Genomics. 2018;19(1):812.
6. Kittleson MM, et al. Identification of a gene expression profile that differentiates between ischemic and nonischemic cardiomyopathy. Circulation. 2004;110(22):3444-3451.
7. Margulies KB, et al. Mixed messages: transcription patterns in failing and recovering human myocardium. Circ Res. 2005;96(5):592-599.
8. Yang KC, et al. Deep RNA sequencing reveals dynamic regulation of myocardial noncoding RNAs in failing human heart and remodeling with mechanical circulatory support. Circulation. 2014;129(9):1009-1021.
9. Topkara VK, et al. Functional significance of the discordance between transcriptional profile and left ventricular structure/ function during reverse remodeling. JCI Insight. 2016;1(4):e86038.
10. Akazawa H, KomuroI. Roles of cardiac transcription factors in cardiac hypertrophy. Circ Res. 2003;92(10):1079-1088.
11. Kim SY, et al. Epigenetic regulation in heart failure. Curr Opin Cardiol. 2016;31(3):255-265.
12. Moore LD, et al. DNA methylation and its basic function. Neuropsychopharmacology. 2013;38(1):23-38.
13. EhrlichM. DNA hypomethylation in cancer cells. Epigenomics. 2009;1(2):239-259.
14. Song L, et al. The performance of the SEPT9 gene methylation assay and a comparison with other CRC screening tests: a meta-analysis. Sci Rep. 2017;7(1):3032.
15. Hao X, et al. DNA methylation markers for diagnosis and prognosis of common cancers. Proc Natl Acad Sci U SA. 2017;114(28):7414-7419.
16. Garcia-ManeroG. Demethylating agents in myeloid malignancies. Curr Opin Oncol. 2008;20(6):705-710.
17. Movassagh M, et al. Distinct epigenomic features in end-stage failing human hearts. Circulation. 2011;124(22):2411-2422.
18. Haas J, et al. Alterations in cardiac DNA methylation in human dilated cardiomyopathy. EMBO Mol Med. 2013;5(3):413-429.
19. Gilsbach R, et al. Dynamic DNA methylation orchestrates cardiomyocyte development, maturation and disease. Nat Commun. 2014;5:5288.
20. Glezeva N, et al. Targeted DNA methylation profiling of human cardiac tissue reveals novel epigenetic traits and gene deregulation across different heart failure patient subtypes. Circ Heart Fail. 2019;12(3):e005765.
21. Pepin ME, et al. DNA methylation reprograms cardiac metabolic gene expression in end-stage human heart failure. Am JPhysiol Heart Circ Physiol. 2019;317(4):H674-H684.
22. Koczor CA, et al. Detection of differentially methylated gene promoters in failing and nonfailing human left ventricle myocardium using computation analysis. Physiol Genomics. 2013;45(14):597-605.
23. Meder B, et al. Epigenome-wide association study identifies cardiac gene patterning and a novel class of biomarkers for heart failure. Circulation. 2017;136(16):1528-1544.
24. Varley KE, et al. Dynamic DNA methylation across diverse human cell lines and tissues. Genome Res. 2013;23(3):555-567.
25. Luo C, et al. Dynamic DNA methylation: in the right place at the right time. Science. 2018;361(6409):1336-1340.
26. Spainhour JC, et al. Correlation patterns between DNA methylation and gene expression in The Cancer Genome Atlas. Cancer Inform. 2019;18:1176935119828776.
27. Movassagh M, et al. Differential DNA methylation correlates with differential expression of angiogenic factors in human heart failure. PLoS One. 2010;5(1):e8564.
28. Pepin ME, et al. Genome-wide DNA methylation encodes cardiac transcriptional reprogramming in human ischemic heart failure. Lab Invest. 2019;99(3):371-386.
29. Ito E, et al. Histone modification is correlated with reverse left ventricular remodeling in nonischemic dilated cardiomyopathy. Ann Thorac Surg. 2017;104(5):1531-1539.
30. Mann DL, et al. Myocardial recovery and the failing heart: myth, magic, or molecular target? JAm Coll Cardiol. 2012;60(24):2465-2472.
31. Birks EJ. Molecular changes after left ventricular assist device support for heart failure. Circ Res. 2013;113(6):777-791.
32. Topkara VK, et al. Myocardial recovery in patients receiving contemporary left ventricular assist devices: results from the interagency registry for mechanically assisted circulatory support (INTERMACS). Circ Heart Fail. 2016;9(7):10.1161/CIRCHEART-FAILURE.116.003157 e003157.
33. Burkhoff D, et al. Reverse remodeling with left ventricular assist devices. Circ Res. 2021;128(10):1594-1612.
34. Xiao D, et al. Inhibition of DNA methylation reverses norepinephrine-induced cardiac hypertrophy in rats. Cardiovasc Res. 2014;101(3):373-382.
35. Vujic A, et al. Experimental heart failure modelled by the cardiomyocyte-specific loss of an epigenome modifier, DNMT3B. J Mol Cell Cardiol. 2015;82:174-183.
36. Chen H, et al. DNA methylation indicates susceptibility to isoproterenol-induced cardiac pathology and is associated with chromatin states. Circ Res. 2016;118(5):786-797.
37. Zhou J, et al. Weighted correlation network bioinformatics uncovers a key molecular biosignature driving the left-sided heart failure. BMC Med Genomics. 2020;13(1):93.
38. Colak D, et al. Left ventricular global transcriptional profiling in human end-stage dilated cardiomyopathy. Genomics. 2009;94(1):20-31.
39. Zhou LY, et al. The circular RNA ACR attenuates myocardial ischemia/reperfusion injury by suppressing autophagy via modulation of the Pink1/ FAM65B pathway. Cell Death Differ. 2019;26(7):1299-1315.
40. Franaszczyk M, et al. Analysis of de novo mutations in sporadic cardiomyopathies emphasizes their clinical relevance and points to novel candidate genes. J Clin Med. 2020;9(2):e370.
41. Molina-Navarro MM, et al. Heart failure entails significant changes in human nucleocytoplasmic transport gene expression. Int J Cardiol. 2013;168(3):2837-2843.
42. Taglieri DM, et al. The C-terminus of the long AKAP13 isoform (akap-lbc) is critical for development of compensatory cardiac hypertrophy. J Mol Cell Cardiol. 2014;66:27-40.
43. Shende P, et al. Cardiac raptor ablation impairs adaptive hypertrophy, alters metabolic gene expression, and causes heart failure in mice. Circulation. 2011;123(10):1073-1082.
44. Zhang CL, et al. Class II histone deacetylases act as signal-responsive repressors of cardiac hypertrophy. Cell. 2002;110(4):479-488.
45. Thum T, et al. MicroRNA-21 contributes to myocardial disease by stimulating MAP kinase signalling in fibroblasts. Nature. 2008;456(7224):980-984.
46. Hinkel R, et al. AntimiR-21 prevents myocardial dysfunction in a pig model of ischemia/reperfusion injury. JAm Coll Cardiol. 2020;75(15):1788-1800.
47. Sano M, et al. Genome-wide association study of absolute QRS voltage identifies common variants of TBX3 as genetic determinants of left ventricular mass in a healthy Japanese population. PLoS One. 2016;11(5):e0155550.
48. Li Y, et al. Comparative transcriptomic analysis of multiple cardiovascular fates from embryonic stem cells predicts novel regulators in human cardiogenesis. Sci Rep. 2015;5:9758.
49. Ang YS, et al. Disease model of GATA4 mutation reveals transcription factor cooperativity in human cardiogenesis. Cell. 2016;167(7):1734-1749.
50. Thum T, et al. MicroRNAs in the human heart: a clue to fetal gene reprogramming in heart failure. Circulation. 2007;116(3):258-267.
51. Xiao C, et al. Chromatin-remodelling factor Brg1 regulates myocardial proliferation and regeneration in zebrafish. Nat Commun. 2016;7:13787.
52. Alexander JM, et al. Brg1 modulates enhancer activation in mesoderm lineage commitment. Development. 2015;142(8):1418-1430.
53. Hang CT, et al. Chromatin regulation by Brg1 underlies heart muscle development and disease. Nature. 2010;466(7302):62-67.
54. Li YM, et al. Replication-independent histone turnover underlines the epigenetic homeostasis in adult heart. Circ Res. 2019;125(2):198-208.
55. Willis MS, et al. BRG1 and BRM function antagonistically with c-MYC in adult cardiomyocytes to regulate conduction and contractility. J Mol Cell Cardiol. 2017;105:99-109.
56. Wang L, et al. Single-cell reconstruction of the adult human heart during heart failure and recovery reveals the cellular landscape underlying cardiac function. Nat Cell Biol. 2020;22(1):108-119.
57. Alimadadi A, et al. Meta-analysis of dilated cardiomyopathy using cardiac RNA-Seq transcriptomic datasets. Genes (Basel). 2020;11(1):60.
58. Dedeurwaerder S, et al. Evaluation of the infinium methylation 450K technology. Epigenomics. 2011;3(6):771-784.
59. Logue MW, et al. The correlation of methylation levels measured using Illumina 450K and EPIC BeadChips in blood samples. Epigenomics. 2017;9(11):1363-1371.
60. Tian Y, et al. ChAMP: updated methylation analysis pipeline for Illumina BeadChips. Bioinformatics. 2017;33(24):3982-3984.
61. Hnisz D, et al. Super-enhancers in the control of cell identity and disease. Cell. 2013;155(4):934-947.
62. Khan A, ZhangX. dbSUPER: a database of super-enhancers in mouse and human genome. Nucleic Acids Res. 2016;44(d1):D164-D171.
63. Frankish A, et al. GENCODE reference annotation for the human and mouse genomes. Nucleic Acids Res. 2019;47(dl):D766-D73.
64. Lang B, et al. RNAct: Protein-RNA interaction predictions for model organisms with supporting experimental data. Nucleic Acids Res. 2019;47(d1):D601-D606.
65. Tamargo MA, et al. milliPillar: a platform for the generation and real-time assessment of human engineered cardiac tissues. ACS Biomater Sci Eng. 2021;7(11):5215-5229.
[1]1. 维拉尼·S·S等人。《2020年心脏病和中风统计数据更新:美国心脏协会报告》。《循环》。2020年;141(9):e139 - e596。
2. 哈图皮·J,曼恩·D·L。射血分数降低的心力衰竭中的神经激素激活。《自然综述:心脏病学》。2017年;14(1):30 - 38。
3. 泰格特迈尔·H等人。回归胎儿基因程序:心脏中基因表达的一种推测性代谢联系。《纽约科学院年报》。2010年;1188:191 - 198。
文献标题:Liao X et. al. (January 2023). Impact of mechanical unloading on genome-wide DNA methylation profile of the failing human heart.JCI Insight.
【表观实验优选表观盒子】
型号:C3004 品名:IVDSHOW96孔板合金磁力架
【适配96孔PCR板】
型号:C3027 品名:IVDSHOW双面24孔合金磁力架
【适配0.5ml 0.6ml 1.5ml和2ml离心管】
型号:A-P-9028 品名:MeRIP RT-qPCR试剂盒
型号:C3111 品名:IVDSHOW16孔合金磁力架
【适配0.1ml 0.2ml 单个和8联PCR管】
【联系我们】

长按二维码识别关注,热门,前沿,实用的表观遗传学生命资讯!
长按二维码识别关注,热门,前沿,实用的表观遗传学产品资讯!